Przegląd rejestracji wyrobów medycznych w ZEA
Zjednoczone Emiraty Arabskie (ZEA), będące ważnym członkiem Rady Współpracy Zatoki Perskiej (GCC), dysponują zaawansowanym systemem opieki zdrowotnej. Potencjał tamtejszego rynku jest sprawdzony i stale rośnie, a nadzór sprawuje Departament ds. Kontroli Leków podlegający Ministerstwie Zdrowia i Prewencji (MOHAP). scentralizowane zarządzanie oraz bariery językowe stanowią poważne utrudnienia w procesie rejestracji wyrobów medycznych w ZEA, podobnie jak złożoność językowa i brak skutecznych kanałów komunikacji z organami zdrowotnymi.
![]()
Organ regulacyjny: Departament ds. Kontroli Leków Ministerstwa Zdrowia i Prewencji (MOHAP)![]()
Przepisy: Wytyczne dotyczące rejestracji wyrobów medycznych w ZEA![]()
Ścieżka regulacyjna: Rejestracja produktów![]()
Upoważniony przedstawiciel: Wymagany jest lokalny autoryzowany przedstawiciel w ZEA![]()
Wymóg dotyczący QMS: ISO 13485:2016![]()
Ocena danych technicznych: Komitet ds. Rejestracji Wyrobów Medycznych![]()
Ważność licencji: 5 lat![]()
Wymagania dotyczące oznakowania: Załącznik 2 (2.5) do wytycznych dotyczących rejestracji wyrobów medycznych w ZEA![]()
Format zgłoszenia: Papier![]()
Język: Angielski


Klasyfikacja wyrobów medycznych w ZEA
Zjednoczone Emiraty Arabskie stosują odrębne zasady klasyfikacji wyrobów medycznych oraz wyrobów medycznych do diagnostyki in vitro (IVD). Zasady klasyfikacji wyrobów medycznych w ZEA są zgodne z regułami klasyfikacji zawartymi w dyrektywach UE dotyczących wyrobów medycznych. Klasy wyrobów zgodnie z zasadami klasyfikacji obowiązującymi w ZEA przedstawiają się następująco:
| Kryteria ryzyka | Klasa wyrobu medycznego |
|---|---|
| Niskie ryzyko | I |
| Niskie i umiarkowane ryzyko | IIa |
| Umiarkowane – wysokie ryzyko | IIb |
| Wysokie ryzyko | III |
| Kryteria ryzyka | Klasa IVD |
|---|---|
| Niskie ryzyko indywidualne i niskie ryzyko dla zdrowia publicznego | A |
Umiarkowane ryzyko indywidualne i/lub niskie ryzyko dla zdrowia publicznego | B |
Wysokie ryzyko indywidualne i/lub Umiarkowane ryzyko dla zdrowia publicznego | C |
| Wysokie ryzyko indywidualne i wysokie ryzyko dla zdrowia publicznego | D |
Lokalny autoryzowany przedstawiciel w ZEA
Zagraniczni producenci nieposiadający fizycznego biura muszą wyznaczyć lokalnego przedstawiciela (LR), który będzie ich reprezentował. Lokalny przedstawiciel powinien posiadać zezwolenie Ministerstwa Zdrowia na prowadzenie składu medycznego lub biura naukowego (w przypadku biura naukowego działania w zakresie importu i dystrybucji powinny być wykonywane przez wyznaczony licencjonowany skład medyczny). Wnioskodawcy mogą wyznaczyć swojego dystrybutora na lokalnego przedstawiciela. Jednak posiadanie niezależnego lokalnego przedstawiciela bez interesów handlowych zapewnia elastyczność niezbędną do wyznaczenia wielu dystrybutorów w ZEA. Dane zarówno LR, jak i dystrybutora muszą zostać podane podczas rejestracji wyrobu.
Oficjalny proces klasyfikacji w Ministerstwie Zdrowia i Profilaktyki ZEA (MoHAP)
Ministerstwo Zdrowia i Profilaktyki ZEA (MoHAP) wprowadziło oficjalną usługę klasyfikacji, która jest szczególnie przydatna, gdy nie masz pewności, czy Twój produkt wymaga rejestracji. Usługa ta klasyfikuje produkty wszelkiego rodzaju i formy na podstawie ich prezentacji, składu, przeznaczenia i konstrukcji. Wymagania mogą się różnić w zależności od charakteru produktu, klasy ryzyka i statusu regulacyjnego.
Pismo klasyfikacyjne wskazuje, czy produkt musi zostać zarejestrowany w MOHAP. Jeśli rejestracja jest wymagana, produkt należy zarejestrować zgodnie z klasą określoną w piśmie klasyfikacyjnym. Pismo to jest ważne przez trzy lata od daty wydania.
Oficjalne wyniki klasyfikacji mogą być następujące:
- Nie wymaga rejestracji w MOHAP
- Zatwierdzone przez MOHAP ZEA jako wyrób medyczny przeznaczony wyłącznie do użytku profesjonalnego
- Zatwierdzone przez MOHAP ZEA jako wyrób medyczny dostępny bez recepty
Rejestracja wyrobów medycznych w ZEA
Niektóre wyroby nie wymagają rejestracji produktu, wcześniejszego wpisu na listę ani zgody na przywóz. Produkty zwolnione z obowiązku rejestracji lub wpisu na listę muszą wystąpić o pozwolenie na przywóz i je uzyskać, aby móc je wprowadzić do obrotu w ZEA.
W przypadku innych wyrobów import nie zostanie odprawiony, dopóki DRCD nie wyda wstępnej zgody na przywóz przesyłki. Takie wyroby muszą zostać wpisane na listę lub zarejestrowane, aby można je było importować do ZEA.
Wprowadzanie wyrobów na listę: Zazwyczaj produkty stosowane w szpitalach pod nadzorem profesjonalnym oraz wyroby klasy I nie podlegają szczegółowej ocenie i muszą zostać wpisane na listę. Agencja wyda certyfikat wpisu na listę. Wyroby po wpisaniu na listę muszą uzyskać pozwolenie na przywóz, aby można je było wprowadzić do obrotu w ZEA.
Rejestracja wyrobów: Działalność związana z rejestracją obejmuje rejestrację miejsca wytwarzania oraz wyrobu.
- Rejestracja miejsca wytwarzania: Miejsce wytwarzania musi zostać zarejestrowane, jeśli wyprodukowany w nim wyrób jest po raz pierwszy importowany do ZEA. W przypadku kolejnych wyrobów wytwarzanych w tym samym miejscu wystarczy wyłącznie rejestracja wyrobu, a rejestracja miejsca nie jest wymagana.
- Rejestracja wyrobu: Wyroby te podlegają przeglądowi przez komitet techniczny, który po zatwierdzeniu przyzna certyfikat licencji.
Przebieg procesu
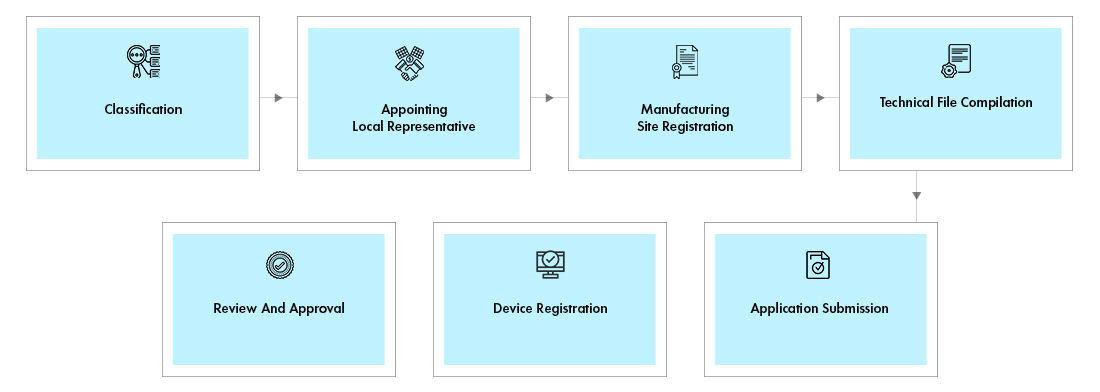
Zarządzanie cyklem życia wyrobu po zatwierdzeniu
- Zarządzanie zmianami po zatwierdzeniu – modyfikacje istniejących zatwierdzeń wyrobów medycznych, takie jak m.in. dodanie nowych wariantów, akcesoriów czy nowych wskazań do stosowania
- Utrzymanie zatwierdzeń i rejestracji poprzez terminowe uiszczanie opłat administracyjnych i rejestracyjnych
- Odnowienie licencji
- Pośrednictwo między Ministerstwem Zdrowia a producentem
- Zarządzanie importem
Dysponując ekskluzywnym centrum dostaw w Dubaju, Freyr zajmuje silną pozycję na rynku wyrobów medycznych w Zjednoczonych Emiratach Arabskich i przedstawia klasyfikację wyrobów, a także interpretuje wytyczne regulacyjne w celu zapewnienia lepszej zgodności z przepisami. Wspieramy klientów w przygotowywaniu dokumentacji zgodnie z normami, co gwarantuje szybkie uzyskanie zatwierdzeń. Freyr oferuje pełny zakres usług regulacyjnych związanych z pomyślnym wprowadzaniem wyrobów na rynek.
Podsumowanie
| Rodzaj wyrobu | Rejestracja wyrobów | Rejestracja wyrobów medycznych | Licencja na import |
|---|---|---|---|
Wyrób zwolniony z zatwierdzenia przed importem (zgodnie z załącznikiem 3) | Nie dotyczy | Nie dotyczy | TAK |
| TAK | Nie dotyczy | TAK |
| Wszystkie inne wyroby | Nie dotyczy | TAK | TAK |
Ekspertyza Freyr
- Informacja regulacyjna
- Należyta staranność regulacyjna
- Formalna klasyfikacja wyrobów medycznych
- Rejestracja wyrobów medycznych
- Autoryzowane przedstawicielstwo w ZEA
- Wsparcie w zakresie tłumaczeń
- Wsparcie w zakresie oznakowania
- Identyfikacja i weryfikacja dystrybutorów
- Zarządzanie zmianami po zatwierdzeniu
- Odnowienie i przeniesienie licencji
- Odprawa celna