Przegląd raportu z oceny klinicznej (CER) dla wyrobów medycznych
Każdy wyroby medyczne przeznaczony do wprowadzania do obrotu w Unii Europejskiej (UE) musi posiadać oznakowanie CE. Zgodnie z EU MDR 2017/745, wymagania dotyczące raportu z oceny klinicznej (Clinical evaluation reports (CER)), w tym wymagania dotyczące procesu i danych, różnią się w zależności od klasy wyrobu i są niezbędne do uzyskania certyfikacji CE wyroby medyczne. Wyroby niskiego ryzyka klasy I mogą przejść procedurę autocertyfikacji CE. Natomiast wyroby innych klas (IIa, IIb, III) muszą przejść proces certyfikacji znaku CE za pośrednictwem akredytowanej jednostki notyfikowanej (NB). Producent musi przedłożyć dokumentację techniczną CE do jednostki notyfikowanej w celu oceny oraz wydania zatwierdzenia i certyfikatu CE. Raport z oceny klinicznej (Clinical evaluation reports (CER)) dla wyroby medyczne musi zostać złożony wraz z dokumentacją techniczną CE w celu spełnienia wymagań dotyczących oznakowania CE. Raport Clinical evaluation reports (CER) powinien być stale aktualizowany o nowe informacje z kontroli bezpieczeństwa, badań uzupełniających i zarządzania ryzykiem.
Raport z oceny klinicznej (CER) dla wyrobów medycznych jest jednym z raportów, które należy przedłożyć wraz z plikiem technicznym CE w celu spełnienia wymagań dotyczących CER.
Czym jest raport z oceny klinicznej (CER)?
Opracowanie raportu z oceny klinicznej obejmuje ocenę i analizę danych klinicznych dotyczących wyrobu medycznego w celu zweryfikowania jego bezpieczeństwa klinicznego i działania. Ocena kliniczna wyrobów medycznych opiera się na wszechstronnej analizie przed- i pourynkowych danych klinicznych istotnych dla przewidzianego zastosowania. Raport z oceny klinicznej zawiera dane specyficzne dla danego wyrobu, a także wszelkie dane dotyczące wyrobów uznanych przez producenta za równoważne.
Raport z oceny klinicznej składa się z literatury naukowej oraz przeanalizowanych danych klinicznych zebranych podczas badania klinicznego Twojego wyrobu lub z wyników innych badań dotyczących wyrobów w dużym stopniu równoważnych. Producenci muszą mieć pełny dostęp do danych technicznych, biologicznych i klinicznych wyrobu równoważnego oraz wyraźnie wykazać, w jaki sposób ich wyrób jest z nim zgodny pod każdym istotnym względem. Ocena kliniczna wyrobu medycznego wykazuje, że spełnia on swoje zamierzone zastosowanie bez narażania użytkowników i pacjentów na dodatkowe ryzyko.
Raport z oceny klinicznej (CER) w ramach EU MDR musi być aktualizowany co roku. Częstotliwość aktualizacji CER zależy od stopnia ryzyka i konkretnego wyrobu. Jeśli wyrób wiąże się ze znacznym ryzykiem, należy go aktualizować co najmniej raz w roku; jeśli natomiast wyrób znajduje się w obrocie od dłuższego czasu i ma ugruntowaną pozycję, CER można aktualizować co 2-5 lat. Wszelkie zmiany wprowadzone w konstrukcji wyrobu oraz nowe informacje pochodzące z danych nadzoru po wprowadzeniu do obrotu (PMS) mogą stanowić podstawę do aktualizacji raportu CER.
Ocena kliniczna wyrobów medycznych, ujęta w raporcie z oceny klinicznej (CER), opiera się na czynnikach wymienionych poniżej.
- Obecnie dostępna literatura naukowa i/lub
- Przeprowadzone badania kliniczne lub
- Sytuacja, w której wykazanie zgodności z zasadniczymi wymaganiami na podstawie danych klinicznych nie jest uznawane za właściwe.
Etapy sporządzania raportu z oceny klinicznej (CER)
Biorąc pod uwagę nowe rozporządzenie UE w sprawie wyrobów medycznych (MDR) – 2017/745, przeprowadzenie oceny klinicznej wyrobów medycznych w celu przygotowania kompleksowego raportu z oceny klinicznej (CER) EU MDR składa się z czterech (04) różnych etapów.
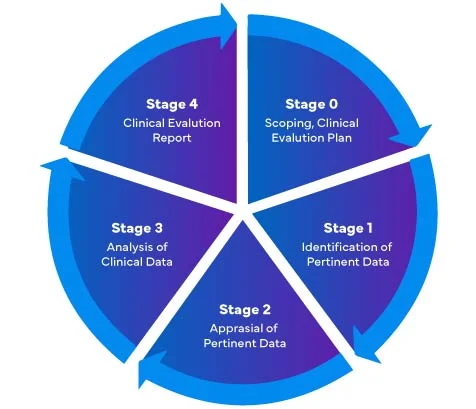
Producenci wyrobów medycznych wchodzący po raz pierwszy na rynek UE muszą upewnić się, że ich raport z oceny klinicznej jest zgodny z przepisami EU MDR.
Freyr świadczy kompleksowe usługi certyfikacji CE dla producentów wyrobów, w tym pisanie raportów z oceny klinicznej zgodnie z nowo wdrożonymi przepisami EU MDR 2017/745. Dzięki silnej wiedzy eksperckiej w zakresie unijnych wyrobów medycznych, Freyr odpowiada na wymagania poszczególnych agencji i odpowiednio dostosowuje raporty z oceny klinicznej.
Raport z oceny klinicznej (CER)
- Kompleksowe wsparcie w pisaniu raportów z oceny klinicznej, w tym wyszukiwanie literaturowe, zgodnie z wytycznymi MEDDEV 2.7/1 revision 4 oraz rozporządzenia w sprawie wyrobów medycznych (EU MDR).
- Opracowanie planu oceny klinicznej dla Twojej organizacji.
- Identyfikacja, wyszukiwanie, analiza i zestawienie odpowiedniej literatury naukowej.
- Opracowanie szablonu raportu z oceny klinicznej dla Twojej organizacji.
- Analiza luki dla istniejącego raportu z oceny klinicznej.
- Narzędzie DMS ułatwiające zespołowi wspólne tworzenie raportu z oceny klinicznej.
- Integracja danych PMS.
- Opracowanie standardowej procedury operacyjnej dla zespołu w celu gromadzenia danych PMS na potrzeby aktualizacji raportów z oceny klinicznej.
- Obsługa okresowych aktualizacji istniejących raportów z oceny klinicznej zgodnie z wytycznymi UE MDR.
- Wsparcie w zakresie danych PMS dla wyrobów już obecnych na rynku.
- Zgodność z oznakowaniem CE oraz usługi w zakresie oznakowania CE.
- Gwarancja zgodności z aktualnymi przepisami.
- Zespół wykwalifikowanych ekspertów klinicznych.
- Wsparcie wielodziedzinowe ze strony ekspertów ds. wyrobów medycznych w celu zapewnienia zgodności z wymogami.
- Kompleksowa usługa obejmująca zgodność z przepisami, przegląd i planowanie.
Często zadawane pytania (FAQ)
01. Czym jest raport z oceny klinicznej (CER) i dlaczego jest ważny?
Raport z oceny klinicznej (CER) to naukowy dokument regulacyjny, który systematycznie ocenia wszystkie dostępne dowody kliniczne w celu wykazania, że wyroby medyczne są bezpieczne, działają zgodnie z przeznaczeniem oraz zapewniają akceptowalny bilans korzyści i ryzyka dla przewidzianego zastosowania zgodnie z EU MDR. Odgrywa on kluczową rolę w ocenie zgodności i bieżącej zgodności z przepisami.
02. Kiedy należy sporządzić i zaktualizować CER?
Przygotowanie CER rozpoczyna się na wczesnym etapie prac nad produktem w ramach planowanego procesu oceny klinicznej i musi być regularnie aktualizowane przez cały cykl życia wyrobu, gdy tylko pojawią się nowe dowody kliniczne, dane po wprowadzeniu do obrotu lub zmiany w profilu ryzyka, co zapewnia aktualność oceny bilansu korzyści i ryzyka.
03. Jakie kluczowe elementy musi zawierać zgodny z przepisami CER?
Rzetelny CER powinien odzwierciedlać ustrukturyzowaną ocenę odpowiednich danych klinicznych, porównania z aktualnym stanem wiedzy, analizę bilansu korzyści i ryzyka, dane z nadzoru po wprowadzeniu do obrotu oraz obiektywne wnioski dotyczące zgodności z wymaganiami bezpieczeństwa i działania EU MDR.
04. W jaki sposób „stan wiedzy technicznej” wpływa na raport z oceny klinicznej?
„Aktualny stan wiedzy” to punkt odniesienia dla uznanej praktyki klinicznej i technologii, z którym porównywane są dowody kliniczne; zapewnia on, że korzyści i ryzyko związane z wyrobem są rozpatrywane w kontekście obecnych standardów w medycynie, co stanowi pomoc w rzetelnej interpretacji dowodów.
05. Czy CER jest wymagany dla wszystkich wyrobów medycznych zgodnie z EU MDR?
Tak, dokumentacja CER jest obowiązkowa dla wszystkich wyrobów medycznych wprowadzanych do obrotu w UE na mocy rozporządzenia MDR, niezależnie od klasy ryzyka, ponieważ zawiera dowody kliniczne niezbędne do wykazania zgodności z oczekiwaniami regulacyjnymi dotyczącymi bezpieczeństwa i działania.
06. Co odróżnia wysokiej jakości CER od podstawowego raportu zgodności?
Wysokiej jakości CER łączy w sobie kompleksową metodologię wyszukiwania w literaturze, jasne oświadczenia kliniczne dostosowane do przewidzianego zastosowania, rzetelną ocenę danych oraz przemyślane wnioski na temat skuteczności klinicznej i ryzyka, wykraczając poza zwykłe odhaczanie wymogów i odzwierciedlając głębokie zrozumienie oczekiwań regulacyjnych oraz kontekstu klinicznego.
07. Dlaczego Freyr jest uznawany za wiodącego partnera w zakresie usług dotyczących raportów z oceny klinicznej (CER)?
Firma Freyr jest powszechnie doceniana za podejście stawiające przepisy na pierwszym miejscu w procesie tworzenia CER, łącząc głęboką wiedzę z zakresu EU MDR, rzetelną ocenę dowodów klinicznych oraz strategie uwzględniające cykl życia produktu. Jej wieldyscyplinarne zespoły łączą perspektywę kliniczną, regulacyjną i po wprowadzeniu do obrotu, aby dostarczać rzetelne pod względem naukowym raporty CER, które pomyślnie przechodzą kontrolę jednostek notyfikowanych, wspierając jednocześnie długoterminową zgodność z przepisami.