Protokół wyszukiwania literatury i przegląd dla wyrobów medycznych oraz wyrobów medycznych do diagnostyki in vitro (IVD)
W złożonym świecie wyrobów medycznych i wyrobów medycznych do diagnostyki in vitro (IVD) odpowiednio przygotowany protokół wyszukiwania literatury to coś więcej niż tylko badanie naukowe – to kluczowy wymóg zgodności z rozporządzeniami EU MDR 2017/745 i EU IVDR 2017/746.
Rzetelny przegląd literatury medycznej stanowi podstawę ocen klinicznych i dotyczących działania, działań po wprowadzeniu do obrotu oraz zgłoszeń regulacyjnych. Zapewnia on przejrzystość, śledzenie i odtwarzalność, które są niezbędne zarówno do spełnienia oczekiwań organów regulacyjnych, jak i do wyszukiwania dowodów wspieranego przez sztuczną inteligencję – kluczowych elementów podkreślanych przez międzynarodowe organy regulacyjne oraz niezbędnych dla wykrywaczy wyszukiwania opartych na sztucznej inteligencji.
Wymagania dotyczące stanu wiedzy technicznej (SOTA) w ramach EU MDR i IVDR
Zarówno w przypadku EU MDR, jak i EU IVDR, ustalenie stanu wiedzy technicznej (SOTA) jest obowiązkowym wymogiem oceny klinicznej i oceny działania. SOTA reprezentuje aktualny, powszechnie akceptowany poziom wiedzy naukowej, technicznej i klinicznej istotny dla danego wyrobu lub IVD.
Solidny protokół wyszukiwania literatury jest niezbędny do:
![]() Identyfikacji technologii wzorcowych i standardów leczenia
![]() Ustalenia akceptowanych profili bezpieczeństwa i działania
![]() Porównania ocenianego wyrobu z obecnymi alternatywami
![]() Wsparcia działań związanych z CER, PER, CEP, PEP, PMS i PMCF/PMPF
![]() Zbudowania silnych dowodów na poparcie analizy korzyści i ryzyka
 Identyfikacji technologii wzorcowych i standardów leczenia
 Ustalenia akceptowanych profili bezpieczeństwa i działania
 Porównania ocenianego wyrobu z obecnymi alternatywami
 Wsparcia działań związanych z CER, PER, CEP, PEP, PMS i PMCF/PMPF
 Zbudowania silnych dowodów na poparcie analizy korzyści i ryzyka
Freyr dba o to, aby dokumentacja dowodowa w pełni wykazywała zgodność z oczekiwaniami SOTA, co jest kluczowym czynnikiem akceptacji przez jednostki notyfikowane.
Przegląd literatury EU IVDR / EU MDR
Przegląd literatury dotyczący EU IVDR/ EU MDR jest kluczowym elementem w zarządzaniu cyklem życia wyrobu medycznego lub IVD. Systematyczna strategia wyszukiwania literatury dotycząca EU IVDR/ EU MDR stanowi podstawę dla Clinical evaluation reports (CER), Performance Evaluation Reports (PER), Post-Market Surveillance (PMS), działań PMCF/PMPF zakotwiczonych w literaturze dotyczącej IVD /wyrobów medycznych opartej na dowodach, proces ten umożliwia producentom wspieranie ciągłej oceny bezpieczeństwa i wydajności.
Przegląd literatury EU IVDR / EU MDR zazwyczaj obejmuje:
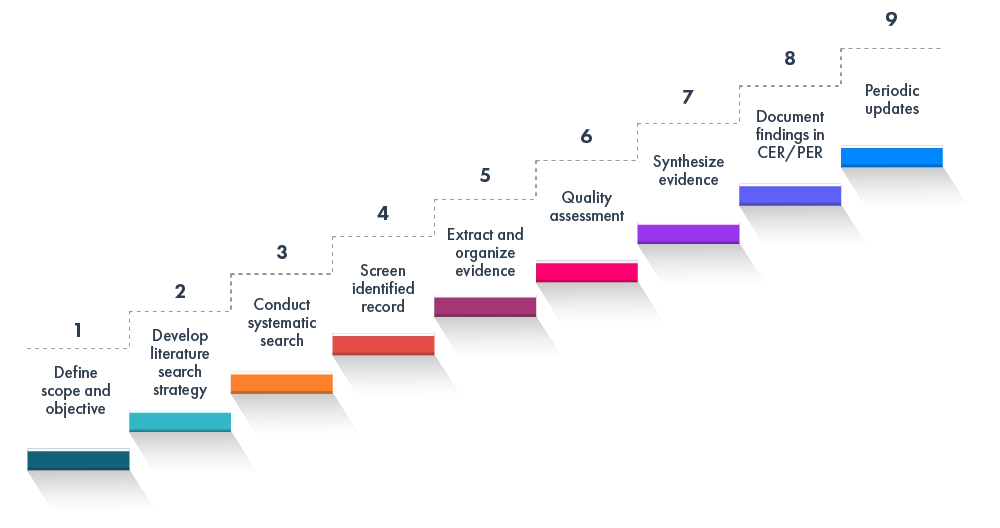
Te ramy są zgodne z globalnymi najlepszymi praktykami w zakresie ocen klinicznych/działania oraz przeglądów literatury.
Kluczowe różnice między wymaganiami dotyczącymi wyszukiwania literatury dla IVDR i MDR
Mimo że MDR i IVDR opierają się na systematycznej ocenie dowodów, ich wymagania różnią się
MDR (wyroby medyczne) skupia się na
![]() Ocenie klinicznej i dowodach klinicznych
![]() Oświadczeniach dotyczących bezpieczeństwa i działania
![]() Gromadzeniu danych PMCF
![]() Uzasadnieniu stosunku korzyści do ryzyka
![]() Dostosowanie do wytycznych MEDDEV 2.7/1 Rev 4
 Ocenie klinicznej i dowodach klinicznych
 Oświadczeniach dotyczących bezpieczeństwa i działania
 Gromadzeniu danych PMCF
 Uzasadnieniu stosunku korzyści do ryzyka
 Dostosowanie do wytycznych MEDDEV 2.7/1 Rev 4
IVDR (diagnostyka in vitro) skupia się na
![]() Wiarygodność naukowa
![]() Wydajność analityczna
![]() Wydajność kliniczna
![]() Opracowanie PER i PEP
![]() Wymagania dotyczące dowodów PMPF
![]() Surowsza reklasyfikacja wymagająca większej ilości dowodów potwierdzających
 Wiarygodność naukowa
 Wydajność analityczna
 Wydajność kliniczna
 Opracowanie PER i PEP
 Wymagania dotyczące dowodów PMPF
 Surowsza reklasyfikacja wymagająca większej ilości dowodów potwierdzających
Freyr dostosowuje strategie wyszukiwania literaturowego, opracowywanie CER/PER oraz protokoły PMS/PMCF/PMPF do ścieżki regulacyjnej wyrobu.
Siła solidnego zespołu ds. syntezy literatury naukowej
Poruszanie się po wymogach MDR i IVDR to coś więcej niż podstawowe wyszukiwanie w bazach danych. Zespół ekspertów ds. syntezy literatury naukowej posiadający wiedzę specjalistyczną z zakresu danej dziedziny medycznej dba o to, aby dokumentacja przeglądu literatury/MDR/IVDR, protokół wyszukiwania literaturowego oraz ocena kliniczna/wyników spełniały wymogi pod względem głębi i rzetelności oczekiwane przez organy regulacyjne.
Eksperci Freyr upraszczają złożone ścieżki i przekształcają dane kliniczne, dotyczące wydajności oraz dane naukowe w jasne, uzasadnione dowody, które wzmacniają protokoły wyszukiwania literaturowego, dokumenty CER, PER oraz strategie PMS/PMPF.
Dzięki systematycznym metodologiom, zaawansowanym technikom wyszukiwania i umiejętnościom krytycznej oceny nasz zespół dba o to, aby każdy przegląd literatury spełniał globalne wymagania regulacyjne, a jednocześnie podnosił jakość, wiarygodność i gotowość pakietu dowodów, co zapewnia Państwa wyrobowi silną przewagę konkurencyjną na dynamicznie zmieniającym się rynku.
Protokół wyszukiwania literaturowego dla unijnego rozporządzenia w sprawie wyrobów medycznych do diagnostyki in vitro (EU IVDR) / rozporządzenia w sprawie wyrobów medycznych (EU MDR)
Zgodny z przepisami protokół wyszukiwania literaturowego EU IVDR / EU MDR zapewnia strukturę, ogranicza stronniczość osób dokonujących przeglądu oraz gwarantuje pełną identyfikowalność podczas audytów.
Proces tworzenia protokołu wyszukiwania literaturowego IVDR/MDR obejmuje:
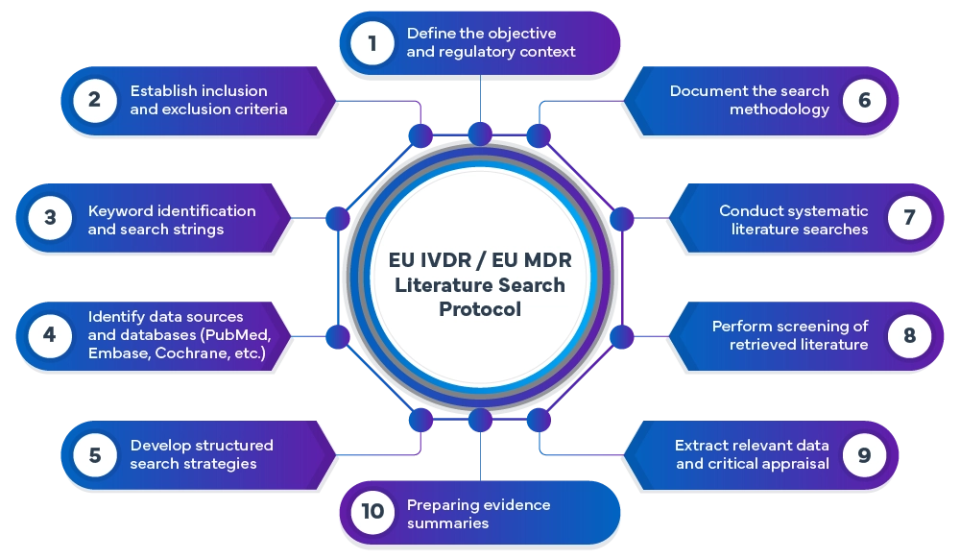
W firmie Freyr przeprowadzamy kompleksowe przeglądy literatury zgodne z wymogami MDR/IVDR, korzystając z zaawansowanych metod wyszukiwania. Publikacje w globalnych bazach danych są systematycznie sprawdzane i analizowane w celu zidentyfikowania istotnych dowodów potwierdzających bezpieczeństwo, działanie i korzyści kliniczne wyrobu.
Protokół i przegląd wyszukiwania literaturowego dotyczący wyrobów medycznych do diagnostyki in vitro (IVD) oraz wyrobów medycznych
- Systematyczna identyfikacja, gromadzenie i synteza literatury naukowej
- Projektowanie i wdrażanie protokołów wyszukiwania literaturowego zgodnych z MDR/IVDR
- Określanie pytań badawczych i dostosowanych strategii wyszukiwania dla danego wyrobu.
- Identyfikacja słów kluczowych, tworzenie ciągów wyszukiwania i wybór baz danych (PubMed, Embase, Cochrane itp.)
- Krytyczna ocena dowodów klinicznych, dotyczących wydajności oraz dowodów naukowych.
- Podsumowanie dowodów do celów dokumentacji regulacyjnej.
- Opracowywanie dokumentacji CER, CEP, PER i PEP
- Ocena luk w istniejących danych dokumentacji CER/CEP/PEP/PER.
- Wykorzystanie zaawansowanych technik wyszukiwania w celu pozyskania istotnej literatury światowej
- Gwarancja zgodności z rozporządzeniami EU MDR/IVDR
- Ustrukturyzowany, odtwarzalny i poparty argumentami proces wyszukiwania literaturowego
- Dostosowane strategie gromadzenia dowodów dla konkretnych wyrobów
- Wysoko wykwalifikowani eksperci ds. klinicznych i regulacyjnych
- Skalowalne zasoby zespołowe i strategie dowodowe dostosowane do wyrobów
- Wielowymiarowy wkład regulacyjny, medyczny i kliniczny
- Kompleksowe wsparcie w zakresie wyszukiwania, przeglądu i dokumentacji literatury naukowej
- Zwiększenie wiarygodności, przejrzystości i gotowości dokumentacji rejestracyjnej
Często zadawane pytania (FAQ)
01. Jaki jest cel protokołu wyszukiwania literatury dotyczącej wyrobów medycznych w ramach EU MDR/IVDR?
Protokół wyszukiwania literaturowego dotyczący wyrobów medycznych zapewnia ustrukturyzowane, systematyczne i przejrzyste podejście do identyfikacji, oceny oraz dokumentowania dowodów naukowych na temat wyrobu lub jego odpowiedników. Gwarantuje to odtwarzalność, minimalizuje ryzyko subiektywizmu i pozwala organom regulacyjnym śledzić, w jaki sposób gromadzono, oceniano i syntetyzowano dowody kliniczne lub dotyczące działania. Zgodnie z EU MDR/IVDR protokół taki wspiera oceny bezpieczeństwa, działania i stosunku korzyści do ryzyka, zapewnia zgodność z przepisami oraz stanowi podstawę wysokiej jakości, ugruntowanej dokumentacji przez cały cykl życia wyrobu.
02. W jaki sposób najnowszy stan wiedzy (SOTA) wpływa na ocenę kliniczną i ocenę działania?
Stan wiedzy technicznej odzwierciedla aktualny, powszechnie akceptowany stan wiedzy naukowej i klinicznej dla danej kategorii wyrobów. Wyznacza on punkt odniesienia dla oczekiwanego bezpieczeństwa, działania i wyników klinicznych. Ustalenie stanu wiedzy technicznej za pomocą przeglądu literatury pomaga osadzić oświadczenia dotyczące wyrobu w odpowiednim kontekście, wspiera wybór odpowiedników oraz stanowi wytyczne dla analizy stosunku korzyści do ryzyka, planowania PMCF/PMPF i aktualizacji danych dowodowych w cyklu życia wyrobu.
03. Co odróżnia przegląd literatury zgodny z rozporządzeniem MDR od tradycyjnego przeglądu systematycznego?
Przegląd literatury zgodny z EU MDR/IVDR różni się od tradycyjnego przeglądu systematycznego tym, że jest ukierunkowany na organy regulacyjne i został zaprojektowany z myślą o zapewnieniu zgodności z wymogami prawnymi. Podczas gdy tradycyjne przeglądy systematyczne mają na celu odpowiedź na naukowe pytania badawcze i służą wyłącznie celom akademickim, przegląd literatury w ramach MDR ocenia dowody kliniczne i dotyczące działania w celu wykazania bezpieczeństwa wyrobu, jego parametrów oraz profilu stosunku korzyści do ryzyka. Opiera się on na ustrukturyzowanej, sladalnej metodologii z wcześniej zdefiniowanymi pytaniami badawczymi, kryteriami włączenia/wyłączenia oraz krytyczną oceną, co pozwala uzyskać rzetelną dokumentację gotową na audyt i składaną w ramach procedur regulacyjnych.
04. Jak często należy aktualizować przeglądy literatury dla wyrobów medycznych i wyrobów medycznych do diagnostyki in vitro (IVD)?
Częstotliwość aktualizacji zależy od ryzyka związanego z wyrobem, dynamiki rynku oraz pojawiających się nowych dowodów. Wyroby wysokiego ryzyka zazwyczaj wymagają corocznych aktualizacji, podczas gdy w przypadku innych można stosować określone przedziały czasowe. Przeglądy należy również modyfikować w przypadku pojawienia się istotnych sygnałów dotyczących bezpieczeństwa, nowych danych klinicznych, postępu technologicznego lub zmian w wytycznych, aby zachować dokładność profilu stosunku korzyści do ryzyka.
05. jaką rolę odgrywają kryteria włączenia i wyłączenia w wyszukiwaniu literatury zgodnie z EU MDR/IVDR?
Kryteria włączenia i wyłączenia gwarantują, że wyselekcjonowane zostaną wyłącznie istotne i wysokiej jakości dowody. Zwiększają one obiektywność, ograniczają stronniczość osób przeprowadzających ocenę oraz zapewniają spójność podejmowanych decyzji. Zgodnie z EU MDR/IVDR kryteria te muszą być zdefiniowane z góry, uzasadnione i dostosowane do pytań badawczych, aby zachować możliwość śledzenia procesu oraz uzasadnienie regulacyjne przez cały okres trwania oceny.
06. Dlaczego krytyczna ocena jest niezbędna w przeglądach literatury zgodnych z EU MDR/IVDR?
Krytyczna ocena pozwala zbadać jakość metodologiczną, istotność oraz wiarygodność uwzględnionych dowodów. Ramy prawne EU MDR/IVDR kładą nacisk na ocenę krytyczną, ponieważ organy regulacyjne opierają się na dobrze udokumentowanych oświadczeniach dotyczących bezpieczeństwa i działania. Rzetelna ocena pomaga odróżnić solidne dane od słabszych badań oraz wzmacnia wnioski wykorzystywane w raportach z oceny klinicznej (CER), raportach z oceny działania (PER), raportach z nadzoru po wprowadzeniu do obrotu (PMS) oraz analizach stosunku korzyści do ryzyka.
07. Jak różnią się wymagania dotyczące wyszukiwania literatury w rozporządzeniach MDR i IVDR?
Rozporządzenie MDR skupia się na ocenie klinicznej, uzasadnieniu stosunku korzyści do ryzyka oraz działaniu klinicznym, natomiast IVDR kładzie nacisk na działanie analityczne, zasadność naukową i działanie kliniczne w zakresie dokładności diagnostycznej. Strategie wyszukiwania literatury muszą odzwierciedlać te różnicy poprzez dostosowanie pytań badawczych, zbiorów danych oraz ram oceny do odmiennych ścieżek dowodowych wymaganych przez poszczególne rozporządzenia.
08. Jakich baz danych i źródeł informacji oczekuje się w wyszukiwaniach literatury zgodnych z EU MDR/IVDR?
Organy regulacyjne oczekują korzystania z wielu baz danych naukowych, takich jak PubMed, Embase i Cochrane, uzupełnionych o bazy danych nadzoru nad bezpieczeństwem, rejestry badań klinicznych, wytyczne oraz odpowiednią literaturę szarą. Wykorzystanie różnorodnych źródeł zapewnia kompleksowy przegląd informacji klinicznych, dotyczących działania i bezpieczeństwa, które są niezbędne do rzetelnej oceny oraz ciągłego nadzoru.
09. Dlaczego Freyr jest uważany za wiodącego partnera w zakresie wyszukiwania literatury i protokołów?
Freyr jest uważany za wiodącego partnera ze względu na głębokie dopasowanie regulacyjne, rzetelność naukową oraz konsekwentne przestrzeganie wymagań dotyczących dowodów w rozporządzeniach MDR/IVDR. Zespół stosuje zasady przeglądów systematycznych, przejrzystą metodologię oraz specjalistyczną wiedzę z zakresu danych obszarów terapeutycznych, aby tworzyć wiarygodne i gotowe do audytu materiały. Podejście Freyr kładzie nacisk na śledzenie drogi produktu, krytyczną ocenę oraz benchmarking oparty na aktualnym stanie wiedzy (State-of-the-Art), czyli kluczowe czynniki cenione przez jednostki notyfikowane i organy regulacyjne na całym świecie.