Che cos'è l'etichettatura normativa?
Ultimo aggiornamento: agosto 2024
L'etichettatura regolatoria farmaceutica comprende la creazione, la revisione e la gestione di documenti fondamentali che comunicano informazioni essenziali sui prodotti alle parti interessate, garantendo la conformità agli standard regolatori globali. Tra i componenti principali figurano la Core Data Sheet (CDS) e la Company Core Data Sheet (CCDS), derivate da fonti quali gli opuscoli per gli sperimentatori (Investigational Brochures) e i dati post-commercializzazione. Questo processo è fondamentale per trasmettere informazioni sulla sicurezza e sull'efficacia nelle etichette specifiche per Paese e per allinearsi ai requisiti delle autorità sanitarie (Health Authority).
Con un'enfasi sull'armonizzazione globale, l'etichettatura normativa farmaceutica affronta le mutevoli esigenze normative, comprendendo le autorizzazioni di nuovi prodotti, le sottomissioni alle autorità sanitarie, le attività post-approvazione e la gestione del ciclo di vita. La precisione e il rispetto delle linee guida in evoluzione sono fondamentali per la riuscita dell'etichettatura normativa farmaceutica, poiché influenzano l'autorizzazione all'immissione in commercio di un prodotto, il suo profilo di sicurezza e la sua complessiva fattibilità normativa.
Freyr, leader nei servizi di etichettatura regolatoria per farmaci End-to-End, vanta un team dedicato di oltre 180 esperti di etichettatura a livello globale, eccellendo nella stesura di documenti fondamentali quali gli Investigator's Brochure (IB), i Developmental Core Data Sheet e le Developmental Core Safety Information. L'impiego dell'intelligenza artificiale migliora la precisione e accelera l'implementazione e la revisione delle schede tecniche. Con un modello CCDS ottimizzato e processi orientati alla precisione, i servizi completi di Freyr soddisfano efficacemente le esigenze dinamiche dell'industria farmaceutica, offrendo un supporto senza pari per la conformità dell'etichettatura e il successo regolatorio.
Perché l'etichettatura normativa è importante nel settore farmaceutico?
- Garantire la sicurezza dei pazienti e la comunicazione delle informazioni: l'etichettatura regolatoria è fondamentale per la sicurezza dei pazienti. Le etichette forniscono informazioni essenziali sull'uso dei farmaci, sui dosaggi, sugli effetti collaterali e sulle controindicazioni. Pazienti, medici prescrittori, operatori sanitari e caregiver fanno affidamento su queste etichette per prendere decisioni informate. Un'etichettatura chiara e accurata riduce il rischio di errori terapeutici, eventi avversi e uso improprio.
Garantisce che i pazienti ricevano il trattamento corretto e comprendano come usarlo correttamente. Inoltre, le autorità regolatorie richiedono che ogni prodotto farmaceutico presente sul mercato disponga di un'etichettatura per comunicare in modo efficace le informazioni sul trattamento. - Conformità e mitigazione del rischio: La conformità ai regolamenti in materia di etichettatura non è solo una formalità, ma un obbligo di legge. Gli enti regolatori come la US Food and Drug Administration (FDA), l'Agenzia Europea per i Medicinali (EMA) e altri richiedono un'etichettatura accurata e completa. La mancata conformità può comportare sanzioni regolatorie, danni alla reputazione del marchio e persino la sospensione temporanea delle linee di produzione. Le aziende farmaceutiche devono dimostrare che i loro processi, metodi, test e apparecchiature di etichettatura sono in grado di produrre costantemente prodotti sicuri ed efficaci. Un'etichettatura debitamente validata mitiga i rischi e garantisce l'osservanza delle buone pratiche di fabbricazione (GMP).
- Accesso al mercato e armonizzazione globale: etichette ben strutturate facilitano l'accesso al mercato globale. Un'etichettatura coerente tra le diverse regioni semplifica i processi, riduce le ridondanze e si allinea agli standard armonizzati. Poiché le autorità di regolamentazione internazionali adottano requisiti di convalida GMP, inclusa la serializzazione, le catene di approvvigionamento farmaceutico affrontano una crescente complessità. Le aziende che danno priorità alla conformità dell'etichettatura costruiscono la fiducia, migliorano l'accettazione del mercato e si posizionano per il successo in un panorama competitivo.
Qual è il processo di approvazione dell'etichettatura?
Il processo di approvazione dell'etichettatura nel settore farmaceutico prevede più fasi per garantire che tutte le informazioni relative ai farmaci siano accurate, conformi e chiare sia per gli operatori sanitari che per i pazienti. Inizia con la stesura del contenuto dell'etichetta, che include dettagli su dosaggio, somministrazione, sicurezza e avvertenze. I team regolatori e medici esaminano quindi internamente questa bozza per assicurarsi che sia in linea con gli standard regolatori locali e internazionali. Una volta finalizzata, l'etichetta viene presentata alle autorità sanitarie per l'approvazione, dove viene sottoposta a rigorosi controlli per verificarne la conformità ai requisiti di sicurezza ed efficacia. Solo dopo aver ricevuto l'approvazione ufficiale l'etichetta può essere utilizzata per la commercializzazione del farmaco.
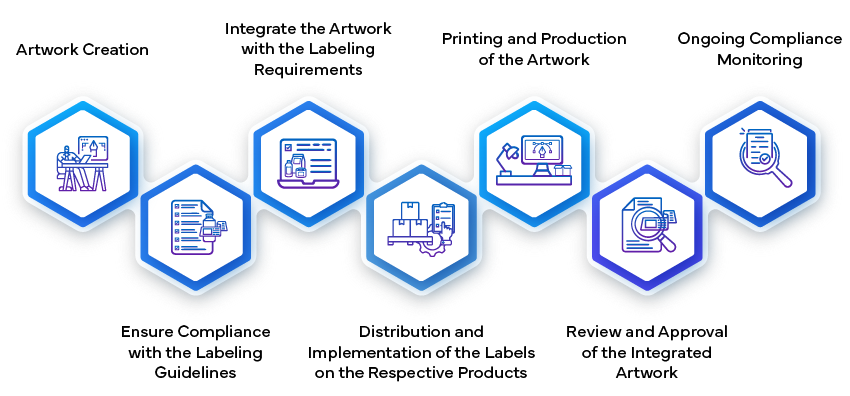
- Creazione e presentazione dell'etichetta:
- Raccolta iniziale dei dati: le aziende farmaceutiche raccolgono tutti i dati pertinenti per l'etichetta del farmaco. Ciò include informazioni su efficacia, sicurezza, dosaggi, indicazioni, controindicazioni e rischi potenziali. L'etichetta funge da strumento di comunicazione fondamentale per gli operatori sanitari e i pazienti.
- Presentazione alle autorità regolatorie: L'azienda presenta i dati dell'etichetta agli enti regolatori, come la US Food and Drug Administration (FDA) o l'Agenzia Europea per i Medicinali (EMA). Tali agenzie valutano i dati per garantire che il farmaco offra benefici superiori ai rischi noti e potenziali per la popolazione di destinazione.
- Analisi contestuale: i revisori analizzano la condizione o la malattia di destinazione per cui il farmaco è indicato. Prendono in considerazione il panorama terapeutico esistente, valutando i rischi del farmaco rispetto ai suoi benefici. Ad esempio, un farmaco che tratta una malattia pericolosa per la vita senza terapie alternative può essere approvato anche se i rischi sarebbero inaccettabili per una condizione non pericolosa per la vita.
- Valutazione dei dati clinici: i revisori della FDA valutano le informazioni sui benefici e sui rischi clinici presentate dal produttore del farmaco. Tengono conto di eventuali incertezze derivanti da dati imperfetti o incompleti. In genere, l'agenzia si aspetta risultati da studi clinici ben progettati per convalidare l'efficacia e la sicurezza del farmaco.
- Creazione dell'Artwork:
- Una volta approvato il contenuto dell'etichetta, il passaggio successivo consiste nella creazione dell'Artwork dell'etichetta. Ciò comporta la progettazione degli elementi visivi, dell'impaginazione, dei caratteri e della grafica. L'Artwork deve essere allineato alle linee guida regolatorie e rappresentare accuratamente le informazioni presenti sull'etichetta.
- L'Artwork dell'etichetta viene sottoposto a revisioni interne all'azienda farmaceutica per garantirne la coerenza e la conformità. Include dettagli quali istruzioni di dosaggio, avvertenze, condizioni di conservazione e informazioni di contatto.
- L'Artwork finale viene presentato alle autorità regolatorie per l'approvazione. Questo passaggio garantisce che la presentazione visiva dell'etichetta rispetti gli standard di qualità e comunichi efficacemente le informazioni critiche agli utenti.
- Produzione e implementazione:
- Una volta approvato, l'Artwork dell'etichetta diventa parte integrante del confezionamento del farmaco. I produttori assicurano che le etichette siano applicate correttamente a ciascuna unità di prodotto (ad esempio, flaconi, blister, fiale).
- Le procedure di controllo della qualità verificano che le etichette soddisfino le specifiche, tra cui la precisione del contenuto, la leggibilità e l'adesione alle linee guida di progettazione.
- L'etichetta funge da ponte tra l'azienda farmaceutica, le agenzie regolatorie, gli operatori sanitari e i pazienti. Svolge un ruolo fondamentale nel garantire un uso sicuro ed efficace dei farmaci durante tutto il ciclo di vita del prodotto.
Quali sono le sfide più comuni nell'etichettatura normativa?
Le sfide comuni nell'etichettatura regolatoria includono il passo con i requisiti regolatori in evoluzione, la gestione dell'etichettatura multilingue e la garanzia della coerenza tra diversi portafogli di prodotti. La natura dinamica degli standard regolatori per l'etichettatura farmaceutica richiede una vigilanza costante per rimanere aggiornati sugli ultimi requisiti. Adattarsi alle normative in evoluzione e implementare tempestivamente i necessari aggiornamenti dei contenuti e del formato dell'etichettatura è essenziale per mantenere la conformità e garantire la sicurezza dei pazienti.
| Sfida | Descrizione |
|---|---|
| Requisiti regolatori in evoluzione | Far fronte a normative e linee guida in continua evoluzione, che rendono necessari aggiornamenti costanti della documentazione di etichettatura. |
| Armonizzazione globale | Garantire la coerenza delle informazioni sui prodotti in diverse regioni, allineandosi ai vari requisiti delle diverse autorità sanitarie. |
| Integrazione dei dati post-commercializzazione | Gestire l'inclusione dei dati di sicurezza ed efficacia post-commercializzazione nell'etichettatura, mantenendo accuratezza e rilevanza. |
| Conformità agli standard di etichettatura locali | Aderire a specifici standard di etichettatura dei singoli paesi, affrontando le variazioni linguistiche, culturali e di formato. |
| Gestione efficiente delle modifiche all'etichettatura | Ottimizzare i processi per tracciare, implementare e documentare le modifiche all'etichettatura in modo tempestivo e accurato. |
L'etichettatura multilingue rappresenta una sfida significativa per le aziende farmaceutiche che operano nei mercati globali. Tradurre accuratamente i contenuti dell'etichettatura in più lingue, rispettando al contempo le sfumature linguistiche e regolatorie regionali, richiede attenzione ai dettagli e processi solidi di gestione delle traduzioni. Garantire coerenza e chiarezza tra le diverse versioni linguistiche è fondamentale per comunicare in modo efficace informazioni vitali a popolazioni di pazienti eterogenee.
Mantenere la coerenza tra i portafogli di prodotti rappresenta un'altra sfida comune nell'etichettatura regolatoria. Le aziende farmaceutiche gestiscono spesso diversi prodotti con requisiti di etichettatura, formulazioni e indicazioni differenti. Raggiungere coerenza e conformità tra diverse linee di prodotti, soddisfacendo al contempo le specifiche richieste regolatorie per ciascun prodotto, richiede processi e sistemi efficienti per garantire l'uniformità nei contenuti, nel formato e nei messaggi dell'etichettatura.
Quali sono le principali normative che disciplinano l'etichettatura farmaceutica?
L'etichettatura farmaceutica è disciplinata da un insieme complesso di normative progettate per garantire la sicurezza, l'efficacia e l'uso corretto dei farmaci. Di seguito ne vengono elencate alcune:
US FDA (United States Food and Drug Administration)
La US FDA disciplina l'etichettatura farmaceutica attraverso una serie rigorosa di regolamenti descritti nel Titolo 21 del Code of Federal Regulations (CFR). Tali regolamenti richiedono che le etichette forniscano informazioni complete, tra cui indicazioni del farmaco, istruzioni d'uso, controindicazioni e potenziali effetti collaterali. La FDA sottolinea l'importanza di un linguaggio chiaro, preciso e inequivocabile per garantire la sicurezza dei pazienti e un processo decisionale informato da parte degli operatori sanitari. Inoltre, i requisiti di etichettatura della FDA si estendono a vari aspetti quali confezionamento, foglietti illustrativi ed etichettatura elettronica, garantendo che tutte le informazioni siano accessibili e standardizzate nei diversi formati. La conformità a tali regolamenti è obbligatoria per l'approvazione del farmaco e la sua permanenza sul mercato negli Stati Uniti.
EMA (European Medicines Agency)
L'EMA supervisiona l'etichettatura farmaceutica nell'Unione Europea attraverso direttive e linee guida progettate per armonizzare l'etichettatura tra gli Stati membri. La direttiva 2001/83/CE della Commissione Europea è centrale in questi sforzi, poiché specifica i requisiti per il riassunto delle caratteristiche del prodotto (SmPC), i foglietti illustrativi per i pazienti e le etichette degli imballaggi. L'EMA garantisce che l'etichettatura includa informazioni essenziali sia per gli operatori sanitari che per i pazienti, promuovendo un uso sicuro ed efficace dei farmaci in tutta la EU (European Union). Inoltre, l'etichettatura deve essere disponibile nelle lingue ufficiali degli Stati membri in cui il farmaco viene commercializzato, riflettendo l'impegno dell'EMA per l'accessibilità e l'assistenza incentrata sul paziente.
TGA (Therapeutic Goods Administration)
In Australia, la TGA è responsabile della regolamentazione dell'etichettatura farmaceutica ai sensi del Therapeutic Goods Act 1989. Le linee guida della TGA impongono che le etichette dei farmaci forniscono informazioni chiare, accurate e complete sul prodotto, inclusi ingredienti, indicazioni, dosaggio e rischi potenziali. I requisiti di etichettatura sono progettati per proteggere la salute pubblica garantendo che i consumatori e gli operatori sanitari dispongano delle informazioni necessarie per utilizzare i farmaci in modo sicuro ed efficace. La TGA pone inoltre una forte enfasi sulla leggibilità delle etichette, richiedendo che siano scritte in inglese semplice e che le informazioni critiche siano messe in evidenza per prevenire un uso improprio ed errori terapeutici.
Health Canada
Health Canada regola l'etichettatura farmaceutica attraverso un quadro che dà priorità alla sicurezza e al benessere dei pazienti e degli operatori sanitari. Il Food and Drugs Act e i relativi regolamenti delineano i requisiti per le etichette dei farmaci, che devono includere informazioni dettagliate sulla composizione del prodotto, le indicazioni, le controindicazioni e i potenziali effetti collaterali. Health Canada richiede inoltre che le etichette siano bilingui, presentate sia in inglese che in francese, per accogliere la diversità linguistica del Paese. Inoltre, Health Canada aggiorna regolarmente i suoi requisiti di etichettatura per riflettere le nuove prove scientifiche e le mutevoli esigenze di salute pubblica, garantendo che l'etichettatura rimanga pertinente ed efficace nel promuovere un uso sicuro dei farmaci.
PMDA (Pharmaceuticals and Medical Devices Agency)
La PMDA, l'autorità regolatoria del Giappone, supervisiona l'etichettatura farmaceutica in conformità con la legge sugli affari farmaceutici e le relative linee guida. La PMDA richiede che le etichette dei farmaci forniscano informazioni complete, tra cui indicazioni, istruzioni sul dosaggio e potenziali effetti avversi, in un formato facilmente comprensibile sia per gli operatori sanitari che per i pazienti. La PMDA richiede inoltre che le etichette includano avvertenze e precauzioni specifiche per la popolazione giapponese, tenendo conto di fattori quali differenze genetiche e pratiche culturali. Questo approccio garantisce che i farmaci siano utilizzati in modo sicuro ed efficace in Giappone, con un'etichettatura su misura per le esigenze uniche del mercato locale.
NMPA (National Medical Products Administration)
In Cina, la NMPA regola l'etichettatura farmaceutica attraverso un quadro regolatorio che enfatizza l'accuratezza, la chiarezza e la sicurezza. La legge sull'amministrazione dei farmaci della Repubblica Popolare Cinese delinea i requisiti per le etichette dei farmaci, che devono includere informazioni sulle indicazioni, sul dosaggio, sulle controindicazioni e sui potenziali effetti collaterali del farmaco. La NMPA richiede inoltre che l'etichettatura sia presentata in cinese semplificato per garantire l'accessibilità alla popolazione locale. Inoltre, la NMPA impone che le etichette siano sottoposte a una rigorosa revisione durante il processo di approvazione del farmaco per garantire la conformità agli standard nazionali e proteggere la salute pubblica prevenendo errori e usi impropri dei farmaci.
In che modo un partner normativo può contribuire al raggiungimento della conformità ai requisiti di etichettatura?
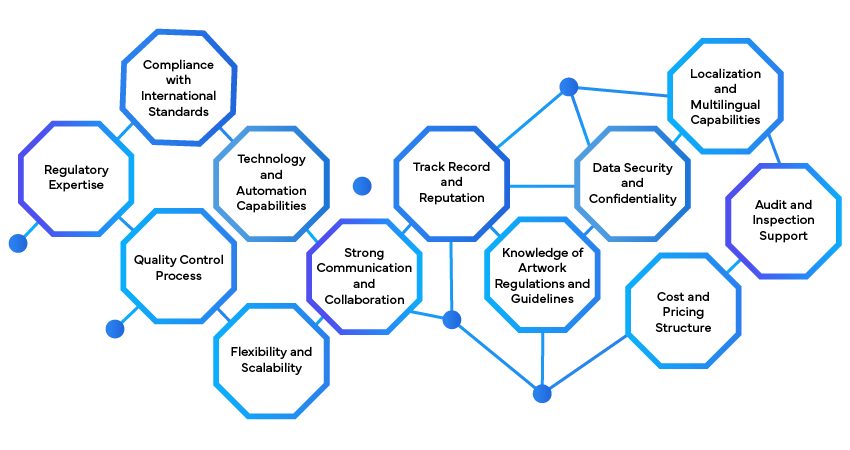
Un partner regolatorio è fondamentale per ottenere la conformità ai requisiti di etichettatura offrendo competenze specialistiche e un supporto completo. Guida le aziende attraverso il complesso panorama regolatorio, assicurando che i materiali di etichettatura — inclusi imballaggi, foglietti illustrativi ed etichette elettroniche — rispettino i requisiti specifici di diverse autorità sanitarie come US FDA, EMA, TGA, Health Canada, PMDA e NMPA. Ciò comporta la comprensione e l'applicazione dei regolamenti più recenti, che possono variare notevolmente da una regione all'altra, per garantire che tutte le informazioni sul prodotto siano accurate, complete e conformi.
Inoltre, un partner regolatorio aiuta a ottimizzare il processo di etichettatura fornendo servizi fondamentali come la creazione, la revisione e la validazione dei contenuti. Assiste nella stesura e nella revisione dei contenuti dell'etichettatura per allinearsi agli standard regolatori e garantisce che siano incluse tutte le informazioni necessarie, dagli elenchi degli ingredienti e le istruzioni per l'uso alle avvertenze di sicurezza e alle condizioni di conservazione. Ciò riduce il rischio di errori e omissioni che potrebbero causare ritardi regolatori o ritiri dal mercato, accelerando i tempi di immissione sul mercato per i nuovi prodotti.
In aggiunta, un partner regolatorio supporta le aziende nel mantenere una conformità continua monitorando gli aggiornamenti regolatori e implementando le modifiche secondo necessità. Offre consulenza strategica sull'adattamento delle etichette a nuove linee guida o ai requisiti emergenti del mercato, aiutando le aziende a evitare problemi di non conformità e assicurando che i loro prodotti rimangano in linea con le normative vigenti. Sfruttando la propria esperienza e rimanendo al passo con i cambiamenti regolatori, un partner regolatorio aiuta le aziende a muoversi nel dinamico panorama dell'etichettatura in modo efficiente ed efficace.
In che modo le aziende possono iniziare a utilizzare i servizi di etichettatura regolatoria?
Per iniziare a utilizzare i servizi di etichettatura regolatoria, le aziende dovrebbero prima valutare le loro specifiche esigenze di etichettatura in base ai mercati di riferimento e ai requisiti regolatori. Successivamente, dovrebbero collaborare con un fornitore di servizi regolatori affidabile e con esperienza negli standard di etichettatura globali. Questo fornitore può assistere nella redazione, revisione e aggiornamento delle etichette per garantirne la conformità. Inoltre, l'implementazione di un sistema centralizzato di gestione dell'etichettatura aiuta a semplificare il processo, garantendo la coerenza su tutte le etichette dei prodotti. Audit e aggiornamenti regolari sono essenziali per mantenere le etichette allineate alle normative in evoluzione.
I servizi di etichettatura regolatoria possono coadiuvare il monitoraggio post-commercializzazione?
Sì, i servizi di etichettatura regolatoria possono effettivamente assistere nel monitoraggio post-commercializzazione per i prodotti farmaceutici. Questi servizi svolgono un ruolo fondamentale nel supportare la sorveglianza post-commercializzazione facilitando la gestione degli aggiornamenti delle etichette, gestendo le modifiche dell'etichettatura legate alla sicurezza e garantendo la conformità ai requisiti regolatori post-approvazione. Mantenendo informazioni di etichettatura accurate e aggiornate, i servizi di etichettatura regolatoria aiutano le aziende farmaceutiche a rispondere alle questioni di sicurezza e a implementare tempestivamente le modifiche necessarie per supportare la continua conformità regolatoria e la sicurezza dei pazienti.
Inoltre, i servizi di etichettatura regolatoria possono contribuire alla diffusione efficiente di informazioni di sicurezza aggiornate a operatori sanitari e pazienti. In caso di nuovi dati sulla sicurezza o di variazioni nei profili di rischio dei prodotti farmaceutici, gli esperti di etichettatura regolatoria possono intervenire per aggiornare rapidamente i contenuti delle etichette affinché riflettano i dati di sicurezza più recenti e i requisiti regolatori. Questo approccio proattivo al monitoraggio post-commercializzazione e agli aggiornamenti dell'etichettatura favorisce la comunicazione tempestiva di importanti informazioni sulla sicurezza agli operatori sanitari e ai pazienti, contribuendo a migliorare la farmacovigilanza e l'assistenza ai pazienti.
In sintesi, i servizi di etichettatura regolatoria offrono un supporto prezioso nel monitoraggio post-commercializzazione, garantendo che i prodotti farmaceutici mantengano un'etichettatura accurata e conforme per tutto il loro ciclo di vita. Sfruttando l'esperienza dei professionisti del settore regolatorio e processi efficienti di gestione dell'etichettatura, le aziende possono affrontare efficacemente le considerazioni sulla sicurezza post-commercializzazione e gli obblighi regolatori, contribuendo così alla continua sicurezza ed efficacia dei loro prodotti sul mercato.
Perché scegliere Freyr?
![chi-siamo]()
Un decennio di eccellenza nell'etichettatura normativa
![chi-siamo]()
Oltre 180 esperti globali nei servizi di etichettatura
![chi-siamo]()
Specializzati nella creazione e gestione di documenti essenziali
![chi-siamo]()
Competenza in brochure informative per la sperimentazione, schede dati di base e schede dati di base aziendali
![chi-siamo]()
Impegnati nella conformità globale e nella precisione
![chi-siamo]()
Sfrutta l'intelligenza artificiale (IA) per una navigazione regolatoria efficiente


In sintesi


Domande frequenti
Le schede dati di sicurezza (CDS) forniscono un riepilogo consolidato delle informazioni fondamentali sui farmaci, comprese indicazioni, posologie e profili di sicurezza. Garantiscono una comunicazione coerente dei dettagli essenziali nei mercati globali, agevolando la conformità regolatoria e un processo decisionale informato. Le CDS fungono inoltre da riferimento per la creazione delle etichette dei prodotti locali.
Gli Investigator's Brochure (IB) descrivono in dettaglio i dati degli studi clinici e le informazioni sullo sviluppo dei farmaci per uso sperimentale, mentre i Company Core Data Sheets (CCDS) riassumono i principali dati di sicurezza ed efficacia per scopi regolatori globali, guidando il contenuto e gli aggiornamenti delle etichette. I CCDS vengono utilizzati per creare etichette specifiche per prodotto ai fini dell'approvazione all'immissione sul mercato.
L'intelligenza artificiale migliora l'etichettatura normativa automatizzando l'analisi dei dati, migliorando la precisione nella creazione dei contenuti e accelerando la revisione dei documenti. Gli strumenti di IA semplificano i processi di etichettatura e garantiscono la coerenza rispetto ai diversi requisiti normativi. Aiutano inoltre a prevedere e ad affrontare potenziali problemi di conformità.
L'etichettatura multilingue garantisce che i prodotti farmaceutici siano accessibili a diverse popolazioni di pazienti, soddisfacendo i requisiti normativi regionali e migliorando la sicurezza fornendo istruzioni e avvertenze chiare e comprensibili in più lingue. Ciò riduce il rischio di problemi di comunicazione ed errori nella somministrazione dei farmaci.
Un sistema di gestione centralizzata dell'etichettatura coordina la creazione, la revisione e l'aggiornamento dei documenti di etichettatura, garantendo coerenza e conformità nei mercati globali. Semplifica i processi e mantiene informazioni di prodotto accurate e aggiornate. Questo sistema supporta anche la gestione efficiente delle modifiche all'etichettatura e degli aggiornamenti normativi.
Structured Product Labeling (SPL) è un formato basato su XML utilizzato per il labeling dei farmaci che standardizza e organizza le informazioni sul prodotto. Garantisce la coerenza e facilita lo scambio di dati tra le agenzie regolatorie e i produttori. Lo SPL supporta la gestione efficiente delle informazioni di labeling lungo tutto il ciclo di vita del prodotto.
Il Global Location Number (GLN) è un identificativo univoco utilizzato per identificare luoghi ed entità all'interno della catena di distribuzione. Aiuta a tracciare e gestire con precisione i prodotti farmaceutici nei mercati globali. I GLN garantiscono una distribuzione dei prodotti e una gestione dell'inventario precise ed efficienti.
Il codice nazionale dei medicinali (NDC) è un identificativo univoco per i farmaci, assegnato dalla FDA. Aiuta nell'identificazione precisa dei prodotti farmaceutici e agevola la gestione dell'inventario e il tracciamento. L'NDC è fondamentale per una dispensazione accurata dei farmaci e per la rendicontazione regolatoria.
Un opuscolo per lo sperimentatore (IB) fornisce informazioni dettagliate sui dati clinici e preclinici di un farmaco in fase di sperimentazione. Viene utilizzato per informare i ricercatori delle sperimentazioni cliniche sulla sicurezza, sull'efficacia e sulla dosatura del farmaco a fini di studio. L'IB supporta inoltre un processo decisionale etico e informato nella ricerca clinica.