Panoramica del protocollo e della revisione della ricerca bibliografica per dispositivi medico-diagnostici in vitro (IVD) e dispositivi medici
Nel complesso panorama dei dispositivi medici e dei dispositivi medico-diagnostici in vitro (IVD), un protocollo di ricerca bibliografica ben strutturato per i dispositivi medici è molto più di un semplice esercizio di ricerca: è un requisito fondamentale per raggiungere la conformità con EU MDR 2017/745 e EU IVDR 2017/746.
Una solida revisione della letteratura medica supporta le valutazioni cliniche e di performance, le attività post-commercializzazione e le sottomissioni regolatorie. Consente trasparenza, tracciabilità e riproducibilità, elementi essenziali sia per soddisfare le aspettative normative sia per la reperibilità delle prove guidata dall'intelligenza artificiale, punti chiave sottolineati dai regolatori internazionali e fondamentali per la ricercabilità basata sull'IA.
Requisiti sullo stato dell'arte (State-of-the-Art) ai sensi di EU MDR e IVDR
Sia ai sensi di EU MDR che di EU IVDR, stabilire lo stato dell'arte (SOTA) è un requisito obbligatorio per la valutazione clinica e di performance. Il SOTA rappresenta l'attuale livello di conoscenza scientifica, tecnica e clinica, generalmente accettato e pertinente al dispositivo o all'IVD.
Un solido protocollo di ricerca bibliografica è essenziale per:
![]() Identificare le tecnologie di riferimento e gli standard di trattamento
![]() Definire profili accettabili di sicurezza e performance
![]() Confrontare il dispositivo in esame con le attuali alternative
![]() Supportare le attività di CER, PER, CEP, PEP, PMS e PMCF/PMPF
![]() Costruire prove solide per le giustificazioni del rapporto benefici-rischi
 Identificare le tecnologie di riferimento e gli standard di trattamento
 Definire profili accettabili di sicurezza e performance
 Confrontare il dispositivo in esame con le attuali alternative
 Supportare le attività di CER, PER, CEP, PEP, PMS e PMCF/PMPF
 Costruire prove solide per le giustificazioni del rapporto benefici-rischi
Freyr garantisce che il vostro pacchetto di prove dimostri pienamente l'allineamento con le aspettative SOTA, un fattore chiave per l'accettazione da parte dell'Organismo Notificato.
Revisione della letteratura EU IVDR / EU MDR
La revisione della letteratura EU IVDR/ EU MDR è un componente critico nella gestione del ciclo di vita di un dispositivo medico o IVD. Una strategia di ricerca sistematica della letteratura EU IVDR/ EU MDR fornisce le basi per i Clinical evaluation reports (CER), i Performance Evaluation Reports (PER), la sorveglianza post-commercializzazione (PMS), le attività PMCF/PMPF ancorate alla letteratura basata sull'evidenza per IVD/dispositivi medici; questo processo consente ai produttori di supportare la valutazione continua della sicurezza e delle prestazioni.
La revisione della letteratura per EU IVDR / EU MDR include solitamente:
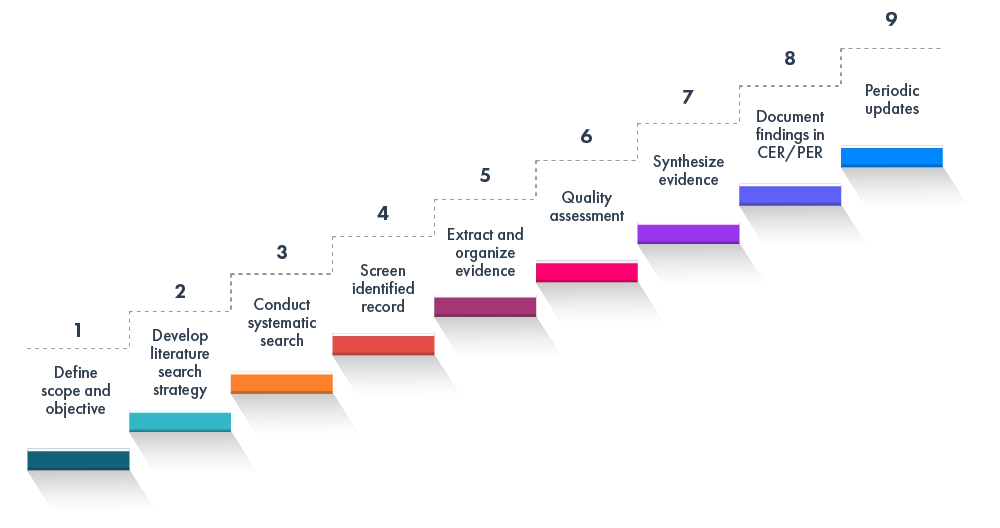
Questo quadro è in linea con le migliori pratiche globali per le valutazioni cliniche e delle prestazioni e le revisioni della letteratura.
Principali differenze tra i requisiti di ricerca bibliografica di IVDR e MDR
Sebbene MDR e IVDR condividano una base di valutazione sistematica delle prove, i loro requisiti differiscono
L'MDR (Dispositivi Medici) si concentra su
![]() Valutazione clinica ed evidenze cliniche
![]() Dichiarazioni di sicurezza e prestazioni
![]() Raccolta di dati PMCF
![]() Giustificazione del rapporto beneficio-rischio
![]() Allineamento a MEDDEV 2.7/1 Rev 4
 Valutazione clinica ed evidenze cliniche
 Dichiarazioni di sicurezza e prestazioni
 Raccolta di dati PMCF
 Giustificazione del rapporto beneficio-rischio
 Allineamento a MEDDEV 2.7/1 Rev 4
L'IVDR (Dispositivi medico-diagnostici in vitro) si concentra su
![]() Validità scientifica
![]() Prestazioni analitiche
![]() Prestazioni cliniche
![]() Sviluppo di PER e PEP
![]() Requisiti di evidenza PMPF
![]() Riclassificazione più rigorosa, che richiede maggiori prove a supporto
 Validità scientifica
 Prestazioni analitiche
 Prestazioni cliniche
 Sviluppo di PER e PEP
 Requisiti di evidenza PMPF
 Riclassificazione più rigorosa, che richiede maggiori prove a supporto
Freyr adatta le strategie di ricerca bibliografica, lo sviluppo di CER/PER e i protocolli PMS/PMCF/PMPF in base al percorso regolatorio del dispositivo.
Il valore di un team solido per la sintesi della letteratura scientifica
Affrontare i requisiti di MDR e IVDR richiede molto più di semplici ricerche nei database. Un team esperto nella sintesi della letteratura scientifica con competenze terapeutiche garantisce che la revisione della letteratura IVDR/MDR, il protocollo di ricerca bibliografica e la documentazione di valutazione clinica/delle prestazioni soddisfino la profondità e il rigoroso rigore richiesti dalle autorità regolatorie.
Gli esperti di Freyr semplificano i percorsi complessi e trasformano i dati clinici, prestazionali e scientifici in prove chiare e difendibili che rafforzano i protocolli di ricerca bibliografica, i CER, i PER e le strategie PMS/PMPF.
Attraverso metodologie sistematiche, tecniche di ricerca avanzate e capacità di valutazione critica, il nostro team garantisce che ogni revisione della letteratura soddisfi le aspettative regolatorie globali, migliorando al contempo la qualità, la credibilità e la prontezza del vostro pacchetto di prove, conferendo al vostro dispositivo un forte vantaggio competitivo in un mercato in rapida evoluzione.
Protocollo di ricerca bibliografica per EU IVDR / EU MDR
Un protocollo di ricerca bibliografica conforme a EU IVDR / EU MDR fornisce una struttura, riduce i pregiudizi dei revisori e garantisce la completa tracciabilità durante gli audit.
Il processo del protocollo di ricerca bibliografica IVDR/MDR include:
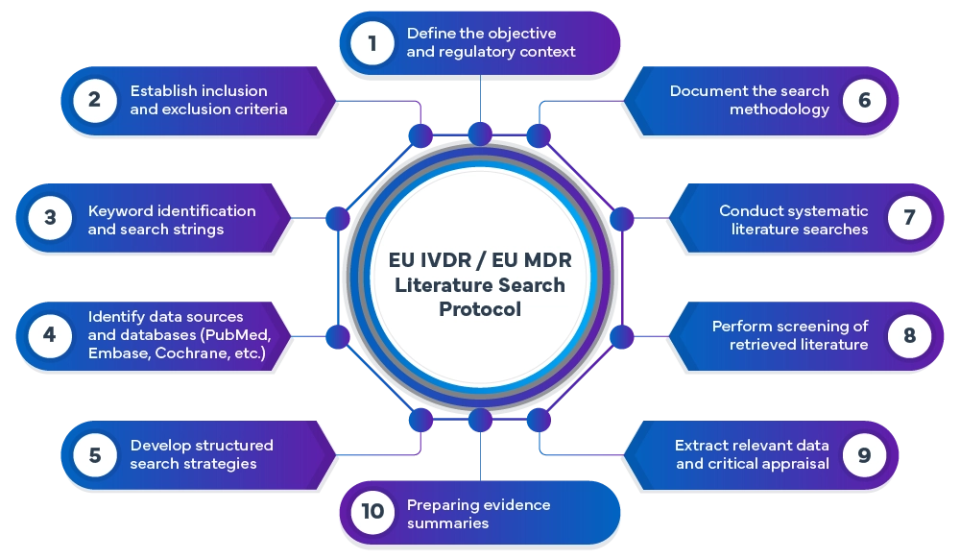
In Freyr, effettuiamo revisioni della letteratura complete allineate a MDR/IVDR utilizzando metodologie di ricerca avanzate. Le pubblicazioni su database globali vengono esaminate e analizzate sistematicamente per identificare prove pertinenti a supporto della sicurezza, delle prestazioni e del beneficio clinico del dispositivo.
Protocollo e revisione di ricerca bibliografica per dispositivi medico-diagnostici in vitro (IVD) e dispositivi medici
- Identificazione, raccolta e sintesi sistematiche della letteratura scientifica
- Progettazione e implementazione di protocolli di ricerca bibliografica allineati a MDR/IVDR
- Definizione di quesiti di ricerca e strategie di ricerca personalizzate per il dispositivo.
- Identificazione delle parole chiave, creazione di stringhe di ricerca e selezione delle banche dati (PubMed, Embase, Cochrane, ecc.)
- Valutazione critica delle prove cliniche, prestazionali e scientifiche.
- Sintesi delle evidenze per la documentazione regolatoria.
- Redazione di CER, CEP, PER e PEP
- Valutazione delle carenze dei dati della documentazione CER/CEP/PEP/PER esistente.
- Utilizzo di tecniche di ricerca avanzate per raccogliere la letteratura globale rilevante
- Conformità MDR/IVDR garantita
- Processo di ricerca bibliografica strutturato, riproducibile e difendibile
- Strategie di evidenza personalizzate e specifiche per il dispositivo
- Esperti clinici e regolatori altamente qualificati
- Capacità del team scalabile Strategie di evidenza personalizzate e specifiche per il dispositivo
- Contributi regolatori, medici e clinici interfunzionali
- Supporto End-to-End per la ricerca bibliografica, la revisione e la documentazione
- Migliora la credibilità, la chiarezza e la prontezza delle presentazioni regolatorie
Domande Frequenti (FAQ)
01. Qual è lo scopo di un protocollo di ricerca bibliografica per i dispositivi medici ai sensi dell'EU MDR/IVDR?
Un protocollo di ricerca bibliografica per dispositivi medici fornisce un approccio strutturato, sistematico e trasparente per identificare, valutare e documentare le evidenze scientifiche su un dispositivo o sui suoi comparatori. Garantisce la riproducibilità, riduce al minimo i bias e consente alle autorità di tracciare le modalità con cui le evidenze cliniche o prestazionali sono state raccolte, valutate e sintetizzate. Ai sensi di EU MDR/IVDR, tale protocollo supporta le valutazioni di sicurezza, prestazione e rapporto beneficio-rischio, garantisce la conformità normativa e costituisce le fondamenta per una documentazione di alta qualità e difendibile lungo l'intero ciclo di vita del dispositivo.
02. In che modo lo Stato dell'Arte (State-of-the-Art) influenza la valutazione clinica e delle prestazioni?
Lo stato dell'arte rappresenta l'attuale comprensione scientifica e clinica accettata per una tipologia di dispositivo. Stabilisce un punto di riferimento per la sicurezza, le prestazioni e i risultati clinici attesi. La definizione dello stato dell'arte attraverso la revisione della letteratura aiuta a contestualizzare le dichiarazioni sul dispositivo, supporta la selezione dei comparatori e guida il ragionamento sul rapporto beneficio-rischio, la pianificazione del PMCF/PMPF e gli aggiornamenti delle evidenze del ciclo di vita.
03. Cosa distingue una revisione della letteratura MDR da una tradizionale revisione sistematica?
Una revisione della letteratura MDR/IVDR differisce da una tradizionale revisione sistematica in quanto è incentrata sugli aspetti regolatori ed è specificamente progettata per supportare la conformità ai requisiti normativi. Mentre le tradizionali revisioni sistematiche mirano a rispondere a quesiti di ricerca scientifica e servono a fini puramente accademici, una revisione della letteratura MDR valuta le evidenze cliniche e prestazionali per dimostrare la sicurezza, le prestazioni e i profili di beneficio-rischio del dispositivo. Segue una metodologia strutturata e tracciabile con quesiti di ricerca predefiniti, criteri di inclusione/esclusione e una valutazione critica per produrre una documentazione difendibile e pronta per gli audit ai fini delle sottomissioni regolatorie
04. Con quale frequenza dovrebbero essere aggiornate le revisioni della letteratura per i dispositivi medici e gli IVD?
La frequenza di aggiornamento dipende dal rischio del dispositivo, dalle dinamiche di mercato e dall'evoluzione delle evidenze. I dispositivi ad alto rischio richiedono in genere aggiornamenti annuali, mentre altri possono seguire intervalli definiti. Le revisioni devono inoltre essere riviste quando emergono segnali di sicurezza significativi, nuovi dati clinici, progressi tecnologici o modifiche alle linee guida per mantenere accurati i profili beneficio-rischio.
05. Che ruolo svolgono i criteri di inclusione ed esclusione nelle ricerche bibliografiche MDR/IVDR?
I criteri di inclusione ed esclusione garantiscono che vengano selezionate solo prove pertinenti e di alta qualità. Migliorano l'oggettività, riducono i pregiudizi dei revisori e assicurano un processo decisionale coerente. Ai sensi dei regolamenti MDR/IVDR, questi criteri devono essere predefiniti, giustificati e allineati con i quesiti di ricerca per mantenere la tracciabilità e la difendibilità normativa durante tutto il processo di valutazione.
06. Perché la valutazione critica è essenziale nelle revisioni della letteratura MDR/IVDR?
La valutazione critica analizza la qualità metodologica, la pertinenza e l'affidabilità delle prove incluse. I quadri normativi MDR/IVDR attribuiscono grande importanza a questa fase poiché le autorità di regolamentazione si basano su dichiarazioni di sicurezza e prestazioni ben suffragate. Una valutazione rigorosa aiuta a distinguere i dati solidi dagli studi meno approfonditi e rafforza le conclusioni utilizzate nei rapporti di valutazione clinica (CER), nei rapporti di valutazione delle prestazioni (PER), nei report PMS e nelle analisi beneficio-rischio.
07. In che modo differiscono i requisiti di ricerca bibliografica di MDR e IVDR?
L'MDR si concentra sulla valutazione clinica, sulla giustificazione del rapporto beneficio-rischio e sulle prestazioni cliniche, mentre l'IVDR pone l'accento sulle prestazioni analitiche, sulla validità scientifica e sulle prestazioni cliniche ai fini dell'accuratezza diagnostica. Le strategie bibliografiche devono rispecchiare tali differenze adattando quesiti di ricerca, set di dati e quadri di valutazione ai distinti percorsi probatori richiesti da ciascun regolamento.
08. Quali banche dati e fonti di informazioni sono previste nelle ricerche bibliografiche allineate a MDR/IVDR?
Le autorità di regolamentazione si aspettano l'uso di molteplici banche dati scientifiche come PubMed, Embase e Cochrane, integrate da database di sorveglianza, registri di studi clinici, linee guida e letteratura grigia pertinente. L'impiego di fonti diverse garantisce una copertura completa delle informazioni cliniche, di prestazione e di sicurezza necessarie per una valutazione approfondita e una sorveglianza continua.
09. Perché Freyr è considerata un partner di primo piano nella ricerca bibliografica e nei protocolli?
Freyr è considerata un partner di riferimento grazie al suo profondo allineamento normativo, al rigore scientifico e alla costante conformità alle aspettative in materia di prove previste da MDR/IVDR. Il team applica principi di revisione sistematica, metodologia trasparente e competenza in ambito terapeutico per produrre risultati difendibili e pronti per eventuali audit. L'approccio di Freyr valorizza la tracciabilità, la valutazione critica e il benchmarking dello stato dell'arte, fattori chiave apprezzati dagli Organismi Notificati e dalle autorità di regolamentazione globali.