Panoramica dell'approvazione pre-commercializzazione dei dispositivi medici USFDA
Il processo di approvazione preventiva della commercializzazione (PMA) della US FDA è uno dei percorsi di registrazione dei dispositivi stabiliti dalla US FDA, pensato principalmente per i dispositivi medici di Classe III. Il processo di approvazione PMA della FDA per i dispositivi di Classe III prevede valutazioni scientifiche e normative approfondite per accertare la sicurezza e l'efficacia del dispositivo medico, garantendo il rispetto dei più elevati standard prima dell'autorizzazione alla commercializzazione.
Prenota un incontro con i nostri esperti di approvazione pre-commercializzazione
Chi dovrebbe presentare una domanda di approvazione pre-commercializzazione (PMA) per dispositivi medici USFDA?
I produttori di dispositivi devono presentare una domanda di PMA se il dispositivo:
- È innovativo.
- Appartiene a una classe ad alto rischio.
- Non è presente nel database di classificazione dei prodotti.
- Non è sostanzialmente equivalente (NSE) ai dispositivi di Classe I, II o III.
Ricevi una consulenza specialistica sulla tua domanda di approvazione pre-commercializzazione
Qual è la differenza tra le domande 510(k), PMA e De-Novo?
Approvazione pre-commercializzazione
- Dispositivo appartenente alla Classe III che supporta la vita umana o che presenta un rischio potenziale e irragionevole di malattia o lesione.
- Il processo di approvazione PMA della FDA richiede studi clinici.
- Richiede un'ispezione in loco prima del rilascio dell'approvazione PMA.
- 180 giorni di calendario
Classificazione De Novo
- Dispositivi innovativi di Classe I e II che non dispongono di un dispositivo predicato valido.
- Richiede dati di studi clinici.
- Nessun audit in loco prima dell'approvazione De-Novo.
- 150 giorni di calendario.
Registrazione 510(k)
- Dispositivi USFDA di Classe III che presentano una sostanziale equivalenza con il dispositivo di riferimento.
- Non richiede test sugli esseri umani.
- Nessun audit in loco prima dell'autorizzazione 510(k).
- 90 giorni di calendario.
Quali sono i diversi metodi di domanda di approvazione pre-commercializzazione FDA?
I produttori possono scegliere tra i seguenti quattro metodi di richiesta PMA più adatti al loro dispositivo:
- PMA tradizionale
- PMA modulare
- Protocollo di sviluppo del prodotto
- Esenzione per dispositivi umanitari
Quali sono i requisiti di dati per l'approvazione pre-commercializzazione di un dispositivo medico?
Ai sensi del titolo 21 del CFR, parte 814, i richiedenti devono presentare alla US FDA un modulo di richiesta CDRH debitamente compilato, gli impegni richiesti e un fascicolo tecnico PMA ben strutturato. Il fascicolo tecnico deve includere i dati non clinici e clinici.
Dati non clinici – Comprendono dati su microbiologia, tossicologia, immunologia, biocompatibilità, sollecitazione, usura, durata di conservazione e altri test di laboratorio o su animali.
Dati clinici – Comprendono dati sui protocolli di studio, dati su sicurezza ed efficacia, reazioni avverse e complicanze, guasti e sostituzioni dei dispositivi, informazioni sui pazienti, reclami dei pazienti, tabelle dei dati di tutti i singoli soggetti, risultati delle analisi statistiche e qualsiasi altra informazione derivante dalle indagini cliniche.
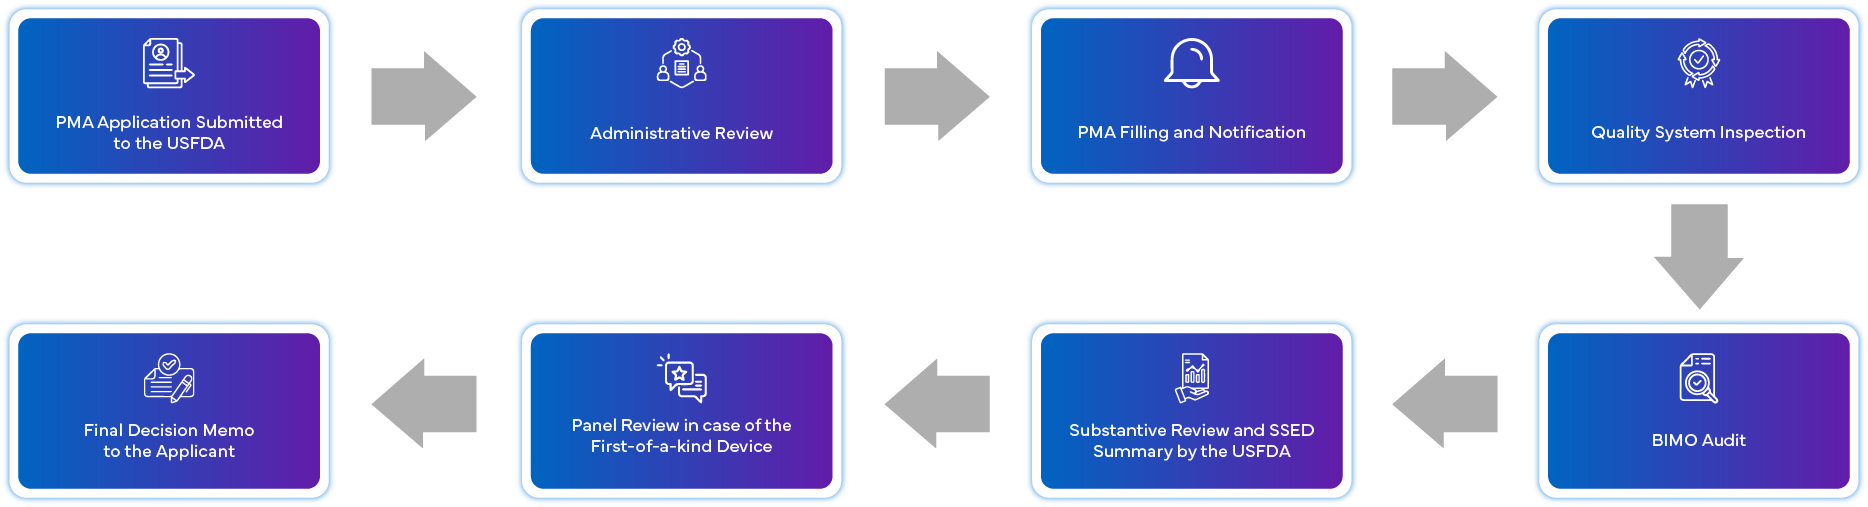
Qual è il processo di richiesta della PMA?
Quali sono i requisiti di conformità successivi all'approvazione per la PMA?
I dispositivi approvati tramite il percorso PMA devono rispettare i requisiti post-commercializzazione stabiliti dalla USFDA. Il dispositivo deve essere conforme a quanto segue:
- Requisiti post-approvazione imposti nell'ordine di approvazione PMA della FDA.
- Gestione delle modifiche successive all'approvazione tramite la presentazione tempestiva dei relativi supplementi PMA
- Invio di rapporti successivi all'approvazione (annuali)
- Normativa 21 CFR 803 per la segnalazione dei dispositivi medici (MDR)
- Studi di sorveglianza post-commercializzazione richiesti dalla USFDA negli ordini di approvazione PMA.
Quali sono le tariffe di USFDA per la revisione della domanda di PMA?
Le tasse utente MDUFA per la PMA originale e i supplementi sono le seguenti:
| Tipo di richiesta | Tariffe per l'anno fiscale 2023 (1° ottobre 2022 - 30° settembre 2023) | |
|---|---|---|
| Tariffa standard | Tariffa per piccole imprese | |
| PMA, PDP, PMR, BLA | $441,547 |
|
| Supplemento Panel-Track | $353,238 | $88,309 |
| Supplemento di 180 giorni | $66,232 | $16,558 |
| Tariffa annuale per la rendicontazione periodica su un dispositivo di Classe III (PMA, PDP e PMR) | $15,454 | $3,864 |
| Preavviso di 30 giorni | $7,065 | $3,532 |
| Supplemento in tempo reale | $30,908 | $7,727 |
Grazie all'esperienza nella gestione delle presentazioni PMA, Freyr può aiutare a individuare e raccogliere le informazioni, oltre ad assistere nella preparazione e nella revisione della domanda.
Competenze e vantaggi nell'approvazione preventiva dei dispositivi medici da parte di USFDA
- Due diligence regolatoria
- Conformità all'ispezione del sistema qualità
- Conformità all'audit BIMO
- Compilazione del fascicolo tecnico PMA
- Pubblicazione e creazione di eCopy
- Validazione e invio di eCopy
- Gestione delle risposte RTA e delle carenze
- Servizi di collegamento fino all'approvazione preventiva FDA
- Consulenza per le carenze
- Registrazione dei dispositivi e della struttura
- Gestione delle varianti PMA e delle notifiche a 30 giorni
- Invio di report periodici annuali
- Audit di prova e formazione su 21 CFR 820
- Esperienza nella gestione di numerose presentazioni PMA FDA per diverse categorie di dispositivi.
- Team di esperti per la domanda di approvazione preventiva FDA in conformità ai requisiti normativi
- Supporto aggiuntivo per la gestione di richieste relative alle PMA.
- Invio puntuale dei materiali
- Aggiornato rispetto ai nuovi emendamenti della US FDA