Registrazione di dispositivi medici - Panoramica
Nel panorama in continua evoluzione della tecnologia sanitaria, i dispositivi medici svolgono un ruolo fondamentale nel migliorare l'assistenza ai pazienti, la diagnostica e i risultati terapeutici. Si prevede che il mercato globale dei dispositivi medici crescerà da 536,12 miliardi di USD nel 2023 a 799,67 miliardi di USD entro il 2030, con un tasso di crescita annuo composto (CAGR) stimato al 5,5%. Questa crescita è guidata dal numero crescente di ricoveri ospedalieri, dall'aumento delle procedure chirurgiche e diagnostiche e dalla crescente domanda di dispositivi medici sia nei mercati sviluppati che in quelli emergenti. I principali attori del settore stanno inoltre aumentando gli investimenti in ricerca e sviluppo per creare apparecchiature avanzate che soddisfino la domanda di innovazione, incrementando ulteriormente la quota di mercato.
Scenario regolatorio globale per la registrazione dei dispositivi medici
Le normative sui dispositivi medici variano da Paese a Paese, rendendo essenziale per i produttori comprendere e gestire queste differenze per accedere ai mercati globali. Gli sforzi per armonizzare le normative e promuovere la collaborazione internazionale mirano a semplificare questo processo e a migliorare la sicurezza dei pazienti su scala globale. Ciascun Paese dispone di norme e requisiti specifici, influenzati da fattori quali i livelli di rischio, le dichiarazioni sui prodotti e la destinazione d'uso. Tra le principali linee guida disponibili a livello globale per la registrazione dei dispositivi medici figurano la FDA (Stati Uniti), gli standard ISO, la Global Harmonization Task Force (GHTF), l'Organizzazione Mondiale della Sanità (WHO) e l'Unione Europea (EU). I produttori devono inoltre essere pronti a rinnovare annualmente la propria registrazione e a soddisfare le aspettative delle autorità di regolamentazione.
La registrazione dei dispositivi medici nei mercati internazionali richiede un approccio su misura, che implica una stretta collaborazione con le autorità sanitarie competenti per l'approvazione. Il processo tipico per la registrazione dei dispositivi medici prevede le seguenti fasi:
- Valutazione del fatto che un determinato dispositivo soddisfi i criteri per la classificazione come dispositivo medico.
- Categorizzazione dei dispositivi in base ai rischi associati.
- Identificazione delle norme pertinenti e dei requisiti di dati specificati dalla rispettiva autorità sanitaria.
- Generazione dei dati necessari richiesti dall'autorità.
- Compilazione di un fascicolo tecnico in conformità con i requisiti specifici di ciascun Paese.
- Presentazione della domanda e gestione di eventuali richieste o chiarimenti fino all'ottenimento dell'approvazione.
- Gestione del ciclo di vita del dispositivo dopo l'approvazione.
Le nostre competenze
- Analisi dei rischi iniziale
- Ricerche di mercato: informazioni di mercato specifiche per prodotto
- Integrazione del personale
- Bozza di strategia regolatoria
- Mercati potenziali e percorsi
- Fascicolo di progetto e analisi dei rischi
- Sistema di Gestione della Qualità (QMS) ISO 13485
- Medical Device Single Audit Program (MDSAP)
- Pre-valutazione QMS ISO 13485
- Strategia regolatoria
- Freyr IMPACT (Piattaforma di Intelligence Regolatoria)
- Verifica e validazione della progettazione
- Gestione del rischio
- Bozza di documentazione tecnica
- Strategia regolatoria
- Requisiti normativi
- Strumento Freyr rDMS (Sistema di Gestione Dati/Documentazione)
- Processo e validazione clinica
- Etichettatura e Artwork finali
- Rappresentanza locale
- Presentazione della documentazione regolatoria
- Marcatura CE (Conformité Européenne) dell'Unione Europea (UE) e marcatura UKCA (UK Conformity Assessment) del Regno Unito
- Certificazione per l'accesso al mercato globale
- Supporto per audit di Organismi Notificati (NB) / Organismi Approvati
- Rappresentanza locale
- Approvazioni regolatorie
- Sorveglianza post-commercializzazione (PMS)
- Follow-up clinico post-commercializzazione (PMCF)
- Manutenzione annuale del fascicolo tecnico (Rapporto di Valutazione Clinica (CER) / Gestione del Rischio)
- Rinnovi regolatori
- Lanci in nuovi mercati
- Comunicazione con Autorità Competenti / Organismi Notificati / Organismi Approvati
- Soluzioni di farmacovigilanza (PV) automatizzate
Perché Freyr?
Registrazione dei dispositivi medici
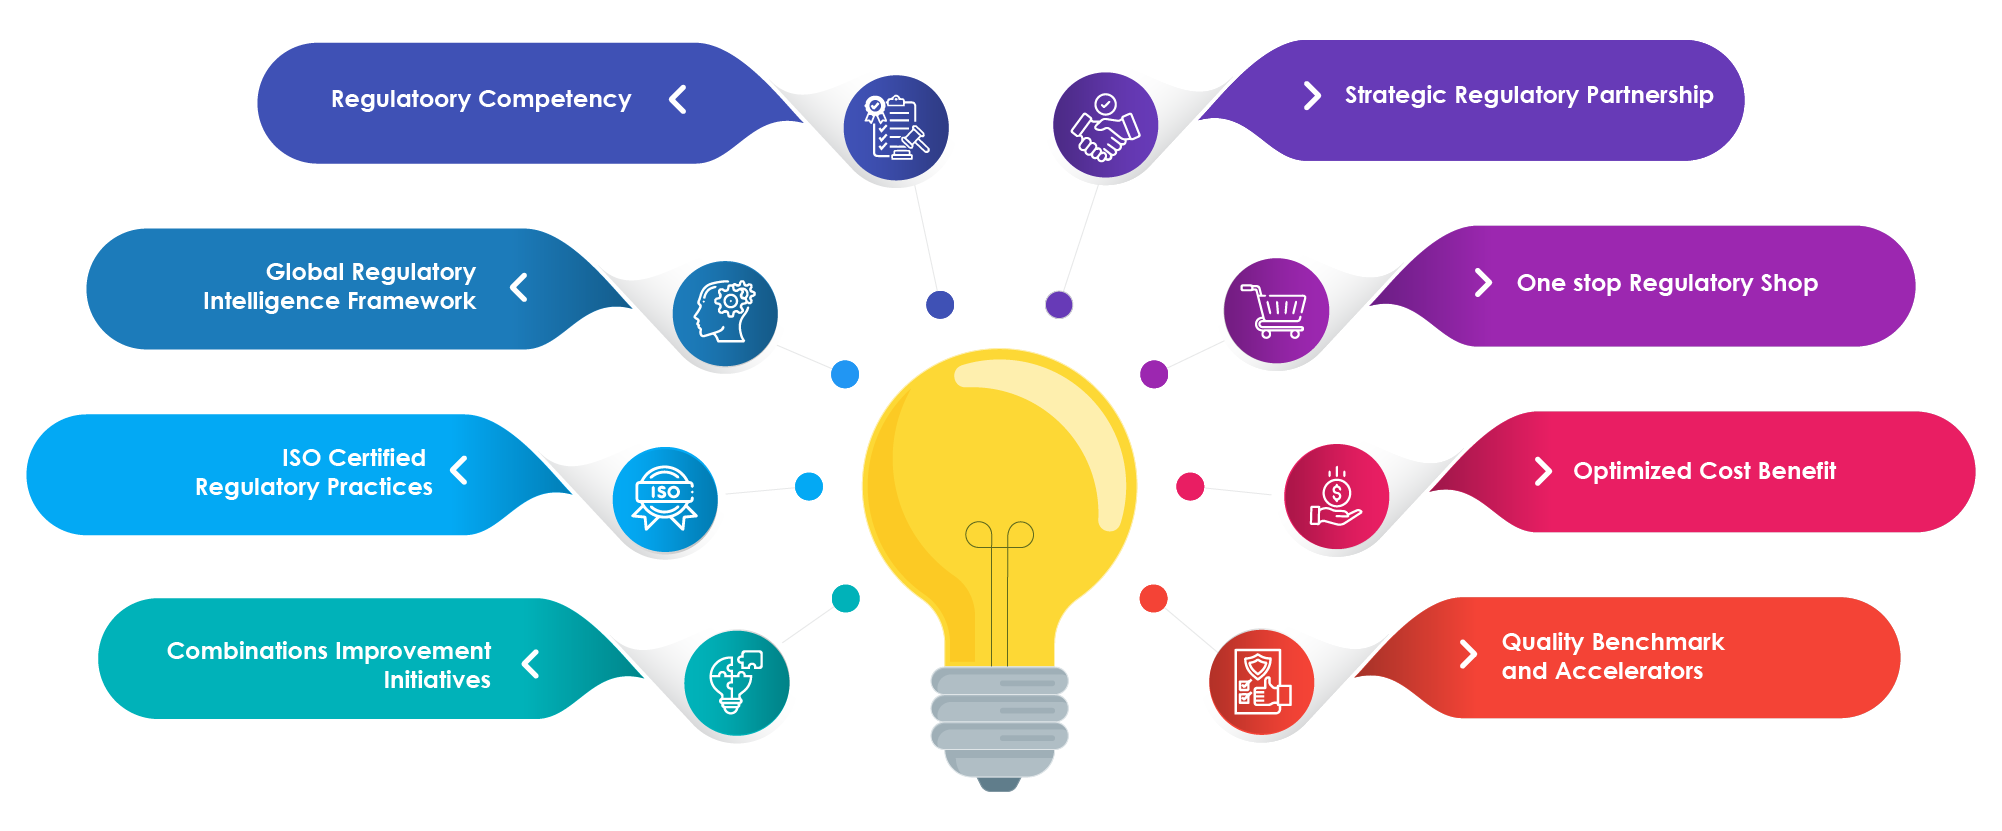
- Strategia regolatoria completa per i dispositivi medici.
- Strategia di conformità per il SGQ.
- Conformità regolatoria, analisi delle carenze e adeguamento di documenti tecnici e sistemi di qualità.
- Supporto regolatorio per documenti di sviluppo del prodotto come i fascicoli storici di progetto (DHF).
- Servizi di etichettatura regolatoria e redazione tecnica.
- Servizi di intelligence regolatoria e di mercato.
- Servizi di traduzione di documenti ed etichette.
- Servizi e rapporti con le autorità sanitarie.
- Servizi di Regulatory artwork.
- Servizi di farmacovigilanza e PMS.
- Servizi di pubblicazione.
- Servizi di medical writing.
- Presentazioni di successo per varie classi di dispositivi medici.
- Personale dedicato ed esperto per fornire supporto regolatorio per dispositivi medici e IVD.
- Invio puntuale dei materiali.
- Accesso a filiali locali per affrontare le sfide dell'autorità e i requisiti linguistici specifici.
- Supporto di rappresentanti legali o locali con un modello conveniente.
- Servizi di gestione delle risorse regolatorie e staff augmentation.