Panoramica del rapporto di valutazione clinica (CER) per i dispositivi medici
Qualsiasi dispositivo destinato a essere commercializzato nell'Unione Europea (UE) deve recare il marchio CE. In conformità con l'EU MDR 2017/745, i requisiti per un Clinical evaluation report (CER), inclusi i requisiti di processo e di dati, variano in base alla classe del dispositivo e sono necessari per ottenere la certificazione CE dei dispositivi medici. I dispositivi di classe I a basso rischio possono eseguire l'autocertificazione CE. Al contrario, le altre classi di dispositivi (IIa, IIb, III) devono elaborare la certificazione del marchio CE tramite un organismo notificato (NB) accreditato. Il produttore deve presentare il fascicolo tecnico CE all'organismo notificato per la valutazione, l'emissione dell'approvazione del marchio CE e il rilascio del certificato CE. Il Clinical evaluation report (CER) per i dispositivi medici deve essere presentato insieme al fascicolo tecnico CE per soddisfare i requisiti di marcatura CE. Il CER deve essere aggiornato continuamente con nuove informazioni provenienti dai controlli di sicurezza, dagli studi di follow-up e dalla gestione del rischio.
Il rapporto di valutazione clinica (CER) per i dispositivi medici è uno dei rapporti che devono essere presentati insieme al fascicolo tecnico CE per soddisfare i requisiti del CER.
Cos'è un rapporto di valutazione clinica (CER)?
La stesura del rapporto di valutazione clinica include la valutazione e l'analisi dei dati clinici relativi a un dispositivo medico per verificarne la sicurezza e le prestazioni cliniche. La valutazione clinica dei dispositivi medici si basa sull'analisi approfondita dei dati clinici precedenti e successivi all'immissione sul mercato pertinenti all'uso previsto. Il rapporto di valutazione clinica include dati specifici del dispositivo, nonché qualsiasi dato relativo a dispositivi dichiarati equivalenti dal produttore.
Un rapporto di valutazione clinica è costituito da letteratura scientifica e dati clinici analizzati, raccolti da un'indagine clinica del vostro dispositivo o dai risultati di altri studi su dispositivi sostanzialmente equivalenti, laddove i produttori devono avere pieno accesso ai dati tecnici, biologici e clinici del dispositivo equivalente e dimostrare chiaramente in che modo il loro dispositivo corrisponde in tutti gli aspetti critici. Il CER di un dispositivo medico dimostra che il dispositivo raggiunge lo scopo previsto senza esporre utenti e pazienti a ulteriori rischi.
Il CER ai sensi dell'EU MDR deve essere aggiornato ogni anno. La frequenza degli aggiornamenti del CER si basa sul rischio ed è specifica per il dispositivo. Se il dispositivo comporta rischi significativi, l'aggiornamento deve essere effettuato almeno annualmente; nel caso in cui il dispositivo sia commercializzato da un periodo significativo e sia ben consolidato, il CER può essere aggiornato ogni 2-5 anni. Qualsiasi modifica apportata alla progettazione del dispositivo e qualsiasi nuova informazione derivante dai dati di sorveglianza post-commercializzazione (PMS) potrebbe richiedere un aggiornamento del rapporto CER.
La valutazione clinica dei dispositivi medici, come definita nel rapporto di valutazione clinica (CER), si basa sui fattori elencati di seguito.
- Letteratura scientifica attualmente disponibile; e/o
- Indagini cliniche effettuate; oppure
- Se la dimostrazione della conformità ai requisiti essenziali basata sui dati clinici non è considerata appropriata.
Fasi di redazione del rapporto di valutazione clinica (CER)
Facendo riferimento al nuovo regolamento sui dispositivi medici (MDR) dell'UE – 2017/745, vi sono quattro diverse fasi per eseguire la valutazione clinica dei dispositivi medici al fine di preparare un rapporto di valutazione clinica (CER) EU MDR completo.
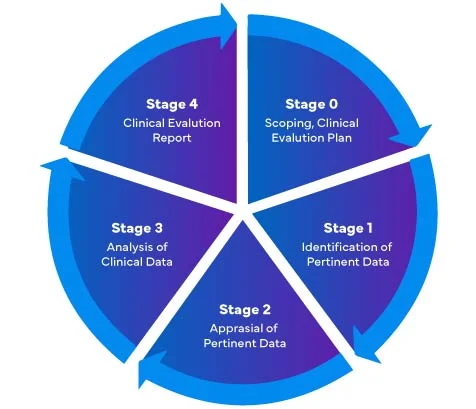
I produttori di dispositivi medici che accedono per la prima volta al mercato dell'UE devono assicurarsi che il proprio rapporto di valutazione clinica sia conforme ai regolamenti EU MDR.
Freyr offre servizi di certificazione CE End-to-End ai produttori di dispositivi, inclusa la stesura del rapporto di valutazione clinica in linea con i regolamenti EU MDR 2017/745 di recente implementazione. Grazie a una solida esperienza regionale sui dispositivi medici nell'UE, Freyr soddisfa i requisiti specifici delle agenzie e personalizza di conseguenza il rapporto di valutazione clinica.
Ricevi consulenza specialistica sulla presentazione della tua domanda CER
Rapporto di valutazione clinica (CER)
- Supporto per la stesura del Clinical Evaluation Report End-to-End, inclusa la ricerca bibliografica, secondo MEDDEV 2.7/1 revisione 4 e le linee guida del Regolamento sui dispositivi medici (MDR) dell'UE.
- Definizione di un piano di valutazione clinica per la tua organizzazione.
- Individuare, cercare, analizzare e raccogliere la letteratura scientifica pertinente.
- Sviluppa un modello di rapporto di valutazione clinica per la tua organizzazione.
- Analisi delle carenze per i rapporti di valutazione clinica esistenti.
- Strumento DMS affinché il tuo team possa contribuire collettivamente alla stesura del rapporto di valutazione clinica.
- Integrazione dei dati di sorveglianza post-commercializzazione.
- Sviluppa una procedura operativa standard per il tuo team per raccogliere i dati di sorveglianza post-commercializzazione al fine di aggiornare i rapporti di valutazione clinica.
- Gestione degli aggiornamenti periodici dei rapporti di valutazione clinica esistenti, in conformità alle linee guida del regolamento sui dispositivi medici dell'UE.
- Supporto dei dati di sorveglianza post-commercializzazione per i dispositivi esistenti sul mercato.
- Conformità alla marcatura CE e relativi servizi.
- Conformità garantita alle normative vigenti applicabili.
- Team di esperti clinici qualificati.
- Contributi multidisciplinari da parte di esperti di dispositivi medici per soddisfare i requisiti.
- Servizio completo che spazia dalla conformità, alla revisione e alla pianificazione.
Domande Frequenti (FAQ)
01. Cos'è un rapporto di valutazione clinica (CER) e perché è importante?
Un Clinical evaluation report (CER) è un documento normativo scientifico che valuta sistematicamente tutte le evidenze cliniche disponibili per dimostrare che un dispositivo medico è sicuro, funziona come previsto e offre risultati favorevoli in termini di rapporto beneficio-rischio clinico per l'uso previsto ai sensi dell'EU MDR. Svolge un ruolo centrale nella valutazione della conformità e nella conformità continua.
02. Quando dovrebbe essere preparato e aggiornato un CER?
La preparazione del CER inizia nelle prime fasi dello sviluppo del prodotto come parte di un processo di valutazione clinica pianificato e deve essere regolarmente aggiornata lungo tutto il ciclo di vita del dispositivo ogni volta che emergono nuove evidenze cliniche, dati post-commercializzazione o cambiamenti nel profilo di rischio, garantendo che la valutazione del beneficio-rischio rimanga aggiornata.
03. quali elementi fondamentali deve includere un CER conforme?
Un CER solido dovrebbe riflettere una valutazione strutturata dei dati clinici pertinenti, confronti con lo stato dell'arte, analisi del rapporto beneficio-rischio, contributi della sorveglianza post-commercializzazione e conclusioni oggettive sulla conformità ai requisiti di sicurezza e prestazione dell'EU MDR.
04. In che modo lo "stato dell'arte" influenza un rapporto di valutazione clinica?
Lo "stato dell'arte" è il punto di riferimento della pratica clinica e della tecnologia accettate rispetto al quale vengono confrontate le evidenze cliniche; garantisce che i benefici e i rischi del dispositivo siano contestualizzati rispetto agli attuali standard della medicina, guidando un'interpretazione significativa delle evidenze.
05. È richiesto un CER per tutti i dispositivi medici ai sensi dell'EU MDR?
Sì, i CER sono obbligatori per tutti i dispositivi medici commercializzati nell'UE ai sensi dell'MDR, indipendentemente dalla classe di rischio, poiché documentano le evidenze cliniche essenziali per dimostrare la conformità alle aspettative normative di sicurezza e prestazione.
06. Cosa distingue un CER di alta qualità da un semplice rapporto di conformità?
Un CER di alta qualità integra una metodologia completa di ricerca bibliografica, chiare rivendicazioni cliniche allineate all'uso previsto, una rigorosa valutazione dei dati e approfondimenti ponderati sulle prestazioni cliniche e sui rischi, andando oltre il semplice controllo formale per riflettere una profonda comprensione delle aspettative normative e del contesto clinico.
07. Per quale motivo Freyr è considerata un partner leader per i servizi di rapporto di valutazione clinica (CER)?
Freyr è ampiamente riconosciuta per il suo approccio incentrato sulla conformità normativa nello sviluppo dei CER, che unisce una profonda competenza nell'EU MDR, una solida valutazione delle evidenze cliniche e strategie guidate dal ciclo di vita. I suoi team multidisciplinari allineano le prospettive cliniche, normative e post-commercializzazione per fornire CER scientificamente rigorosi in grado di superare il vaglio dell'organismo notificato, supportando al contempo la conformità a lungo termine.