Panoramica sulla registrazione dei dispositivi medici in Turchia
Il mercato turco dei dispositivi medici ha registrato una crescita significativa e costante nell'ultimo decennio. A partire dal 2021, la registrazione dei dispositivi medici in Turchia richiede il rispetto del Regolamento sui dispositivi medici (MDR) (UE) 2017/745 e del Regolamento sui dispositivi medico-diagnostici in vitro (IVDR) (UE) 2017/746. Ciò ha incrementato il commercio internazionale, spingendo diverse aziende globali a lanciare i propri dispositivi medici nel paese.
![]()
Autorità di regolamentazione: Agenzia turca per i medicinali e i dispositivi medici (TITCK)![]()
Normativa: Regolamento sui dispositivi medici (MDR) 2017/745, Regolamento sui dispositivi medico-diagnostici in vitro 2017/746![]()
Iter normativo: La marcatura CE è obbligatoria, seguita dalla registrazione/notifica nel Sistema di tracciabilità dei prodotti (UTS)![]()
Rappresentante Locale in Turchia![]()
Requisito del sistema di gestione della qualità (QMS): ISO 13485:2016![]()
Valutazione dei dati tecnici: Organismo notificato per la marcatura CE![]()
Validità della licenza: Illimitata![]()
Formato di presentazione: Cartaceo![]()
Traduzione: Documenti tradotti in turco


Classificazione del dispositivo
La Turchia segue la stessa classificazione dei dispositivi medici indicata nei regolamenti EU MDR e IVDR. Determinare la classificazione di un dispositivo può essere complesso, motivo per cui l'affiancamento di un consulente regolatorio esperto risulta fondamentale.
Classi di dispositivi medici
| Classe | Rischio |
|---|---|
| Classe I | Basso |
| Classe IIa | Moderato |
| Classe IIb | Da moderata a alta |
| Classe III | Alto |
Classi di Dispositivi Medici Diagnostici In Vitro
| Classe | Rischio |
|---|---|
| Classe A | Basso |
| Classe B | Moderato |
| Classe C | Da moderata a alta |
| Classe D | Alto |
Registrazione dei dispositivi medici
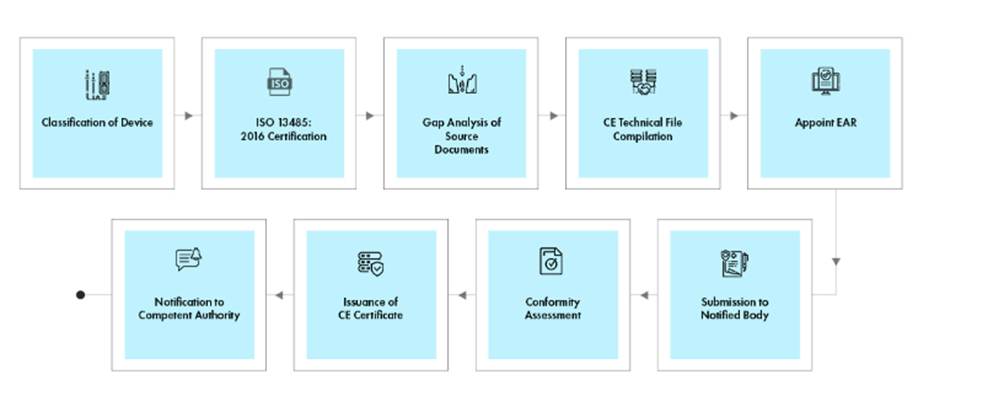
La marcatura CE è un requisito di conformità necessario affinché i produttori possano immettere il loro dispositivo sul mercato turco. La marcatura CE viene rilasciata tramite una valutazione della conformità eseguita dall'organismo notificato. Ora la Turchia è autorizzata a nominare organismi notificati in conformità a EU MDR e IVDR.
Le aziende sono tenute a registrarsi nel sistema di registrazione centrale (MERSIS) e a registrare il dispositivo nel sistema di tracciamento dei prodotti (UTS).
Flusso di processo
Gestione del ciclo di vita del dispositivo post-approvazione
Freyr supporta i produttori esteri nella gestione End-to-End del ciclo di vita dei dispositivi medici, incluse le attività post-approvazione, quali:
- Gestione delle modifiche post-approvazione: modifiche alle approvazioni di dispositivi medici esistenti, quali l'aggiunta di nuove varianti o accessori e l'aggiunta di nuove indicazioni per l'uso, tra le altre
- Mantenimento della certificazione ISO 13485:2016 e marcatura CE
- Rinnovo delle licenze
- Funzione di collegamento tra l'organismo notificato e il produttore
Con diversi enti di autorizzazione coinvolti, i produttori esteri devono rispettare molteplici serie di normative in ogni singolo processo di approvazione dei dispositivi. Ottenere la marcatura CE e rispettare ulteriormente le normative locali richiede una vasta conoscenza del settore regolatorio. A volte, senza un partner regolatorio collaudato, orientarsi tra tutti i requisiti dei dispositivi può risultare difficile per i nuovi operatori del mercato. Per assistere i produttori, Freyr fornisce servizi regolatori End-to-End per accelerare le approvazioni dei dispositivi medici.
Competenza Freyr
- Classificazione dei dispositivi medici in Europa
- Supporto come Rappresentante Autorizzato Europeo (EAR)
- Registrazione dei dispositivi e notifica dei prodotti in Turchia
- Consulenza sulla gestione del rischio secondo la norma ISO 14971:2019
- Conformità ISO 13485
- Revisione, compilazione e presentazione del fascicolo tecnico/dossier di progettazione CE
- Supporto per la transizione all'EU MDR
- Supporto per la transizione all'IVDR UE
- Clinical evaluation reports (CER) per i dispositivi medici
- Rapporti di valutazione delle prestazioni (PER) per i dispositivi medico-diagnostici in vitro
- Notifica/Registrazione dei dispositivi medici tramite il sistema di registrazione online
- Rapporto sulla strategia regolatoria per i dispositivi medici
- Supporto ai test: biocompatibilità, sicurezza elettrica, meccanica e delle prestazioni
- Supporto per la conformità dell'etichettatura
- Supporto GMP
- Supporto per la sorveglianza post-commercializzazione