Qu'est-ce que l'étiquetage réglementaire ?
Dernière mise à jour le : août 2024
L'étiquetage réglementaire des produits pharmaceutiques comprend la création, l'examen et la gestion de documents essentiels qui transmettent des informations importantes sur les produits aux parties prenantes, tout en garantissant le respect des normes réglementaires mondiales. Les éléments clés comprennent la fiche technique de référence (CDS) et la fiche technique de référence de l'entreprise (CCDS), élaborées à partir de sources telles que les notices d'information pour l'investigateur et les données de pharmacovigilance après commercialisation. Ce processus joue un rôle essentiel pour communiquer les informations relatives à la sécurité et à l'efficacité sur les étiquettes spécifiques à chaque pays et pour s'aligner sur les exigences des autorités de santé.
Axé sur l'harmonisation mondiale, l'étiquetage réglementaire pharmaceutique répond aux exigences réglementaires en constante évolution, englobant les autorisations de nouveaux produits, les soumissions aux autorités de santé, les suivis post-approbation et la gestion du cycle de vie. La précision et le respect des directives en évolution sont essentiels à la réussite de l'étiquetage réglementaire pharmaceutique, influençant l'autorisation de mise sur le marché d'un produit, son profil de sécurité et sa viabilité réglementaire globale.
Freyr, un leader des services de labelling réglementaire des médicaments End-to-End, dispose d'une équipe dédiée de plus de 180 experts mondiaux en labelling, excellant dans la rédaction de documents cruciaux tels que les brochures pour investigateurs (IB), les fiches de données de base de développement et les informations de sécurité de base de développement. L'exploitation de l'intelligence artificielle améliore la précision et accélère la mise en œuvre et l'examen des fiches de données. Avec un modèle CCDS rationalisé et des processus axés sur la précision, les services complets de Freyr répondent efficacement aux besoins dynamiques de l'industrie pharmaceutique, offrant un soutien inégalé pour la Conformité du labelling et le succès réglementaire.
Pourquoi l'étiquetage réglementaire est-il important dans l'industrie pharmaceutique ?
- Garantir la sécurité des patients et la communication des informations : L'étiquetage réglementaire est essentiel pour la sécurité des patients. Les étiquettes fournissent des informations indispensables sur l'utilisation des médicaments, la posologie, les effets secondaires et les contre-indications. Les patients, les médecins prescripteurs, les professionnels de santé et les aidants s'appuient sur ces étiquettes pour prendre des décisions éclairées. Un étiquetage clair et précis réduit les risques d'erreurs médicamenteuses, d'effets indésirables et de mauvaise utilisation.
Il garantit que les patients reçoivent le bon traitement et comprennent comment l'utiliser correctement. De plus, les autorités réglementaires exigent que chaque produit pharmaceutique sur le marché comporte un étiquetage permettant de communiquer efficacement les informations relatives au traitement. - Conformité et atténuation des risques : Le respect des réglementations en matière de Labelling n'est pas seulement une formalité, c'est une obligation légale. Les organismes de réglementation tels que la US Food and Drug Administration (FDA), l'Agence européenne des médicaments (EMA) et d'autres imposent un Labelling précis et exhaustif. Le non-respect de ces règles peut entraîner des amendes réglementaires, nuire à la réputation de la marque et même provoquer des arrêts temporaires de production. Les entreprises pharmaceutiques doivent démontrer que leurs processus, méthodes, tests et équipements de Labelling sont capables de produire de manière constante des produits sûrs et efficaces. Un Labelling dûment validé atténue les risques et garantit le respect des bonnes pratiques de fabrication (BPF).
- Accès au marché et harmonisation mondiale: Des étiquettes bien structurées facilitent l'accès au marché mondial. Un labelling cohérent entre les régions rationalise les processus, réduit les redondances et s'aligne sur les normes harmonisées. À mesure que les régulateurs internationaux adoptent les exigences de validation BPF, y compris la sérialisation, les chaînes d'approvisionnement pharmaceutiques sont confrontées à une complexité croissante. Les entreprises qui privilégient la conformité du labelling établissent la confiance, améliorent l'acceptation du marché et se positionnent pour réussir dans un paysage concurrentiel.
Quel est le processus d'approbation de l'étiquetage ?
Le processus d'approbation de l'étiquetage dans l'industrie pharmaceutique comporte plusieurs étapes pour s'assurer que toutes les informations relatives aux médicaments sont exactes, conformes et claires tant pour les professionnels de santé que pour les patients. Il commence par la rédaction du contenu de l'étiquette, qui comprend des détails sur la posologie, l'administration, la sécurité et les mises en garde. Les équipes réglementaires et médicales examinent ensuite ce projet en interne afin de s'assurer qu'il respecte les normes réglementaires locales et internationales. Une fois finalisée, l'étiquette est soumise aux autorités de santé pour approbation, où elle fait l'objet d'un examen rigoureux visant à vérifier sa conformité aux exigences de sécurité et d'efficacité. Ce n'est qu'après avoir reçu l'approbation officielle que l'étiquette peut être utilisée pour la commercialisation du médicament.
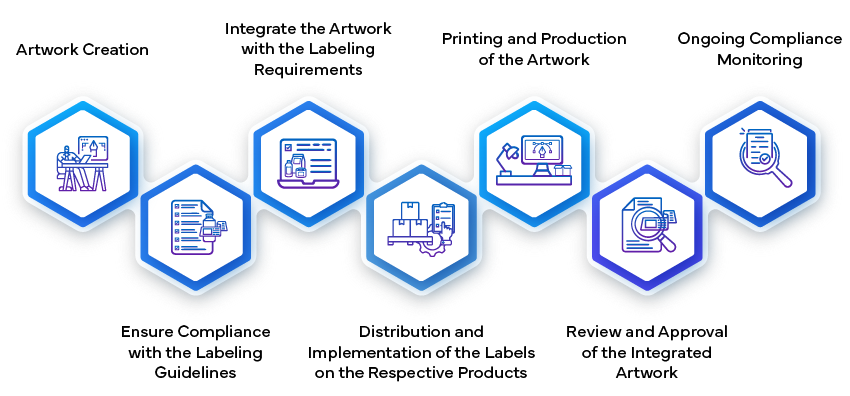
- Création et soumission de l'étiquette:
- Collecte initiale des données : Les entreprises pharmaceutiques rassemblent toutes les données pertinentes pour l'étiquette du médicament. Cela comprend des informations sur l'efficacité, la sécurité, la posologie, les indications, les contre-indications et les risques potentiels. L'étiquette sert d'outil de communication essentiel pour les professionnels de santé et les patients.
- Soumission aux autorités réglementaires : L'entreprise soumet les données d'étiquetage aux organismes de réglementation, tels que la US Food and Drug Administration (FDA) ou l'Agence européenne des médicaments (EMA). Ces agences évaluent les données afin de s'assurer que le médicament offre des avantages qui l'emportent sur ses risques connus et potentiels pour la population visée.
- Analyse contextuelle : Les évaluateurs analysent la condition ou la maladie ciblée par le médicament. Ils examinent le paysage thérapeutique existant en mettant en balance les risques et les bénéfices du médicament. Par exemple, un médicament traitant une maladie mortelle sans thérapie alternative peut être approuvé même si les risques seraient inacceptables pour une affection ne mettant pas la vie en danger.
- Évaluation des données cliniques : Les évaluateurs de la US FDA examinent les informations relatives aux bénéfices et aux risques cliniques soumises par le fabricant du médicament. Ils tiennent compte de toutes les incertitudes découlant de données imparfaites ou incomplètes. En règle générale, l'agence s'attend à ce que les résultats d'essais cliniques bien conçus valident l'efficacité et la sécurité du médicament.
- Établissement de l'Artwork:
- Une fois le contenu de l'élément labelling approuvé, l'étape suivante consiste à créer l'Artwork de l'élément labelling. Cela implique la conception des éléments visuels, de la mise en page, des polices et des graphiques. L'Artwork doit être conforme aux directives réglementaires et représenter fidèlement les informations figurant sur l'élément labelling.
- L'Artwork de l'étiquette fait l'objet d'examens internes au sein de l'entreprise pharmaceutique pour garantir la cohérence et la conformité. Il comprend des détails tels que les instructions de dosage, les avertissements, les conditions de stockage et les coordonnées.
- L'Artwork final est soumis aux autorités réglementaires pour approbation. Cette étape garantit que la présentation visuelle de l'étiquette respecte les normes de qualité et communique efficacement les informations essentielles aux utilisateurs.
- Fabrication et mise en œuvre:
- Une fois approuvé, l'Artwork de l'élément labelling devient une partie intégrante de l'emballage du médicament. Les fabricants s'assurent que les éléments labelling sont correctement apposés sur chaque unité de produit (par exemple, flacons, plaquettes thermoformées, fioles).
- Les procédures de contrôle de la qualité vérifient que les étiquettes respectent les spécifications, notamment en ce qui concerne l'exactitude du contenu, la lisibilité et la conformité aux directives de conception.
- L'étiquette sert de pont entre l'entreprise pharmaceutique, les agences réglementaires, les professionnels de santé et les patients. Elle joue un rôle essentiel pour garantir l'utilisation sûre et efficace des médicaments tout au long du cycle de vie du produit.
Quels sont les défis courants de l'étiquetage réglementaire ?
Parmi les difficultés courantes liées à l'étiquetage réglementaire figurent l'adaptation aux exigences réglementaires en constante évolution, la gestion du multilinguisme et la garantie de la cohérence au sein de portefeuilles de produits diversifiés. La nature dynamique des normes réglementaires pour l'étiquetage pharmaceutique exige une vigilance de tous les instants pour suivre les dernières nouveautés. S'adapter à ces changements et mettre rapidement à jour le contenu et le format des étiquettes est indispensable pour rester en conformité et protéger la santé des patients.
| Défi | Description |
|---|---|
| Évolution des exigences réglementaires | Faire face à des réglementations et des directives en perpétuelle évolution, qui imposent des mises à jour constantes de la documentation relative à l'étiquetage. |
| Harmonisation mondiale | Garantir la cohérence des informations sur les produits dans différentes régions en s'alignant sur les exigences variées des autorités de santé. |
| Intégration des données post-commercialisation | Gérer l'intégration des données de sécurité et d'efficacité post-commercialisation dans l'étiquetage, tout en préservant l'exactitude et la pertinence des informations. |
| Conformité aux normes d'étiquetage locales | Respecter les normes d'étiquetage spécifiques de chaque pays en tenant compte des particularités linguistiques, culturelles et de format. |
| Gestion efficace des modifications d'étiquetage | Optimiser les processus de suivi, de mise en œuvre et de documentation des modifications d'étiquetage de manière rapide et précise. |
L'étiquetage multilingue représente un défi majeur pour les entreprises pharmaceutiques présentes sur les marchés mondiaux. Traduire avec précision le contenu des étiquettes dans plusieurs langues tout en respectant les subtilités linguistiques et réglementaires locales demande de la minutie et des processus rigoureux de gestion des traductions. Il est essentiel de veiller à la cohérence et à la clarté des différentes versions linguistiques pour communiquer efficacement des informations vitales à des populations de patients variées.
Maintenir la cohérence au sein des portefeuilles de produits constitue un autre défi fréquent dans le domaine de l'étiquetage réglementaire. Les entreprises pharmaceutiques gèrent souvent plusieurs produits aux exigences, formulations et indications d'étiquetage diverses. Assurer la cohérence et la conformité de gammes de produits variées tout en répondant aux impératifs réglementaires propres à chacun nécessite des processus et des systèmes efficients pour garantir l'uniformité du contenu, du format et des messages sur les étiquettes.
Quelles sont les principales réglementations régissant l'étiquetage pharmaceutique ?
L'étiquetage pharmaceutique est régi par un ensemble complexe de réglementations conçues pour garantir la sécurité, l'efficacité et le bon usage des médicaments. En voici quelques exemples :
US FDA (Agence américaine des produits alimentaires et médicamenteux)
La US FDA régit le Labelling pharmaceutique par le biais d'un ensemble strict de réglementations décrites dans le titre 21 du Code of Federal Regulations (CFR). Ces réglementations exigent que les étiquettes fournissent des informations complètes, notamment les indications du médicament, les instructions d'utilisation, les contre-indications et les effets secondaires potentiels. La US FDA insiste sur l'importance d'un langage clair, précis et non équivoque afin de garantir la sécurité des patients et une prise de décision éclairée de la part des professionnels de santé. En outre, les exigences de la US FDA en matière de Labelling s'étendent à divers aspects tels que l'emballage, les notices et le Labelling électronique, garantissant que toutes les informations sont accessibles et standardisées sur différents formats. Le respect de ces réglementations est obligatoire pour l'approbation des médicaments et le maintien de leur présence sur le marché aux États-Unis.
EMA (European Medicines Agency)
L'EMA supervise l'étiquetage des produits pharmaceutiques dans l'Union européenne au moyen de directives et de lignes directrices conçues pour harmoniser l'étiquetage entre les États membres. La directive 2001/83/CE de la Commission européenne est au cœur de ces efforts, car elle précise les exigences relatives au résumé des caractéristiques du produit (SmPC), aux notices destinées aux patients et aux étiquettes des emballages. L'EMA veille à ce que l'étiquetage comprenne des informations essentielles tant pour les professionnels de santé que pour les patients, favorisant ainsi une utilisation sûre et efficace des médicaments dans l'ensemble de l'EU (European Union). En outre, l'étiquetage doit être disponible dans les langues officielles des États membres où le médicament est commercialisé, ce qui reflète l'engagement de l'EMA en faveur de l'accessibilité et des soins centrés sur le patient.
TGA (Therapeutic Goods Administration)
En Australie, la TGA est chargée de réglementer l'étiquetage pharmaceutique en vertu de la loi sur les produits thérapeutiques de 1989 (Therapeutic Goods Act 1989). Les directives de la TGA exigent que les étiquettes des médicaments fournissent des informations claires, précises et complètes sur le produit, notamment ses ingrédients, ses indications, sa posologie et les risques potentiels. Ces exigences visent à protéger la santé publique en s'assurant que les consommateurs et les professionnels de santé disposent des informations nécessaires pour utiliser les médicaments en toute sécurité et efficacité. La TGA accorde également une importance majeure à la lisibilité des étiquettes, en exigeant qu'elles soient rédigées dans un langage simple et que les informations essentielles soient mises en valeur afin d'éviter les utilisations inappropriées et les erreurs médicamenteuses.
Santé Canada
Santé Canada réglemente l'étiquetage des produits pharmaceutiques par le biais d'un cadre qui donne la priorité à la sécurité et au bien-être des patients et des professionnels de santé. La Loi sur les aliments et drogues et ses règlements d'application définissent les exigences applicables aux étiquettes des médicaments, qui doivent inclure des informations détaillées sur la composition du produit, ses indications, ses contre-indications et ses effets secondaires potentiels. Santé Canada exige également que les étiquettes soient bilingues, rédigées en anglais et en français, afin de tenir compte de la diversité linguistique du pays. En outre, Santé Canada met régulièrement à jour ses exigences en matière d'étiquetage pour refléter les nouvelles données scientifiques et l'évolution des besoins de santé publique, garantissant ainsi que l'étiquetage reste pertinent et efficace pour promouvoir l'utilisation sûre des médicaments.
PMDA (Pharmaceuticals and Medical Devices Agency)
La PMDA, l'autorité réglementaire japonaise, supervise l'étiquetage des produits pharmaceutiques conformément à la loi sur les affaires pharmaceutiques et aux lignes directrices associées. La PMDA exige que les étiquettes des médicaments fournissent des informations complètes, notamment les indications, les instructions de posologie et les effets indésirables potentiels, dans un format facilement compréhensible par les professionnels de santé et les patients. La PMDA exige également que les étiquettes comportent des mises en garde et des précautions spécifiques à la population japonaise, en tenant compte de facteurs tels que les différences génétiques et les pratiques culturelles. Cette approche garantit que les médicaments sont utilisés de manière sûre et efficace au Japon, avec un étiquetage adapté aux besoins uniques du marché local.
NMPA (National Medical Products Administration)
En Chine, la NMPA régit l'étiquetage des produits pharmaceutiques par le biais d'un cadre réglementaire qui met l'accent sur l'exactitude, la clarté et la sécurité. La loi sur l'administration des médicaments de la République populaire de Chine définit les exigences relatives aux étiquettes des médicaments, qui doivent inclure des informations sur les indications, la posologie, les contre-indications et les effets secondaires potentiels du produit. La NMPA exige également que l'étiquetage soit présenté en chinois simplifié afin de garantir l'accessibilité à la population locale. En outre, la NMPA impose que les étiquettes fassent l'objet d'un examen rigoureux lors du processus d'approbation du médicament afin de garantir la conformité aux normes nationales et de protéger la santé publique en prévenant les erreurs de médication et le mauvais usage.
Comment un partenaire réglementaire peut-il aider à respecter les exigences en matière d'étiquetage ?
Un partenaire réglementaire joue un rôle déterminant pour assurer la conformité aux exigences de Labelling en offrant une expertise spécialisée et un accompagnement complet. Il guide les entreprises à travers un paysage réglementaire complexe, en veillant à ce que le matériel de Labelling — notamment l'emballage, les notices et les étiquettes électroniques — respecte les exigences spécifiques de différentes autorités de santé telles que la US FDA, l'EMA, la TGA, Santé Canada, le PMDA et la NMPA. Cela implique de comprendre et d'appliquer les réglementations les plus récentes, qui peuvent varier considérablement d'une région à l'autre, afin de garantir que toutes les informations relatives au produit sont exactes, complètes et conformes.
De plus, un partenaire réglementaire aide à simplifier le processus d'étiquetage en fournissant des services essentiels tels que la création, la révision et la validation de contenus. Il participe à la rédaction et à la correction des textes d'étiquetage pour les mettre en conformité avec les normes réglementaires et s'assurer que toutes les informations indispensables y figurent, de la liste des ingrédients et des instructions d'utilisation aux mises en garde de sécurité et aux conditions de conservation. Cela permet de réduire les risques d'erreurs et d'omissions susceptibles d'entraîner des retards réglementaires ou des retraits du marché, accélérant ainsi la mise sur le marché des nouveaux produits.
Par ailleurs, un partenaire réglementaire aide les entreprises à maintenir une conformité continue en surveillant les mises à jour réglementaires et en appliquant les changements nécessaires. Il offre des conseils stratégiques pour adapter les étiquettes aux nouvelles directives ou aux exigences des marchés émergents, ce qui aide les entreprises à éviter les problèmes de non-conformité et à garantir que leurs produits respectent la réglementation en vigueur. En s'appuyant sur son expertise et en se tenant informées des évolutions réglementaires, un partenaire réglementaire aide les entreprises à naviguer efficacement dans le paysage complexe de l'étiquetage.
Comment les entreprises peuvent-elles débuter avec les services d'étiquetage réglementaire ?
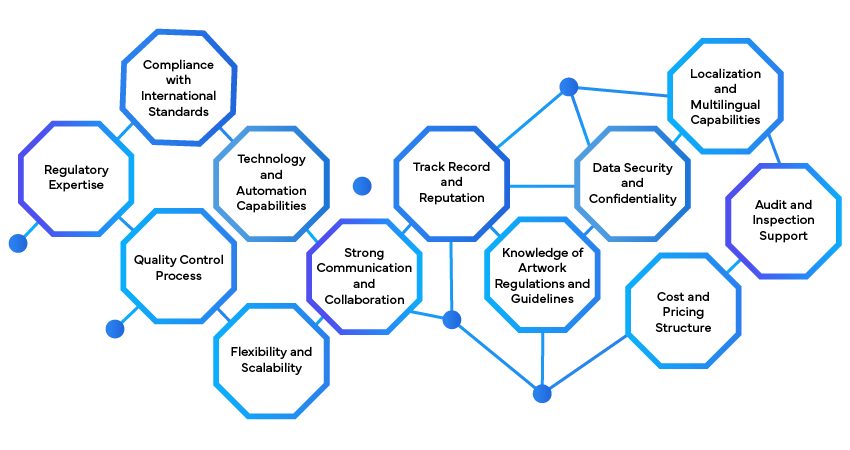
Pour démarrer avec les services d'étiquetage réglementaire, les entreprises doivent d'abord évaluer leurs besoins spécifiques en matière d'étiquetage en fonction des marchés cibles et des exigences réglementaires. Ensuite, elles doivent s'associer à un fournisseur de services réglementaires fiable, expert en normes d'étiquetage mondiales. Ce fournisseur peut aider à la rédaction, à l'examen et à la mise à jour des étiquettes pour garantir la conformité. De plus, la mise en œuvre d'un système centralisé de Management du labelling permet de rationaliser le processus, assurant la cohérence entre toutes les étiquettes de produits. Des audits et des mises à jour réguliers sont essentiels pour maintenir les étiquettes en conformité avec les réglementations en évolution.
Les services d'étiquetage réglementaire peuvent-ils aider lors du suivi post-commercialisation ?
Oui, les services d'étiquetage réglementaire peuvent effectivement contribuer au suivi post-commercialisation des produits pharmaceutiques. Ils jouent un rôle essentiel dans le soutien à la surveillance après commercialisation en facilitant la gestion des mises à jour de l'étiquetage, le traitement des modifications d'étiquetage liées à la sécurité et le respect des exigences réglementaires post-approbation. En veillant à ce que les informations d'étiquetage soient précises et à jour, ces services aident les entreprises pharmaceutiques à répondre aux préoccupations en matière de sécurité et à mettre en œuvre rapidement les changements nécessaires pour garantir la conformité réglementaire continue et la sécurité des patients.
En outre, les services d'étiquetage réglementaire peuvent faciliter la diffusion efficace d'informations de sécurité actualisées auprès des professionnels de santé et des patients. En cas de nouvelles données de sécurité ou de modification du profil de risque des produits pharmaceutiques, les experts en étiquetage réglementaire peuvent contribuer à la mise à jour rapide du contenu des étiquettes afin de refléter les dernières données de sécurité et exigences réglementaires. Cette approche proactive du suivi post-commercialisation et des mises à jour de l'étiquetage favorise la communication rapide d'informations de sécurité importantes aux professionnels de santé et aux patients, contribuant ainsi à l'amélioration de la pharmacovigilance et des soins aux patients.
Dans l'ensemble, les services de Management du labelling réglementaire offrent un soutien précieux pour la surveillance après commercialisation en veillant à ce que les produits pharmaceutiques maintiennent un labelling précis et conforme tout au long de leur cycle de vie. En tirant parti de l'expertise des professionnels de la réglementation et de processus efficaces de gestion du labelling, les entreprises peuvent gérer efficacement les considérations de sécurité post-commercialisation et les obligations réglementaires, contribuant ainsi à la sécurité et à l'efficacité continues de leurs produits sur le marché.
Pourquoi choisir Freyr ?
![à-propos-de-nous]()
Une décennie d'excellence en matière d'étiquetage réglementaire
![à-propos-de-nous]()
Plus de 180 experts mondiaux en services d'étiquetage
![à-propos-de-nous]()
Spécialisé dans la création et la gestion de documents essentiels
![à-propos-de-nous]()
Expertise en matière de brochures d'investigation, de fiches de données de référence et de fiches de données de référence de l'entreprise
![à-propos-de-nous]()
Engagé en faveur de la conformité mondiale et de la précision
![à-propos-de-nous]()
Utilise l'IA (intelligence artificielle) pour une navigation réglementaire efficace


Associez-vous à nous dès maintenant
En bref


Foire aux questions
Les fiches d'information de base (CDS) fournissent un résumé consolidé des informations essentielles sur les médicaments, notamment les indications, la posologie et les profils de sécurité. Elles garantissent une communication cohérente des détails indispensables sur les marchés mondiaux, facilitant ainsi la conformité réglementaire et la prise de décision éclairée. Les CDS servent également de référence pour la création des étiquettes de produits locaux.
Les brochures de l'investigateur (IB) détaillent les données des essais cliniques et les informations sur le développement de médicaments à usage expérimental, tandis que les Company Core Data Sheets (CCDS) résument les données clés de sécurité et d'efficacité à des fins réglementaires mondiales, guidant le contenu et les mises à jour des étiquettes. Les CCDS sont utilisées pour créer des étiquettes spécifiques aux produits en vue de leur approbation sur le marché.
L'intelligence artificielle améliore l'étiquetage réglementaire en automatisant l'analyse des données, en augmentant la précision lors de la création de contenu et en accélérant l'examen des documents. Les outils d'IA rationalisent les processus d'étiquetage et garantissent la cohérence face aux différentes exigences réglementaires. Ils aident également à anticiper et à résoudre d'éventuels problèmes de conformité.
L'étiquetage multilingue garantit que les produits pharmaceutiques sont accessibles à diverses populations de patients, répond aux exigences réglementaires régionales et renforce la sécurité en fournissant des instructions et des mises en garde claires et compréhensibles dans plusieurs langues. Cela réduit les risques de mauvaise communication et d'erreurs lors de l'administration des médicaments.
Un système centralisé de Management du labelling coordonne la création, la révision et la mise à jour des documents de labelling, assurant cohérence et conformité sur les marchés mondiaux. Il simplifie les processus et maintient des informations produit précises et à jour. Ce système prend également en charge la gestion efficace des modifications de labelling et des mises à jour réglementaires.
Le format Structured Product Labeling (SPL) est un format basé sur le XML utilisé pour l'étiquetage des médicaments, qui standardise et organise les informations sur les produits. Il garantit la cohérence et facilite l'échange de données entre les agences réglementaires et les fabricants. Le SPL favorise la gestion efficace des informations d'étiquetage tout au long du cycle de vie d'un produit.
Le numéro mondial d'article (GLN) est un identifiant unique utilisé pour identifier les emplacements et les entités au sein de la chaîne d'approvisionnement. Il aide à suivre et à gérer les produits pharmaceutiques avec précision sur les marchés mondiaux. Les GLN garantissent une distribution des produits et une gestion des stocks précises et efficaces.
Le code national de médicament (NDC) est un identifiant unique attribué aux médicaments par la US FDA. Il permet d'identifier précisément les produits médicamenteux et facilite la gestion des stocks ainsi que le suivi. Le NDC est essentiel pour une délivrance précise des médicaments et pour le reporting réglementaire.
Une brochure de l'investigateur (IB) fournit des informations détaillées sur les données cliniques et précliniques d'un médicament expérimental. Elle est utilisée pour informer les investigateurs des essais cliniques sur la sécurité, l'efficacité et la posologie du médicament dans le cadre de l'étude. L'IB contribue également à une prise de décision éthique et éclairée en matière de recherche clinique.