Pourquoi la surveillance après commercialisation est importante dans le cycle de vie des dispositifs médicaux
La surveillance après commercialisation (PMS) est un élément essentiel du cycle de vie des dispositifs médicaux, en particulier dans le contexte de l'évolution des réglementations telles que le règlement EU MDR, le règlement IVDR et les exigences post-commercialisation de la FDA. À mesure que les dispositifs se perfectionnent, englobant les logiciels en tant que dispositifs médicaux (SaMD), les objets connectés et les technologies portables, une surveillance continue en conditions réelles et une détection proactive des risques s'avèrent indispensables. Les tendances du secteur, telles que les données probantes en vie réelle (RWE), la vigilance numérique et les résultats rapportés par les patients, soulignent la nécessité d'évaluer en permanence la sécurité, les performances et les bénéfices cliniques des dispositifs. Dans le cadre des attentes modernes en matière de surveillance après commercialisation, les fabricants doivent intégrer de plus en plus le signalement des tendances, la détection des signaux et les évaluations fondées sur les risques.
Malgré son importance, de nombreux fabricants rencontrent des difficultés pour répondre aux attentes en matière de PMS. Des sources de données fragmentées, des obligations de déclaration mondiales incohérentes, des canaux de réclamation multilingues et un contrôle réglementaire accru génèrent une complexité opérationnelle. La préparation des plans de PMS, des rapports PMSR, des PSUR et de la documentation PMCF requiert une expertise spécialisée, une interprétation précise des données et une coordination transversale. Des lacunes dans l'analyse des tendances, la détection des signaux, l'évaluation des risques pour la santé (HHE) ou la déclaration de matériovigilance des dispositifs médicaux peuvent entraîner des constatations lors d'audits, des rappels potentiels ou des risques pour la continuité des produits.
Freyr répond à ces défis grâce à des solutions PMS globales de type End-to-End, conçues pour répondre aux exigences réglementaires mondiales. Nos équipes associent expertise réglementaire, méthodologies structurées et support multilingue pour simplifier la gestion des réclamations, la déclaration de vigilance et la documentation PMS. Fort d'une expérience avérée auprès des dispositifs de classes I à III, des DIV et des SaMD, Freyr garantit des rapports de haute qualité, une conformité dans les délais et une préparation aux audits, faisant de nous un partenaire de confiance pour les fabricants de dispositifs médicaux à la recherche d'une gestion fiable et efficace du cycle de vie PMS.
Éléments clés de la surveillance après commercialisation pour les dispositifs médicaux
La surveillance après commercialisation (PMS) efficace associe de multiples activités interconnectées qui permettent de suivre la sécurité, les performances cliniques, l'expérience utilisateur et les nouveaux risques tout au long de la vie commerciale du produit. Ces éléments constituent le fondement des attentes réglementaires mondiales dans le cadre des exigences de l'EU MDR, de l'IVDR et de la FDA en matière d'après-commercialisation. Il est essentiel de comprendre chaque élément pour maintenir la conformité, améliorer les performances réelles des dispositifs et atténuer de manière proactive les problèmes de sécurité.
![]()
Gestion des réclamations et des événements indésirables
Réception structurée, investigation et analyse des tendances des réclamations afin de détecter les signaux de sécurité précoces, d'assurer une remontée d'information en temps utile et de maintenir la conformité mondiale avec les attentes de la FDA, de l'EU MDR et de la viguilance régionale.![]()
Vigilance et
déclaration
Identification, évaluation et déclaration en temps voulu des événements indésirables et des incidents graves aux autorités réglementaires mondiales, garantissant une surveillance continue de la sécurité et un alignement sur les exigences de vigilance de la FDA MDR et de l'EU MDR.![]()
Rappels, corrections et<br wg-1="">retraits
Gestion End-to-end des actions correctives sur le terrain, comprenant l'évaluation des risques, l'évaluation des risques sanitaires (HHE), les notifications réglementaires, la communication et les contrôles d'efficacité afin de préserver la sécurité des patients et de protéger la crédibilité sur le marché.![]()
Plan PMS
(PMSP)
Plan de surveillance après commercialisation structuré définissant les responsabilités, les sources de données, les processus et les critères d'évaluation afin de garantir un suivi cohérent et proactif des performances des dispositifs tout au long de leur cycle de vie.![]()
PMSR, PSUR
et PMCF
Rapports exigés par la réglementation qui synthétisent les données post-commercialisation, notamment le rapport de surveillance après commercialisation (PMSR), les mises à jour de l'évaluation bénéfice-risque et les activités de suivi clinique afin de démontrer la sécurité et les performances continues du dispositif.![]()
Déclaration des tendances et données probantes en conditions réelles
Analyse des tendances de réclamation et des données de performance en conditions réelles pour identifier les risques émergents, soutenir les actions préventives et améliorer la fiabilité des produits grâce à des pratiques de signalement des tendances structurées.


Services de surveillance après commercialisation de Freyr
Prenez rendez-vous avec nos experts dès aujourd'hui
Pleins feux sur la réussite : des résultats concrets, des histoires authentiques
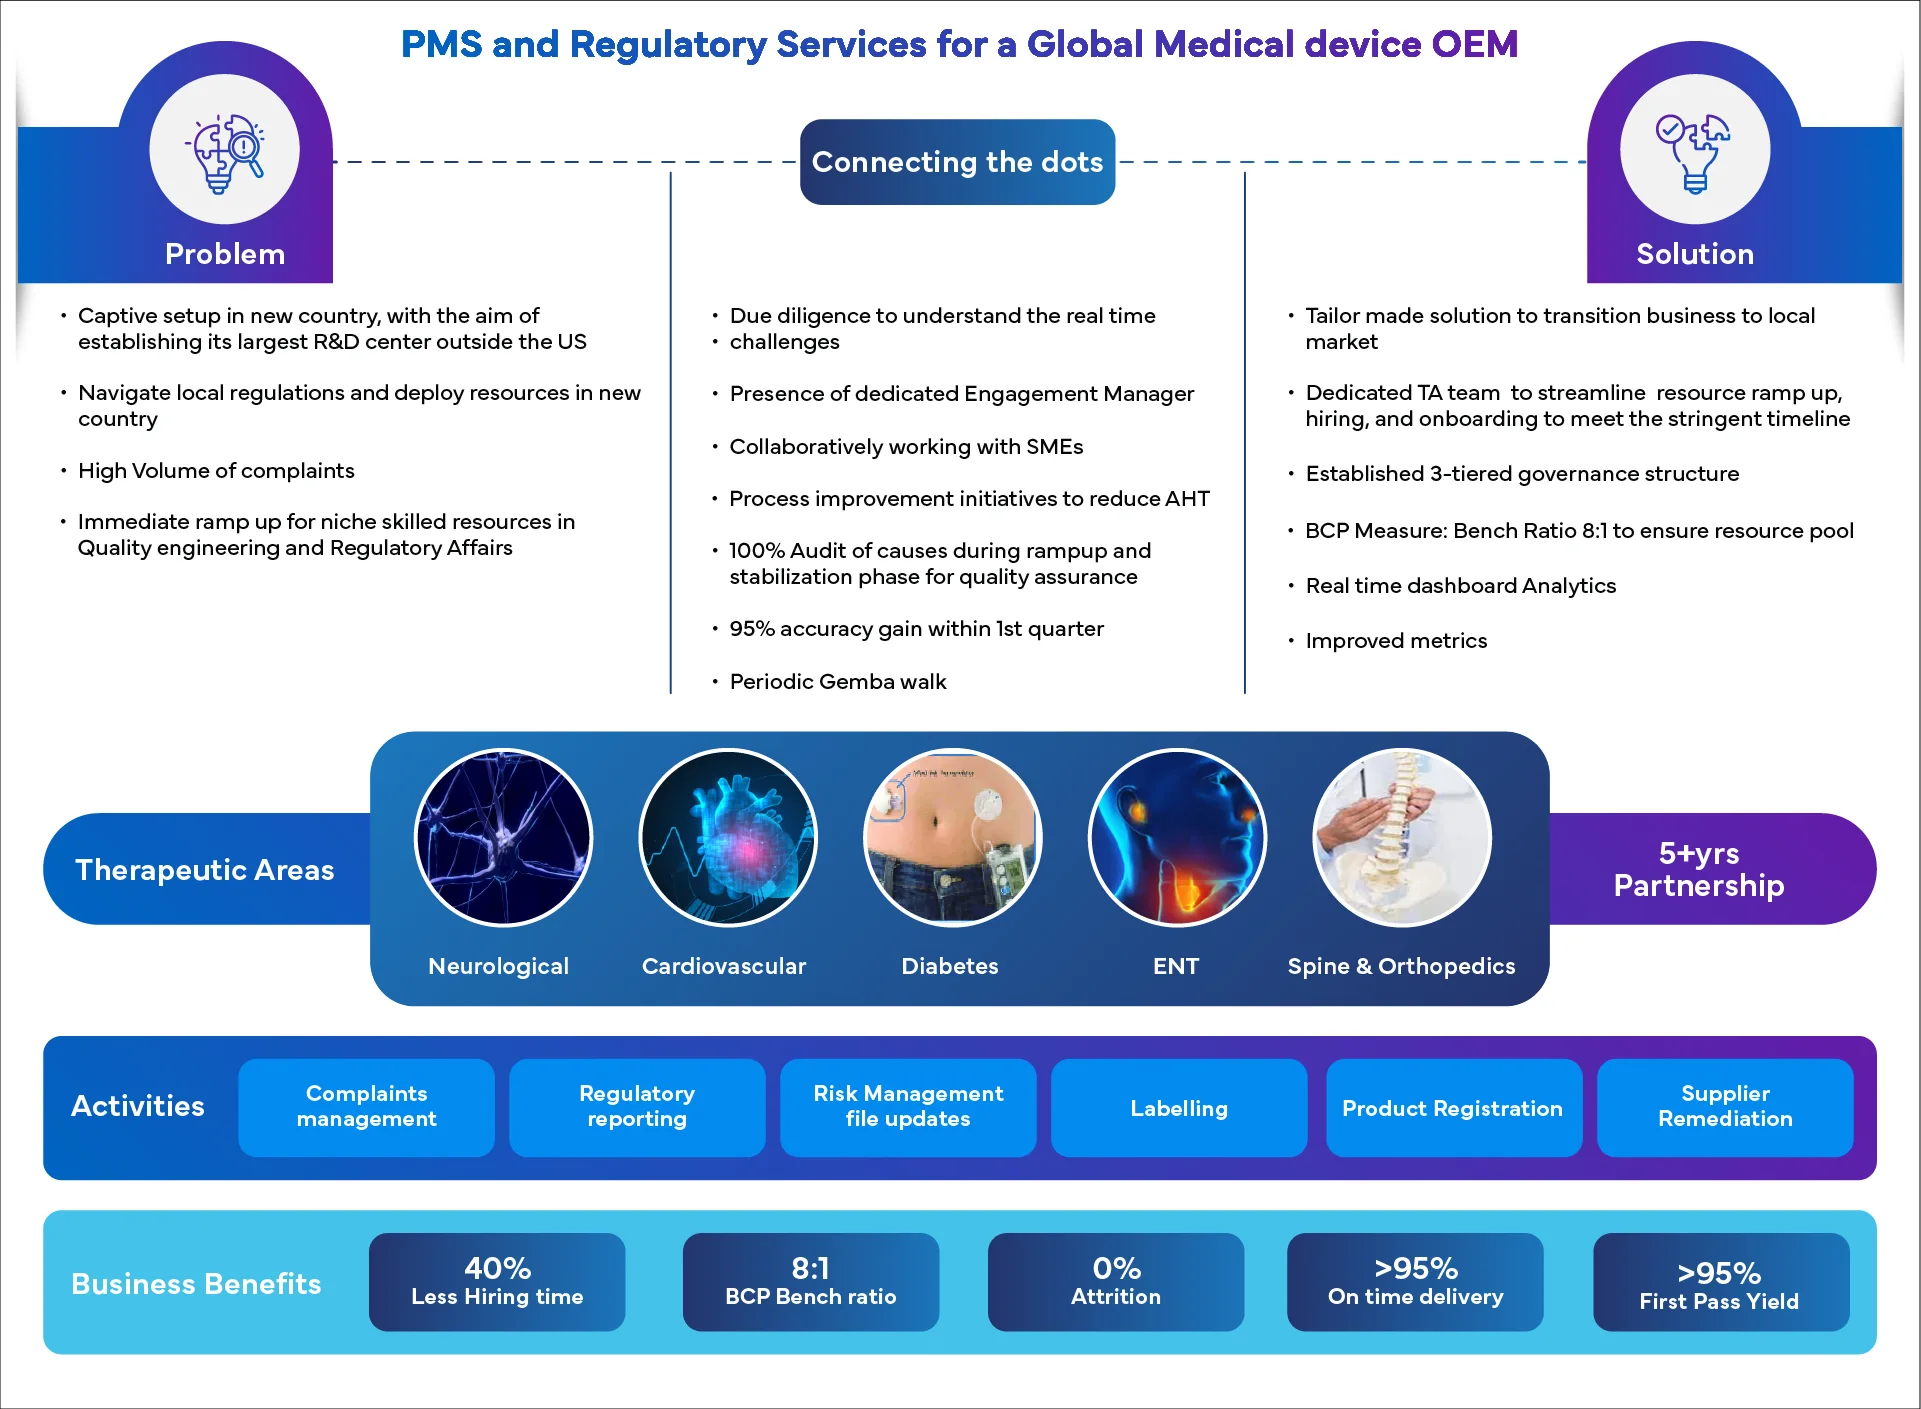
Pourquoi s'associer à Freyr ?
- Une vaste expérience des cadres de la PMS de la FDA, de l'EU MDR, de l'IVDR et de l'APAC garantit une conformité constante et prête pour l'inspection, ainsi qu'un solide alignement réglementaire sur les marchés mondiaux.
- Une expertise End-to-end couvrant le traitement des réclamations, la gestion de la vigilance, le PMSR, le PSUR et le PMCF garantit que l'ensemble du cycle de vie post-commercialisation est géré avec précision et efficacité.
- Des analyses optimisées par l'intelligence artificielle, l'analyse automatisée des tendances et des données probantes en conditions réelles contribuent à détecter précocement les risques émergents, à soutenir la gestion des CAPA et à permettre des décisions de sécurité proactives.
- Des experts locaux facilitent le tri, la documentation et la soumission des réclamations, garantissant des opérations PMS fluides et précises dans toutes les régions.
- Un succès avéré dans l'accompagnement des fabricants lors des audits de la FDA, de l'EU MDR et des organismes notifiés, permettant de réduire les non-conformités, d'améliorer les résultats qualité et de renforcer la confiance en matière de conformité.
Foire aux questions
01. Qu'est-ce que la surveillance après commercialisation (PMS) pour les dispositifs médicaux et pourquoi est-elle importante ?
La surveillance après commercialisation est un processus continu et systématique permettant de suivre la sécurité, les performances et l'efficacité en conditions réelles des dispositifs médicaux après leur mise sur le marché. Elle est essentielle car elle permet aux fabricants de détecter les risques émergents, de valider les bénéfices cliniques au fil du temps, de se conformer aux réglementations mondiales en constante évolution et de prendre des décisions fondées sur des données probantes afin d'améliorer la qualité des produits et la sécurité des patients.
02. Quelles sont les principales exigences de la PMS dans le cadre de l'EU MDR et de l'IVDR ?
L'EU MDR et l'IVDR exigent des fabricants qu'ils maintiennent un plan PMS, rédigent régulièrement des rapports PMS ou des PSUR, mènent des activités PMCF si nécessaire et mettent en place des systèmes de déclaration de vigilance et d'analyse des tendances. Les réglementations mettent l'accent sur la collecte proactive de données, l'intégration des données cliniques et l'évaluation continue du rapport bénéfice-risque tout au long du cycle de vie du dispositif.
03. Comment la PMS s'intègre-t-elle dans la gestion des risques et la norme ISO 14971 ?
La surveillance après commercialisation alimente directement le cadre de gestion des risques ISO 14971 en données concrètes, ce qui permet d'évaluer en continu les dangers, les modes de défaillance et l'efficacité des mesures d'atténuation. Les données issues des réclamations, des incidents indésirables, des rapports de tendance et du suivi clinique soutiennent également la gestion des actions correctives et préventives (CAPA) et l'amélioration continue.
04. Quel est le rôle des données probantes en vie réelle dans la surveillance après commercialisation ?
Les données probantes en vie réelle renforcent la surveillance après commercialisation en apportant des éclairages tirés de l'utilisation concrète des dispositifs, notamment les retours des patients, les données de service, les registres et les sources de santé numérique. Elles aident à repérer les tendances, à valider les performances à long terme, à étayer les mises à jour du rapport bénéfice-risque et à orienter les décisions cliniques ou réglementaires. De plus en plus, les autorités de régulation attendent des fabricants qu'ils intègrent ces données dans la surveillance après commercialisation et l'évaluation continue post-commercialisation.
05. Quand une étude PMCF est-elle requise pour un dispositif médical ?
Une étude PMCF est exigée lorsque les données cliniques existantes ne suffisent pas à confirmer la sécurité ou les performances à long terme, ou lorsque la technologie, les matériaux ou l'utilisation prévue d'un dispositif laissent présager des risques potentiels à long terme. Elle est également déclenchée par de nouvelles tendances, des risques émergents, des incertitudes cliniques, de nouveaux résultats d'évaluation des risques sanitaires (HHE) ou lorsque les autorités s'attendent à une production continue de données pour les dispositifs innovants ou à haut risque.
06. Qu'est-ce qui déclenche un rappel de dispositif médical ou une action corrective de sécurité sur le terrain (FCA) ?
Un rappel ou une action corrective de sécurité est déclenché lorsqu'un dispositif présente un risque potentiel ou avéré pour la sécurité, ne respecte pas les exigences réglementaires ou montre des problèmes de performance susceptibles de compromettre les résultats cliniques. Parmi les déclencheurs fréquents figurent les tendances aux défauts, les incidents graves, les erreurs d'étiquetage, les défaissances de fabrication, les vulnérabilités en matière de cybersécurité ou de nouvelles données indiquant une modification du profil bénéfice-risque du dispositif.
07. Pourquoi Freyr est-il considéré comme un partenaire de premier plan pour les services de surveillance après commercialisation ?
Freyr est largement reconnu pour sa solide expertise réglementaire, sa couverture du marché mondial et son approche structurée de la surveillance après commercialisation répondant aux exigences du EU MDR, de la FDA et de la zone APAC. Les organisations apprécient son alliance de compétences sectorielles, de méthodes fondées sur les données, de capacités multilingues et d'une expérience avérée auprès de nombreux types de dispositifs, ce qui en fait un partenaire de confiance pour des opérations de surveillance après commercialisation fiables et conformes.