Aperçu du protocole de recherche bibliographique et d'évaluation pour les dispositifs de diagnostic in vitro (DIV) et les dispositifs médicaux
Dans le paysage complexe des dispositifs médicaux et des diagnostics in vitro (DIV), un protocole de recherche bibliographique bien structuré pour les dispositifs médicaux est bien plus qu'un simple exercice de recherche : c'est une exigence essentielle pour se conformer aux règlements EU MDR 2017/745 et EU IVDR 2017/746.
Une revue de la littérature médicale solide étaye les évaluations cliniques et de performance, les activités post-commercialisation et les soumissions réglementaires. Elle favorise la transparence, la traçabilité et la reproductibilité, qui sont indispensables pour répondre aux attentes réglementaires ainsi que pour la découvrabilité des preuves pilotée par l'IA, des éléments clés soulignés par les régulateurs internationaux.
Exigences relatives à l'état de la technique en vertu des règlements EU MDR et IVDR
En vertu des règlements EU MDR et EU IVDR, l'établissement de l'état de la technique (SOTA) est une exigence obligatoire pour l'évaluation clinique et de la performance. L'état de la technique représente le niveau de connaissances scientifiques, techniques et cliniques actuel et généralement accepté se rapportant au dispositif ou au DIV.
Un protocole de recherche bibliographique solide est essentiel pour :
![]() Identifier les technologies de référence et les normes de traitement
![]() Établir des profils de sécurité et de performance acceptés
![]() Comparer le dispositif concerné avec les alternatives actuelles
![]() Prendre en charge les activités CER, PER, CEP, PEP, PMS et PMCF/PMPF
![]() Constituer un dossier probant pour justifier le rapport bénéfice-risque
 Identifier les technologies de référence et les normes de traitement
 Établir des profils de sécurité et de performance acceptés
 Comparer le dispositif concerné avec les alternatives actuelles
 Prendre en charge les activités CER, PER, CEP, PEP, PMS et PMCF/PMPF
 Constituer un dossier probant pour justifier le rapport bénéfice-risque
Freyr veille à ce que votre dossier de preuves démontre pleinement la conformité aux attentes de l'état de l'art (SOTA), un facteur clé pour l'acceptation par l'organisme notifié.
Revue de littérature EU IVDR / EU MDR
La revue de la littérature EU IVDR/ EU MDR est un composant essentiel dans la gestion du cycle de vie d'un dispositif médical ou d'un DIV. Une stratégie systématique de recherche bibliographique EU IVDR/ EU MDR constitue la base des Clinical evaluation reports (CER), des rapports d'évaluation des performances (PER), de la surveillance post-commercialisation (PMS), des activités PMCF/PMPF ancrées dans la littérature basée sur des preuves pour les DIV/dispositifs médicaux, ce processus permet aux fabricants de soutenir une évaluation continue de la sécurité et des performances.
La revue de littérature EU IVDR / EU MDR comprend généralement :
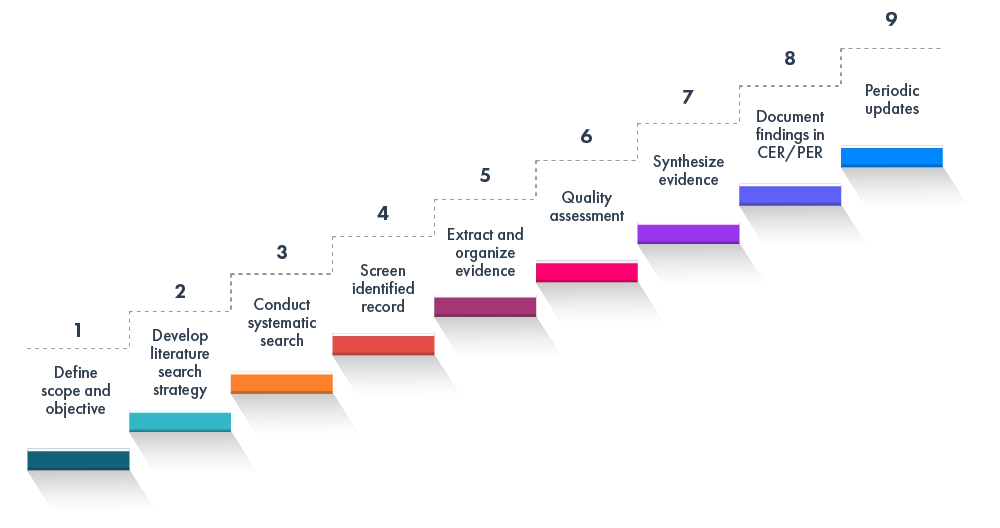
Ce cadre s'aligne sur les meilleures pratiques mondiales en matière d'évaluations cliniques et de performance ainsi que de revues de littérature.
Principales différences entre les exigences de recherche bibliographique de l'IVDR et du MDR
Bien que le MDR et l'IVDR reposent sur une base d'évaluation méthodique des preuves, leurs exigences diffèrent
Le MDR (Dispositifs médicaux) se concentre sur :
![]() Évaluation clinique et preuves cliniques
![]() Allégations de sécurité et de performance
![]() Collecte de données PMCF
![]() Justification du rapport bénéfice-risque
![]() Alignement sur MEDDEV 2.7/1 Rev 4
 Évaluation clinique et preuves cliniques
 Allégations de sécurité et de performance
 Collecte de données PMCF
 Justification du rapport bénéfice-risque
 Alignement sur MEDDEV 2.7/1 Rev 4
L'IVDR (Diagnostic in vitro) se concentre sur :
![]() Validité scientifique
![]() Performance analytique
![]() Performance clinique
![]() Élaboration des PER et PEP
![]() Exigences en matière de preuves PMPF
![]() Reclassement plus strict, nécessitant davantage de preuves justificatives
 Validité scientifique
 Performance analytique
 Performance clinique
 Élaboration des PER et PEP
 Exigences en matière de preuves PMPF
 Reclassement plus strict, nécessitant davantage de preuves justificatives
Freyr adapte les stratégies de recherche bibliographique, l'élaboration des CER/PER et les protocoles PMS/PMCF/PMPF en fonction de la voie réglementaire du dispositif.
La force d'une équipe solide de synthèse de la littérature scientifique
Naviguer entre les exigences du MDR et de l'IVDR demande plus que de simples recherches dans des bases de données. Une équipe compétente en synthèse de littérature scientifique dotée d'une expertise thérapeutique veille à ce que votre revue de littérature EU IVDR / MDR, votre protocole de recherche bibliographique et votre documentation d'évaluation clinique et de performance atteignent le niveau de profondeur et de rigueur attendu par les autorités réglementaires.
Les experts de Freyr simplifient les processus complexes et transforment les données cliniques, de performance et scientifiques en preuves claires et défendables qui renforcent les protocoles de recherche documentaire, les rapports d'évaluation clinique (CER), les rapports d'évaluation des performances (PER) et les stratégies de surveillance après commercialisation (PMS/PMPF).
Grâce à des méthodologies systématiques, des techniques de recherche avancées et des compétences en évaluation critique, notre équipe veille à ce que chaque revue de la littérature réponde aux attentes réglementaires mondiales tout en améliorant la qualité, la crédibilité et la préparation de votre dossier de preuves, conférant ainsi à votre dispositif un solide avantage concurrentiel sur un marché en évolution rapide.
Protocole de recherche documentaire EU IVDR / EU MDR
Un protocole de recherche documentaire EU IVDR / EU MDR conforme structure la démarche, réduit les biais des examinateurs et garantit une traçabilité totale lors des audits.
Le processus du protocole de recherche documentaire IVDR/MDR comprend :
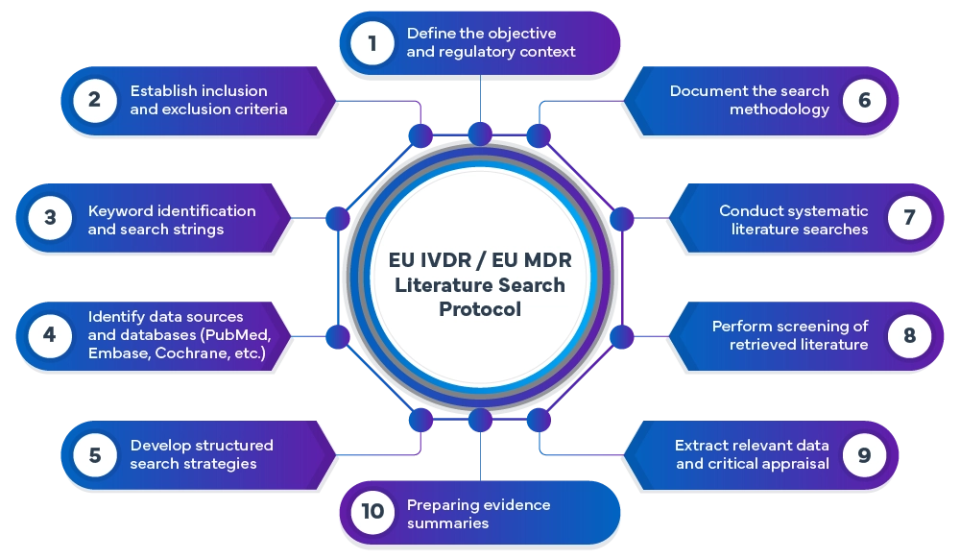
Chez Freyr, nous réalisons des revues de la littérature complètes alignées sur les règlements MDR/IVDR en utilisant des méthodologies de recherche avancées. Les publications issues de bases de données mondiales sont systématiquement sélectionnées et analysées afin d'identifier les preuves pertinentes qui étayent la sécurité, les performances et le bénéfice clinique du dispositif.
Protocole et revue de recherche documentaire pour les dispositifs médicaux et de diagnostic in vitro (DIV)
- Identification, rassemblement et synthèse systématiques de la littérature scientifique
- Conception et mise en œuvre de protocoles de recherche documentaire alignés sur les règlements MDR/IVDR
- Définition des questions de recherche et des stratégies de recherche adaptées au dispositif.
- Identification des mots-clés, création de chaînes de recherche et sélection des bases de données (PubMed, Embase, Cochrane, etc.)
- Évaluation critique des preuves cliniques, de performance et scientifiques.
- Synthèse des preuves pour la documentation réglementaire.
- Rédaction des CER, CEP, PER et PEP
- Évaluation des écarts (« gap assessment ») des données documentaires existantes pour les CER/CEP/PEP/PER.
- Utilisation de techniques de recherche avancées pour capturer la littérature mondiale pertinente
- Conformité MDR/IVDR garantie
- Processus de recherche documentaire structuré, reproductible et défendable
- Stratégies de preuve sur mesure et spécifiques au dispositif
- Experts cliniques et réglementaires hautement qualifiés
- Capacité d'équipe évolutive, stratégies de preuve sur mesure et spécifiques au dispositif
- Contributions réglementaires, médicales et cliniques pluridisciplinaires
- Support End-to-End pour la recherche documentaire, la revue et la documentation
- Améliore la crédibilité, la clarté et la préparation des soumissions réglementaires
Foire aux questions (FAQ)
01. Quel est l'objet d'un protocole de recherche bibliographique sur les dispositifs médicaux dans le cadre du EU MDR/IVDR ?
Un protocole de recherche bibliographique sur les dispositifs médicaux fournit une approche structurée, systématique et transparente pour identifier, évaluer et documenter les données scientifiques relatives à un dispositif ou à ses comparateurs. Il garantit la reproductibilité, minimise les biais et permet aux autorités réglementaires de retracer la manière dont les preuves cliniques ou de performance ont été recueillies, évaluées et synthétisées. Dans le cadre du EU MDR / IVDR, un tel protocole soutient les évaluations de la sécurité, des performances et du rapport bénéfice-risque, garantit la conformité réglementaire et constitue la base d'une documentation de haute qualité et défendable tout au long du cycle de vie du dispositif.
02. Comment l'état de l'art éclaire-t-il l'évaluation clinique et des performances ?
L'état de l'art représente la compréhension scientifique et clinique actuelle acceptée pour un type de dispositif donné. Il sert de référence pour la sécurité, les performances et les résultats cliniques attendus. L'établissement de l'état de l'art au moyen d'une revue de la littérature aide à contextualiser les allégations relatives au dispositif, soutient la sélection des comparateurs et guide le raisonnement sur le rapport bénéfice-risque, la planification du PMCF / PMPF et les mises à jour des données probantes tout au long du cycle de vie.
03. Qu'est-ce qui distingue une revue de la littérature MDR d'une revue systématique traditionnelle ?
Une revue de la littérature MDR / IVDR diffère d'une revue systématique traditionnelle en ce qu'elle est axée sur la réglementation et spécifiquement conçue pour soutenir la conformité aux exigences réglementaires. Alors que les revues systématiques traditionnelles visent à répondre à des questions de recherche scientifique et servent des objectifs purement académiques, une revue de la littérature MDR évalue les données cliniques et de performance pour démontrer la sécurité, les performances et les profils bénéfice-risque du dispositif. Elle suit une méthodologie structurée et traçable avec des questions de recherche prédéfinies, des critères d'inclusion et d'exclusion, ainsi qu'une évaluation critique afin de produire une documentation défendable et prête pour l'audit en vue des soumissions réglementaires.
04. À quelle fréquence les revues de la littérature pour les dispositifs médicaux et les DIV doivent-elles être mises à jour ?
La fréquence des mises à jour dépend du risque lié au dispositif, de la dynamique du marché et de l'évolution des données probantes. Les dispositifs à haut risque nécessitent généralement des mises à jour annuelles, tandis que d'autres peuvent suivre des intervalles définis. Les revues doivent également être révisées lorsque des signaux de sécurité importants, de nouvelles données cliniques, des progrès technologiques ou des modifications des lignes directrices apparaissent afin de maintenir des profils bénéfice-risque précis.
05. Quel rôle jouent les critères d'inclusion et d'exclusion dans les recherches bibliographiques MDR/IVDR ?
Les critères d'inclusion et d'exclusion garantissent que seules des données pertinentes et de haute qualité sont sélectionnées. Ils améliorent l'objectivité, réduisent les biais de l'évaluateur et assurent une prise de décision cohérente. Dans le cadre du EU MDR / IVDR, ces critères doivent être prédéfinis, justifiés et alignés sur les questions de recherche pour maintenir la traçabilité et la défendabilité réglementaire tout au long du processus d'évaluation.
06. Pourquoi l'évaluation critique est-elle essentielle dans les revues de la littérature MDR/IVDR ?
L'évaluation critique analyse la qualité méthodologique, la pertinence et la fiabilité des données incluses. Les cadres réglementaires du EU MDR / IVDR mettent l'accent sur cette évaluation, car les autorités s'appuient sur des allégations de sécurité et de performance solidement étayées. Une évaluation rigoureuse aide à distinguer les données robustes des études plus faibles et renforce les conclusions utilisées dans les rapports d'évaluation clinique (CER), les rapports d'évaluation des performances (PER), les rapports de surveillance après commercialisation (PMS) et les analyses bénéfice-risque.
07. En quoi les exigences du MDR et du IVDR en matière de recherche bibliographique diffèrent-elles ?
Le EU MDR se concentre sur l'évaluation clinique, la justification du rapport bénéfice-risque et les performances cliniques, tandis que le IVDR met l'accent sur les performances analytiques, la validité scientifique et les performances cliniques pour l'exactitude du diagnostic. Les stratégies bibliographiques doivent refléter ces différences en adaptant les questions de recherche, les ensembles de données et les cadres d'évaluation aux différents parcours probants requis par chaque réglementation.
08. Quelles sont les bases de données et les sources d'information attendues dans le cadre de recherches bibliographiques conformes au MDR/IVDR ?
Les autorités réglementaires s'attendent à l'utilisation de multiples bases de données scientifiques telles que PubMed, Embase et Cochrane, complétées par des bases de données de matériovigilance, des registres d'essais cliniques, des lignes directrices et de la littérature grise pertinente. Le recours à diverses sources garantit une couverture complète des informations cliniques, de performance et de sécurité nécessaires pour une évaluation rigoureuse et une surveillance continue.
09. Pourquoi Freyr est-il considéré comme un partenaire de premier plan en matière de recherche bibliographique et de protocoles ?
Freyr est considéré comme un partenaire de premier plan en raison de son fort ancrage réglementaire, de sa rigueur scientifique et de son respect constant des attentes du EU MDR / IVDR en matière de données probantes. L'équipe applique des principes de revue systématique, une méthodologie transparente et une expertise par domaine thérapeutique pour produire des résultats défendables et prêts pour l'audit. L'approche de Freyr met l'accent sur la traçabilité, l'évaluation critique et l'analyse comparative de l'état de l'art, des facteurs clés appréciés par les organismes notifiés et les autorités réglementaires mondiales.