Garantir une conformité transparente pour la réglementation et l'enregistrement des dispositifs médicaux au Royaume-Uni
Les fabricants étrangers doivent se conformer au règlement britannique de 2002 sur les dispositifs médicaux (tel que modifié). Tous les dispositifs médicaux et dispositifs de diagnostic in vitro doivent être enregistrés auprès de la MHRA avant d'être commercialisés au Royaume-Uni. Les fabricants non britanniques sont tenus de nommer une personne responsable au Royaume-Uni (UKRP) pour les représenter. La MHRA établit des exigences strictes en matière de documentation, d'étiquetage et de signalisation de la vigilance afin de garantir la sécurité des patients et la traçabilité des produits.
S'orienter parmi les nouvelles exigences proposées dans les résultats de la consultation pour le Royaume-Uni peut s'avérer complexe en ce qui concerne le marquage UKCA, les exigences en matière de données et les attentes en matière de surveillance après commercialisation. De nombreuses entreprises sont confrontées à des difficultés telles que des dossiers techniques incomplets, des classifications de dispositifs divergentes et une familiarité limitée avec le système d'enregistrement en ligne des dispositifs (DORS). Les mises à jour réglementaires et l'évolution des orientations de la MHRA compliquent encore davantage la planification et l'allocation des ressources.
Freyr simplifie chaque étape de l'accès au marché britannique. Nous gérons les soumissions DORS, agissons en tant qu'UKRP, garantissons la conformité de la documentation et comblons les lacunes réglementaires lors de la transition du marquage CE vers le marquage UKCA. Nos experts en réglementation vous guident à travers l'évolution des politiques de la MHRA, vous aidant à accéder au marché de manière conforme, rapide et rentable.
Processus étape par étape d'enregistrement des dispositifs médicaux au Royaume-Uni
L'enregistrement d'un dispositif médical au Royaume-Uni comprend plusieurs étapes définies. Voici comment Freyr gère l'ensemble du processus pour vous :
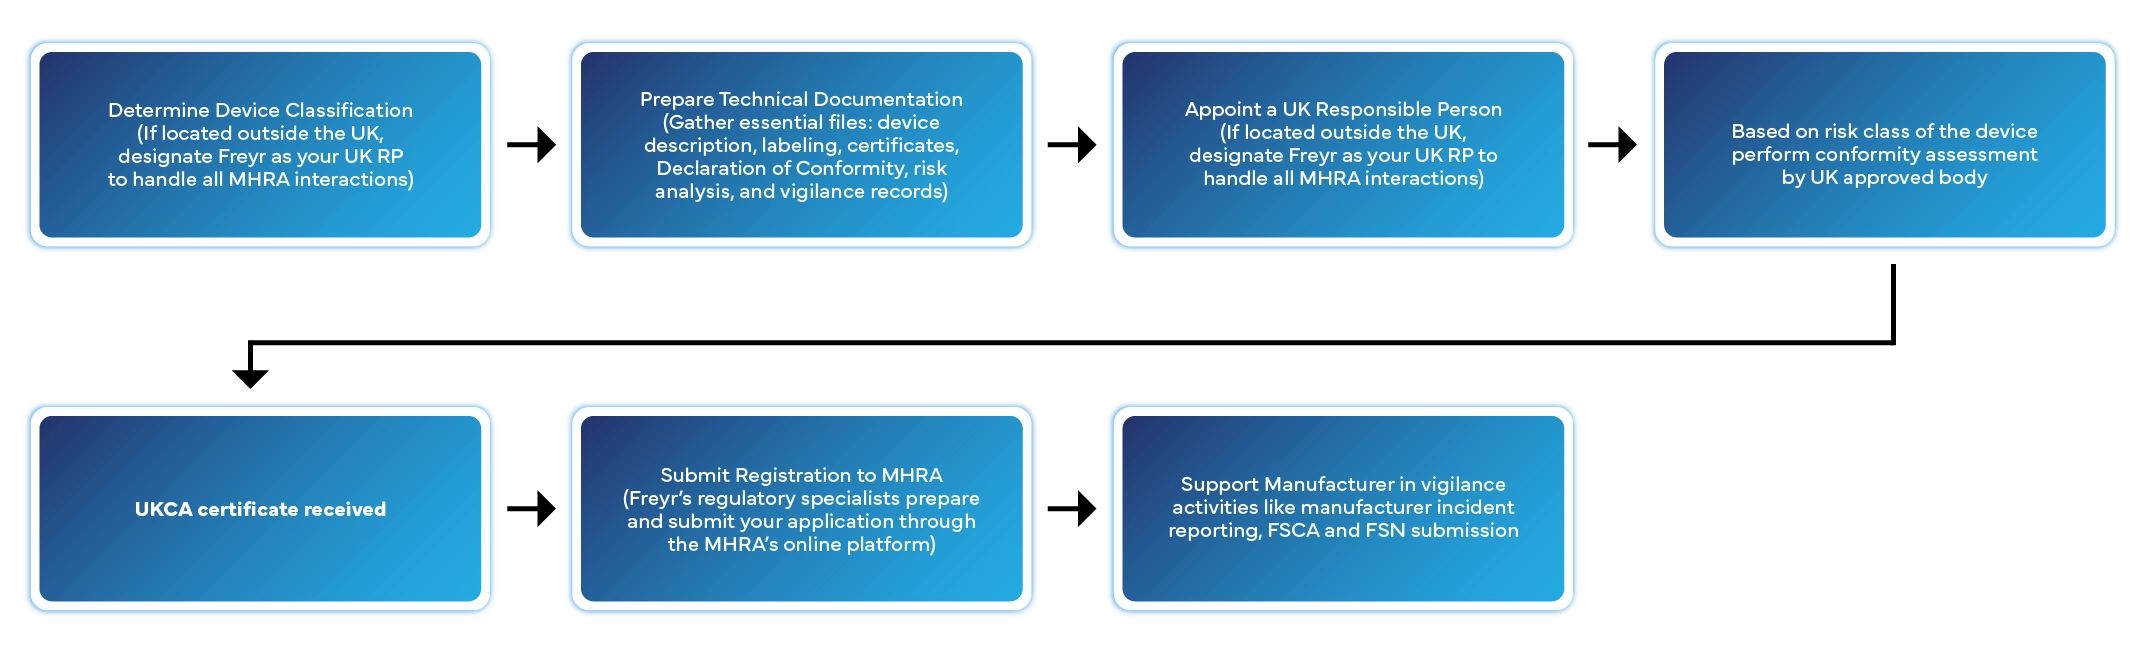
Délai de traitement habituel : 2 à 6 semaines selon la classe du dispositif et l'exhaustivité de la documentation.
Principales offres de Freyr pour les dispositifs médicaux au Royaume-Uni

Enregistrement des dispositifs Freyr gère l'intégralité de l'enregistrement auprès de la MHRA via la plateforme DORS, garantissant des soumissions conformes, des données exactes et des approbations en temps voulu pour toutes les catégories de dispositifs.

Personne responsable au Royaume-Uni En tant qu'UKRP désigné, Freyr vous représente auprès de la MHRA, gère l'ensemble des communications et assure une conformité continue ainsi qu'un suivi de la vigilance.

Compilation des dossiers et fichiers techniques Freyr élabore des dossiers techniques conformes aux exigences réglementaires britanniques pour le marquage UKCA, garantissant ainsi la préparation aux audits, aux inspections et aux soumissions.

Soutien au système de management de la qualité (SMQ) Nous vous aidons à mettre en œuvre et à maintenir des systèmes de management de la qualité conformes à la norme ISO 13485, adaptés aux attentes de la réglementation britannique sur les dispositifs médicaux (UK MDR) et de la MHRA.

Soutien à la rédaction réglementaire Freyr assure la préparation experte des rapports d'évaluation clinique (CER), des plans de surveillance après commercialisation (PMS), des rapports périodiques réactualisés de sécurité (PSUR) et de la documentation relative à la gestion des risques, garantissant ainsi la clarté technique et l'exactitude réglementaire.

Étiquetage et conformité Notre équipe veille à ce que votre étiquetage, vos modes d'emploi et vos emballages respectent les exigences linguistiques et d'étiquetage du marquage UKCA, garantissant ainsi la cohérence et la conformité.

Surveillance après commercialisation Freyr prend en charge les activités de surveillance après commercialisation, notamment la déclaration des effets indésirables, les soumissions de vigilance et les mises à jour de la MHRA, afin de maintenir un accès continu au marché.
Offres de services de personne responsable au Royaume-Uni (UKRP) de Freyr
Freyr agit en tant qu'UKRP désigné, garantissant une parfaite conformité avec le règlement de 2002 sur les dispositifs médicaux de la MHRA. Nous représentons votre entreprise au niveau local au Royaume-Uni et gérons l'ensemble des communications avec la MHRA.
- Enregistrement des dispositifs auprès de la MHRA
Freyr agit en tant que personne responsable au Royaume-Uni (UKRP) désignée pour gérer l'ensemble du processus d'enregistrement auprès de la MHRA via la plateforme DORS, garantissant ainsi que chaque dispositif est correctement répertorié, vérifié et autorisé à la vente au Royaume-Uni. - Documentation et assurance de la conformité
Nos experts en réglementation veillent à ce que votre déclaration de conformité, votre documentation technique et vos certifications de produits soient disponibles et en conservent une copie afin de pouvoir la communiquer à la MHRA sur demande. - Gestion des demandes de la MHRA
Freyr gère directement l'ensemble des communications et des demandes de clarification avec la MHRA en votre nom, garantissant des réponses rapides et précises aux questions réglementaires ou aux examens après commercialisation. - Vigilance et communication sur les incidents
En tant qu'UKRP, Freyr fait office d'interlocuteur principal pour les questions de sécurité. Nous assurons la liaison entre les fabricants, les professionnels de santé, les patients et la MHRA concernant les incidents indésirables, garantissant ainsi un signalement adéquat et des mesures correctives appropriées. - Préparation aux inspections et aux audits
Freyr rassemble toute la documentation et la correspondance requises pour les inspections et les audits de la MHRA. Notre équipe veille à ce que les dossiers techniques, l'étiquetage et les dossiers de surveillance après commercialisation soient facilement accessibles.
Prenez rendez-vous avec nos experts dès aujourd'hui
Pourquoi s'associer à Freyr ?
- Une expertise réglementaire End-to-End qui s'étend de l'enregistrement avant commercialisation à la vigilance post-commercialisation, en gérant chaque étape de la conformité.
- Une expérience reconnue avec plus de 1 500 enregistrements de dispositifs réussis dans diverses catégories.
- Présence locale au Royaume-Uni avec des spécialistes de la réglementation sur le terrain à Reading, soutenus par des équipes de livraison mondiales.
- Planification de transition sur mesure offrant un soutien stratégique pour passer du marquage CE au UKCA en toute fluidité et de manière rentable.
- Une communication transparente grâce à un contact direct avec la MHRA et des mises à jour proactives de la conformité destinées aux clients.
- Une marque de confiance pour les grandes entreprises mondiales, Freyr accompagnant plus de 470 fabricants dans le monde en tant que partenaire réglementaire.
Foire aux questions (FAQ)
01. En quoi consiste le processus d'enregistrement des dispositifs médicaux au Royaume-Uni ?
Le processus d'enregistrement des dispositifs médicaux au Royaume-Uni consiste à notifier à la MHRA (Medicines and Healthcare products Regulatory Agency) l'existence de votre dispositif avant sa commercialisation en Grande-Bretagne. Les fabricants doivent fournir les coordonnées de l'entreprise, la classification du dispositif et la documentation technique. Les fabricants non établis au Royaume-Uni doivent également désigner une personne responsable au Royaume-Uni (UK RP) pour gérer l'enregistrement et les communications relatives à la conformité continue.
02. Qui doit désigner une personne responsable au Royaume-Uni (UK RP) ?
Tout fabricant situé en dehors du Royaume-Uni doit désigner une personne responsable au Royaume-Uni avant de mettre des dispositifs sur le marché britannique. L'UK RP fait office de contact réglementaire du fabricant, garantissant que toute la documentation technique, les déclarations et les communications avec la MHRA sont tenues à jour. Les fabricants basés au Royaume-Uni peuvent interagir directement avec la MHRA sans avoir besoin d'un UK RP.
03. Quelle documentation est requise pour l'enregistrement auprès de la MHRA ?
La MHRA exige une documentation essentielle, comprenant la déclaration de conformité, la description et la classification du dispositif, les coordonnées du fabricant et les informations relatives à l'étiquetage. Pour les dispositifs présentant un risque plus élevé, des dossiers techniques et des données cliniques peuvent également être examinés. Disposer d'une documentation complète et prête pour un audit garantit des approbations plus rapides et des inspections après commercialisation plus fluides par la MHRA ou les mandataires.
04. Combien de temps prend le processus d'enregistrement auprès de la MHRA ?
Généralement, l'enregistrement auprès de la MHRA prend 2 à 6 semaines, selon la classe du dispositif, l'exhaustivité de la documentation et l'intervention ou non d'un responsable britannique (UK Responsible Person). Les dispositifs simples de classe I peuvent être traités plus rapidement, tandis que les produits complexes ou à haut risque peuvent prendre plus de temps en raison de la validation des données supplémentaires et de l'examen de la documentation technique.
05. Quelle est la différence entre le marquage CE et le UKCA mark ?
Le marquage CE démontre la conformité aux réglementations de l'Union européenne, tandis que le UKCA mark (UK Conformity Assessed) s'applique aux dispositifs commercialisés en Grande-Bretagne. Depuis le Brexit, le UKCA a remplacé le CE pour le marché britannique, bien que le marquage CE continue d'être accepté à titre temporaire. L'Irlande du Nord reconnaît toujours les marques CE et CE UKNI dans le cadre des règles d'alignement de l'UE.
06. Quelles sont les responsabilités après commercialisation suite à l'enregistrement ?
Après l'enregistrement, les fabricants et les responsables britanniques (UK Responsible Persons) doivent mener une surveillance après commercialisation, signaler les incidents indésirables, informer la MHRA de toute modification du produit ou de l'étiquetage, et renouveler les enregistrements si nécessaire. Ils doivent également conserver la documentation technique pendant au moins 10 ans. Ces activités garantissent une conformité continue et préservent la santé des patients tout au long du cycle de vie du dispositif.
07. À quelle fréquence les informations d'enregistrement auprès de la MHRA doivent-elles être mises à jour ?
Les informations d'enregistrement doivent être mises à jour dans les plus brefs délais dès qu'un changement survient dans la classification du dispositif, l'étiquetage, le site de fabrication ou l'entité responsable. La MHRA attend des mises à jour immédiates de la part du responsable britannique (UK Responsible Person) ou du fabricant afin de conserver des dossiers de marché exacts. Des audits internes réguliers contribuent à garantir que vos données restent à jour et conformes aux réglementations en constante évolution.
08. Quelles sont les sanctions en cas de non-respect des réglementations de la MHRA ?
Le non-respect des exigences d'enregistrement des dispositifs médicaux ou de surveillance après commercialisation au Royaume-Uni peut entraîner des avertissements réglementaires, le retrait du produit, des amendes ou des poursuites judiciaires. La MHRA a également le pouvoir de suspendre ou de révoquer l'autorisation de mise sur le marché. Une conformité proactive et la désignation d'un responsable britannique (UK Responsible Person) qualifié aident les fabricants à éviter les sanctions et à assurer la continuité sur le marché.
09. Comment Freyr simplifie-t-il l'enregistrement des dispositifs médicaux au Royaume-Uni ?
Freyr offre un accompagnement End-to-End, allant de votre rôle de responsable britannique (UKRP) à la gestion de l'enregistrement auprès de la MHRA, de la documentation technique et de la conformité continue. Nos consultants expérimentés rationalisent le processus, réduisent les délais d'approbation et contribuent à garantir un accès continu au marché.