Aperçu des services de conformité EU MDR
Le règlement européen relatif aux dispositifs médicaux (MDR) est entré en vigueur le 26 mai 2021, après une période de transition de trois ans et une prolongation d'un an supplémentaire en raison de la pandémie de COVID-19. Les dispositifs actuellement mis sur le marché de l'UE doivent satisfaire à ces réglementations et porter le marquage CE conformément à l'EU MDR, délivré par des organismes notifiés accrédités en vertu de ces réglementations. Toutefois, les dispositifs ayant déjà obtenu le marquage CE conformément à l'ancienne directive sur les dispositifs médicaux (EU MDD) bénéficient de périodes de transition avant de devoir se conformer pleinement aux exigences de l'EU MDR. Pendant cette période de transition, les dispositifs certifiés à la fois selon l'EU MDD et l'EU MDR coexisteront sur le marché avec un statut équivalent et sans faire l'objet de discrimination. Freyr propose des services de conformité EU MDR inégalés pour aider les entreprises de dispositifs médicaux à respecter les exigences de l'EU MDR en temps utile.
Calendrier de transition et nouvelles classifications des dispositifs
Le nouveau règlement européen relatif aux dispositifs médicaux (MDR) sera pleinement applicable dans tous les Member States de l'UE et de l'Association européenne de libre-échange (AELE) à compter de mai 2021 et accorde aux fabricants une période de transition de 4 ans pour obtenir la certification EU MDR complète.
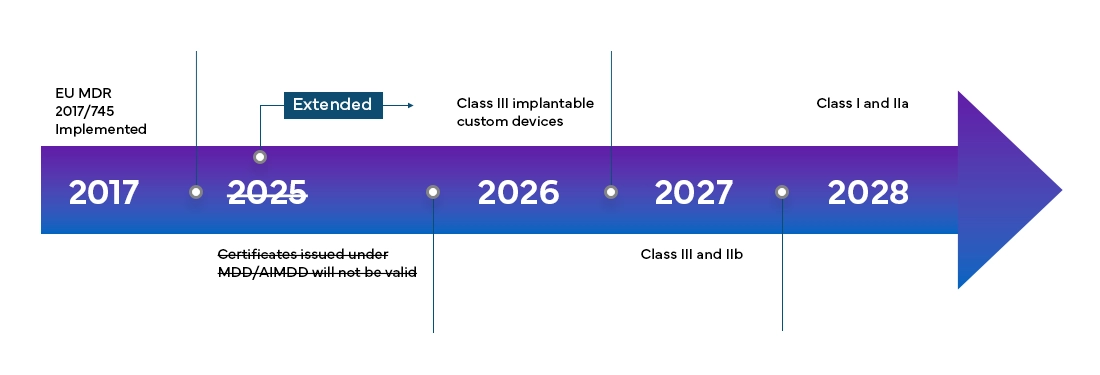
Comme on a pu l'observer, le nouveau règlement européen relatif aux dispositifs médicaux (EU MDR) a également entraîné des modifications du système de classification des dispositifs existants, telles que :
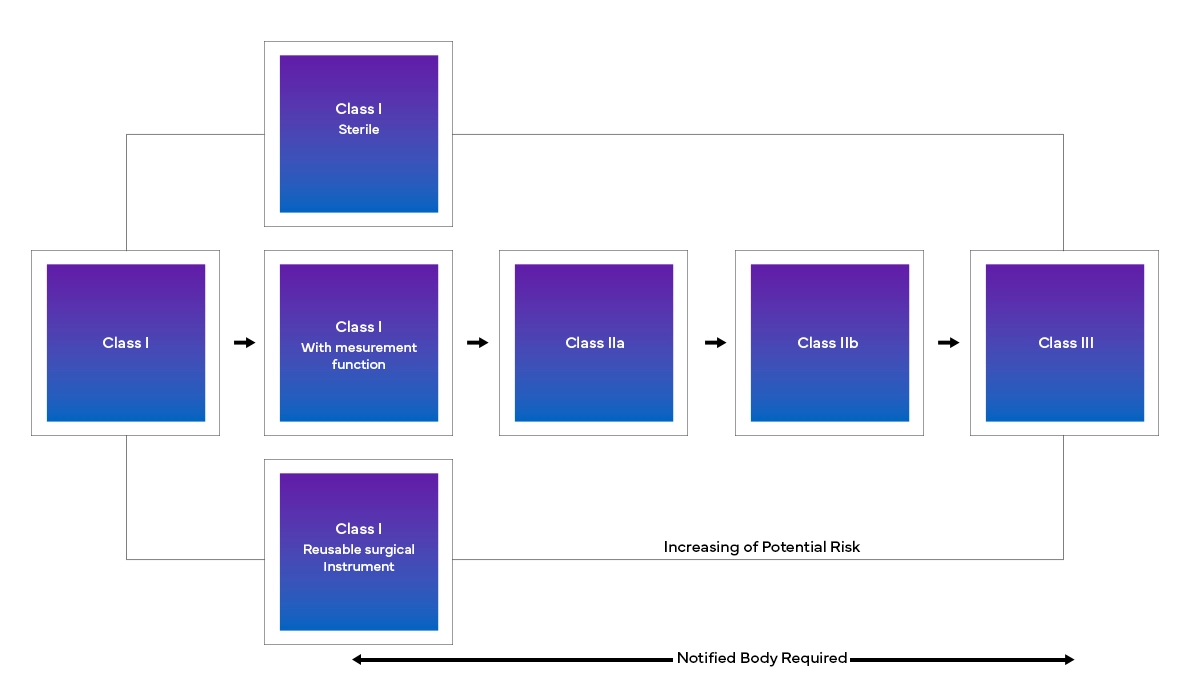
De l'identification des changements précis à effectuer à leur mise en œuvre en temps réel, les fabricants peuvent avoir à surmonter une série de difficultés pour se conformer aux exigences de l'EU MDR. Qu'il s'agisse de décoder la nouvelle structure, de classifier un dispositif avec précision, ou de rassembler et soumettre l'ensemble des données, une approche réglementaire plus détaillée et pluridisciplinaire sera nécessaire pour permettre aux fabricants de faire face aux nouvelles réglementations européennes relatives aux dispositifs médicaux. Grâce à une analyse des écarts rigoureuse, Freyr aide ses clients à faire le point sur leur situation actuelle et fournit ainsi les mesures réglementaires nécessaires à la transition et à la conformité à l'EU MDR.
Obtenez des conseils d'experts sur votre conformité à l'EU MDR
Services de conformité EU MDR
- Élaborer une stratégie claire de mise en œuvre du règlement relatif aux dispositifs médicaux (RDM)
- Comprendre la nouvelle législation et réaliser une analyse des écarts par rapport aux systèmes de management de la qualité (SMQ) et aux processus en place
- Élaborer un plan détaillé selon une approche pluridisciplinaire pour déterminer les aspects du système qualité à modifier dans le cadre du nouveau règlement européen relatif aux dispositifs médicaux
- Constituer plusieurs équipes au sein de l'organisation pour analyser la portée des produits, la classification, la gestion du SMQ, etc., avec un point de contact unique pour chaque équipe
- Allocation et planification des ressources
- Prendre en compte l'interaction de votre SMQ avec d'autres réglementations et saisir cette opportunité pour rationaliser les processus, tout en conservant la souplesse nécessaire pour intégrer les évolutions futures
- Analyser les données d'essai existantes et vérifier les exigences supplémentaires introduites par le RDM
- Coordonner les attentes et le plan de transition avec vos organismes notifiés européens
- Analyse des écarts pour les dispositifs médicaux existants, du passage de la directive sur les dispositifs médicaux (MDD) au règlement sur les dispositifs médicaux (EU MDR)
- Soutien End-to-End pour l'élaboration du rapport d'évaluation clinique (REC), y compris la recherche bibliographique conformément aux lignes directrices du règlement européen sur les dispositifs médicaux (EU MDR)
- Services End-to-End pour les rapports de surveillance après commercialisation (RSAC), les rapports périodiques actualisés de sécurité (RPAS) et le résumé des caractéristiques de sécurité et des performances cliniques (SSCP)
- Renforcement des ressources réglementaires avec des options de déploiement sur site et hors site
- Services de représentant autorisé européen (EAR)
- Assistance en matière de conformité au RDM et de soumission aux organismes notifiés
- Veille réglementaire couvrant le processus d'importation sur différents marchés réglementés
- Conformité du SMQ et audits à blanc
- Système de gestion des documents et outil pour les entreprises soumises au RDM
- Classification et reclassement des dispositifs en fonction du risque
- Mise en œuvre et conseil en matière d'UDI
- Services de surveillance après commercialisation conformes au règlement européen sur les dispositifs médicaux
- Conseil en gestion des risques selon la norme ISO 14971
- Formations internes et en ligne
- Services et assistance concernant la personne responsable de la conformité réglementaire
- Identification des organismes notifiés au titre du RDM
Pour un support réglementaire End-to-End concernant l' EU MDR, contactez Freyr.