Conformité pour l'enregistrement des dispositifs médicaux et panorama réglementaire dans l'UE
L'Union européenne représente l'un des marchés des dispositifs médicaux les plus réglementés et les plus attractifs au monde sur le plan commercial. Avec ses 27 Member States, 3 EEA countries et la Turquie, le marché de l'Union fonctionne selon un écosystème réglementaire harmonisé défini par le EU MDR (2017/745) pour les dispositifs médicaux et le EU IVDR (2017/746) pour les dispositifs in vitro, garantissant ainsi des normes uniformes de sécurité et de performance pour toutes les catégories de produits. Pour commercialiser légalement un dispositif sur le marché de l'Union européenne, les fabricants doivent obtenir le marquage CE, qui confirme la conformité à la réglementation applicable en fonction de la classification des risques du dispositif et de la procédure d'évaluation de la conformité. Le non-respect de ces exigences peut entraîner de graves conséquences, telles qu'un rappel de produits, une saisie en douane, une suspension de certification ou une perte totale d'accès au marché.
Dans le cadre réglementaire actuel :
- Le marquage CE est obligatoire pour tous les dispositifs médicaux et DIV avant leur commercialisation.
- L'enregistrement des dispositifs dans EUDAMED est introduit par phases, et plusieurs modules sont déjà actifs pour une utilisation obligatoire.
- La désignation d'un mandataire européen (EAR) est obligatoire pour tout fabricant situé en dehors de l'UE/EEA/Turquie.
- Des règles de classification MDR/IVDR plus strictes exigent une documentation technique solide, des données cliniques ou de performance, ainsi qu'un suivi continu du cycle de vie.
Freyr accompagne les fabricants tout au long de ce parcours en facilitant une entrée fluide et conforme sur le marché de l'Union. Qu'il s'agisse d'élaborer une stratégie de marquage CE, de constituer la documentation technique, de gérer les soumissions auprès des organismes notifiés ou d'agir en tant que votre représentant autorisé dans l'UE, Freyr garantit une conformité MDR/IVDR totale et un accès fluide à tous les Member States de l'UE, aux régions EEA et à la Turquie.
Processus de conformité européenne étape par étape
L'accès au marché d'un dispositif médical et d'un DIV sur le marché de l'Union européenne comporte plusieurs étapes définies. Voici comment Freyr gère l'ensemble du processus pour vous :
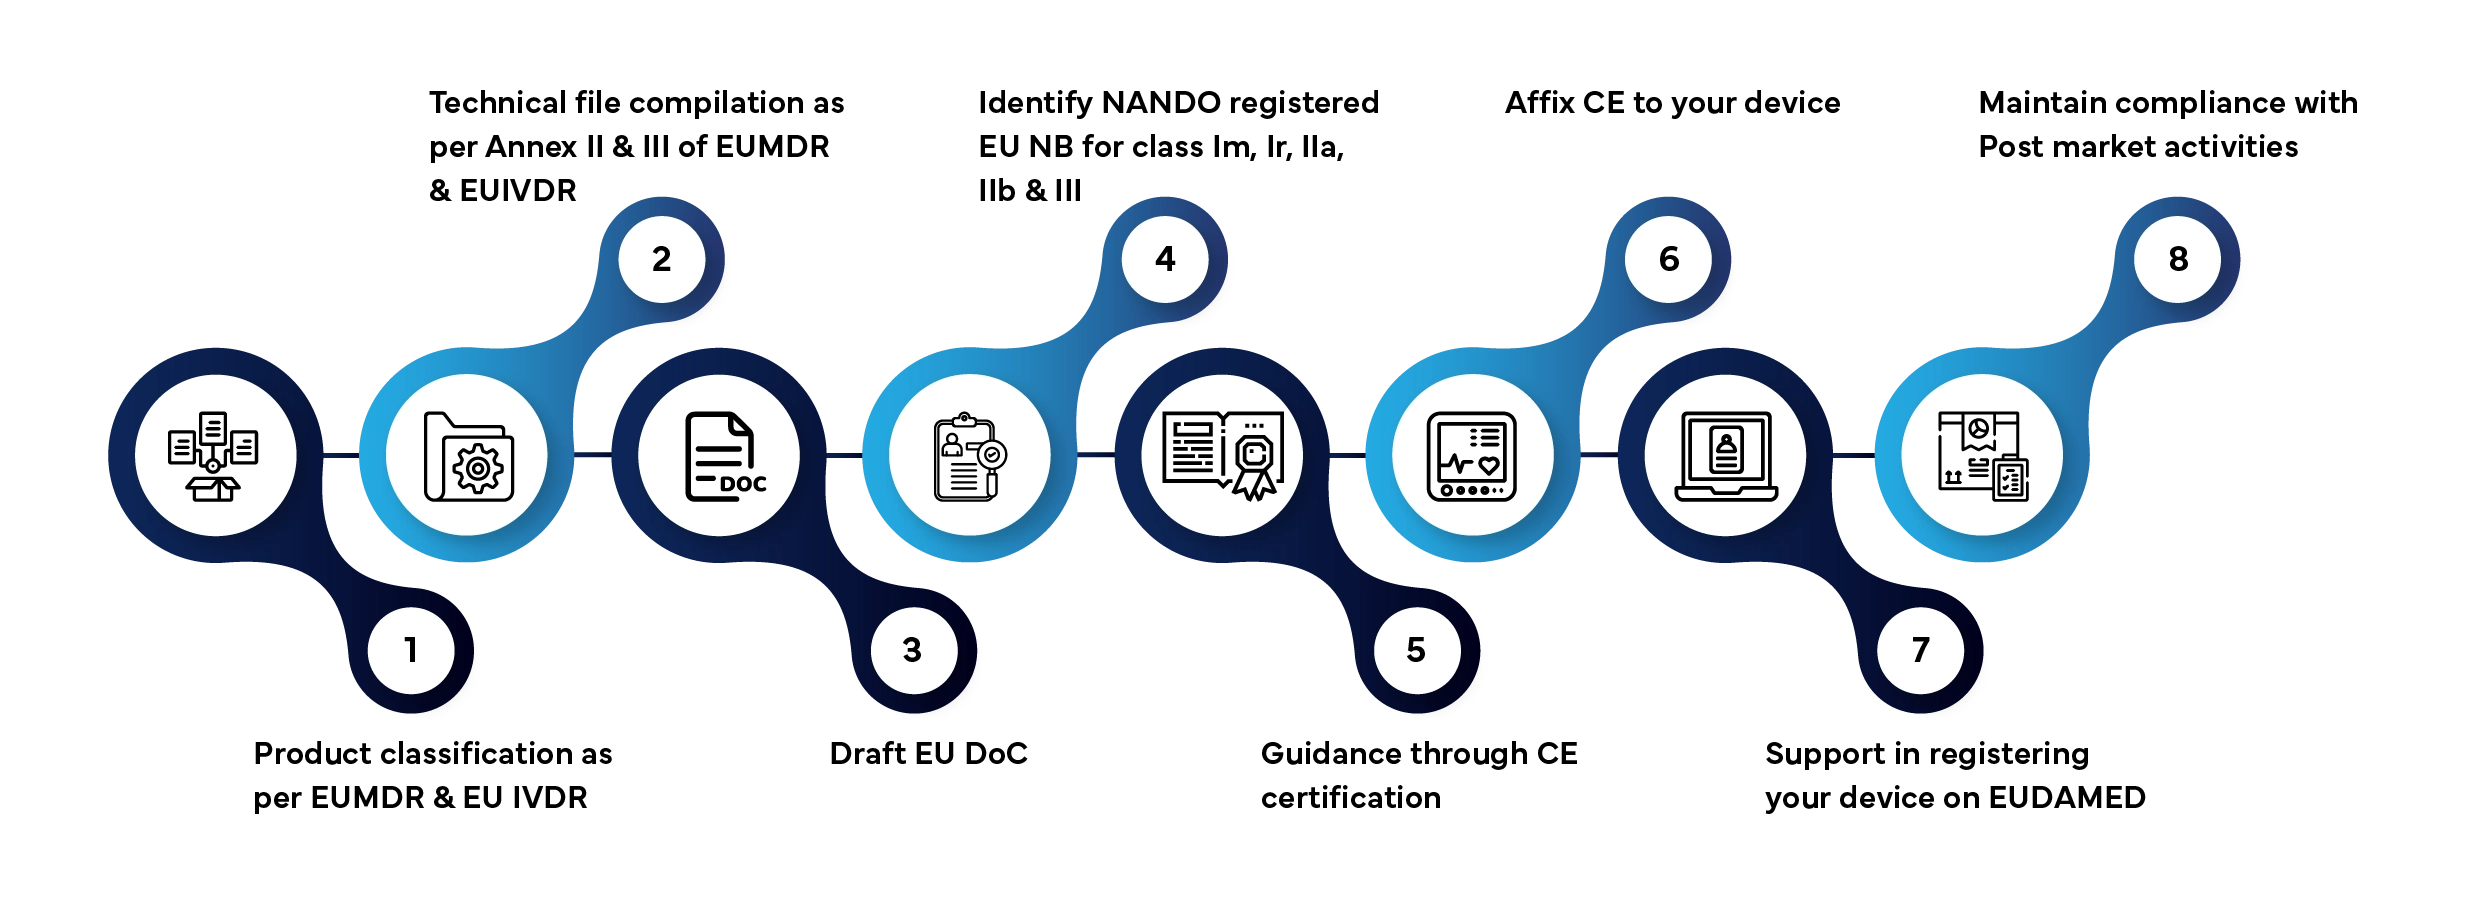
Délai de traitement habituel : 3 à 12 mois, selon la classe du dispositif et la préparation de la documentation.
Principales offres de Freyr pour les dispositifs médicaux dans l'UE
- Stratégie réglementaire et transition MDR/IVDR – Nous élaborons des feuilles de route réglementaires End-to-End adaptées aux règlements UE sur les dispositifs médicaux (MDR) et les dispositifs de diagnostic in vitro (IVDR), garantissant une transition fluide depuis les directives et un alignement sur les exigences actuelles de l'UE.
- Documentation technique et évaluation de la conformité – Notre équipe prend en charge l'élaboration, l'examen et la soumission de vos dossiers techniques et dossiers de conception, vous aide dans vos échanges avec les organismes notifiés et gère le marquage CE, l'assistance aux tests de sécurité et de performance des dispositifs, ainsi que les démarches de conformité.
- Évaluation clinique et de performance : Freyr assure la préparation experte des rapports d'évaluation clinique (CER), des rapports d'évaluation des performances (PER), des plans PMCF/PMPF, des rapports périodiques de mise à jour de la sécurité (PSUR), des rapports de surveillance (SVR), des rapports de performance clinique (CPR) pour les DIV, de la documentation sur les risques et du contenu de l'évaluation biologique, garantissant ainsi la clarté technique et l'exactitude réglementaire pour toutes les classes de dispositifs.
- Assistance à l'enregistrement UDI et EUDAMED – Nous veillons à ce que votre système d'identification unique des dispositifs (UDI) soit conforme et vous aidons pour l'enregistrement dans la base de données européenne des dispositifs médicaux EUDAMED ainsi que pour la gestion associée du cycle de vie.
- Représentant autorisé européen (EAR) et représentation locale – Pour les fabricants situés en dehors de l'UE/EEA/Turquie, nous agissons en tant que votre représentant autorisé européen (EAR) mandaté et fournissons une assistance locale en matière de conformité dans tous les Member States de l'UE.
- Surveillance après commercialisation (PMS) – Freyr vous aide à mettre en place, à déployer et à maintenir des systèmes de surveillance après commercialisation (PMS), incluant le plan de surveillance après commercialisation (PMSP), le rapport de surveillance après commercialisation (PMSR), le rapport périodique de mise à jour de la sécurité (PSUR), les plans de suivi clinique/de performance après commercialisation (PMCF/PMPF), la gestion de la matériovigilance, les actions correctives de sécurité sur le terrain (FSCA), les avis de sécurité sur le terrain (FSN) et les actions correctives et préventives (CAPA), garantissant ainsi la conservation continue du marquage CE et un accès durable au marché grâce à la conformité du cycle de vie des produits.
- Enregistrement des dispositifs CE : Freyr gère l'ensemble du processus d'enregistrement pour le marquage CE dans l'UE en soutenant l'évaluation de la conformité, en préparant des dossiers conformes, en dialoguant avec les organismes notifiés et en garantissant des approbations dans les délais pour toutes les catégories de dispositifs médicaux et de DIV.
- Assistance pour le système de management de la qualité (QMS) : nous soutenons la mise en place et le maintien de systèmes de management de la qualité conformes à l'ISO 13485, alignés sur les exigences de qualité et de sécurité des règlements UE MDR/IVDR et sur les attentes des organismes notifiés.
- Conformité de l'étiquetage : notre équipe veille à ce que votre étiquetage, vos notices d'utilisation, vos emballages et vos symboles respectent les exigences linguistiques plurilingues des règlements MDR/IVDR et de l'UE, garantissant ainsi la cohérence et la conformité dans l'ensemble des 27 Member States de l'UE.
Offres de services de représentant autorisé européen (EAR)

Enregistrement des dispositifs auprès des autorités de l'UE
Pour les fabricants non originaires de l'UE, Freyr agit en tant que représentant autorisé européen (EAR) désigné, conformément aux exigences des règlements MDR/IVDR. En tant qu'entité basée en Allemagne, Freyr prend en charge les activités d'enregistrement des dispositifs auprès de l'autorité compétente allemande concernée et tient à jour les registres réglementaires requis. Pour les autres Member States de l'UE, Freyr fournit une assistance réglementaire, le cas échéant, afin de contribuer à la conformité des dispositifs et de faciliter leur mise sur le marché de l'Union.

Documentation et assurance de conformité
Nos experts réglementaires vérifient que votre déclaration de conformité (DoC), vos certificats CE et vos dossiers techniques sont complets, à jour et conformes aux règlements MDR/IVDR. Freyr garantit une préparation optimale pour l'évaluation de la conformité et les soumissions en vue du marquage CE.

Réponses aux questions des autorités compétentes
Si nécessaire, Freyr gère en votre nom l'ensemble des communications directes et des demandes de clarification émanant des autorités compétentes de l'UE ou des organismes notifiés, garantissant des réponses rapides et précises afin d'éviter tout retard dans les approbations ou les examens réglementaires post-commercialisation.

Vigilance et communication sur les incidents
En tant que représentant autorisé dans l'UE, Freyr agit comme principal point de contact pour les communications liées à la sécurité. Le cas échéant, nous coordonnons les notifications d'incidents, les actions correctives de sécurité sur le terrain (FSCA) et les rapports de vigilance entre le fabricant, les professionnels de la santé et les autorités, afin de garantir une réponse appropriée et un alignement réglementaire.

Préparation aux inspections et aux audits
Freyr conserve l'ensemble de la documentation, des correspondances et des registres obligatoires en prévision des audits et des inspections des autorités. Notre équipe veille à ce que la documentation technique, l'étiquetage et les dossiers de suivi post-commercialisation soient facilement accessibles et pleinement conformes aux exigences des règlements MDR/IVDR.
Pourquoi s'associer à Freyr ?
- Une expertise réglementaire End-to-End qui s'étend de l'enregistrement avant commercialisation à la vigilance post-commercialisation, en gérant chaque étape de la conformité.
- Une expérience reconnue avec plus de 2 000 enregistrements de dispositifs réalisés avec succès dans diverses catégories.
- Une forte présence dans l'UE ancrée en Allemagne (représentant autorisé), complétée par des spécialistes de la réglementation sur le terrain à Reading et soutenue par les équipes de livraison mondiales de Freyr.
- Une planification de la transition sur mesure qui offre un soutien stratégique pour obtenir le marquage CE en toute fluidité et de manière rentable.
- Des équipes de livraison multi-régions avec un soutien sur le terrain assuré par les opérations de Freyr basées en Allemagne.
- Expérience reconnue dans la mise en conformité MDR/IVDR et la transition des dispositifs existants
- Gouvernance de projet transparente avec communication directe avec l'organisme notifié
Célébration du succès de nos clients
Dispositifs médicaux
Enregistrement et assistance LR
Mondial
Freyr a été un partenaire indispensable pour nous aider à nous développer rapidement à l'international pour notre activité de logiciel en tant que dispositif médical (SaMD). En tant jeune entreprise, il est très coûteux d'acquérir une expertise en matière de réglementations mondiales. Les tarifs compétitifs de Freyr et ses services sur mesure nous ont permis d'obtenir cette expertise pour une fraction du coût d'employés à temps plein. La réactivité de leur équipe et leur capacité d'adaptation à nos priorités ont grandement facilité notre progression. Nous recommandons Freyr à toute entreprise qui recherche des conseils d'experts et un accompagnement dans le domaine de la réglementation des dispositifs médicaux.

Arie Henkin
Vice-président - Qualité et Réglementation, entreprise leader de SaMD basée en Australie
Dispositifs médicaux
Services de représentant suisse
Japon et Suisse
J'apprécie sincèrement de travailler avec Freyr et je considère qu'ils constituent un véritable atout précieux et une extension de ma propre équipe. Ils sont fiables et précis, et leurs tarifs sont compétitifs. En outre, je n'hésiterai pas à collaborer à nouveau avec Freyr.

Darren Mansell
Responsable des affaires réglementaires, entreprise mondiale de conception et de fabrication de dispositifs médicaux basée au Royaume-Uni
Dispositifs médicaux
Services d'enregistrement et de représentant accrédité
Malaisie et Indonésie
Freyr propose un service fiable doté d'une expertise dans de nombreux pays. Je sais que je peux compter sur Freyr pour obtenir les informations nécessaires afin de prendre des décisions éclairées avant de signer un accord de portée des travaux. Une fois le projet lancé, l'équipe de Freyr fait preuve de professionnalisme pour mener à bien le travail tout en assurant une excellente communication sur l'avancement.