Enregistrement des diagnostics in vitro (IVD) - Vue d'ensemble
Dans le paysage en constante évolution de la technologie de la santé, les dispositifs médicaux jouent un rôle crucial pour améliorer les soins aux patients, les diagnostics et les résultats thérapeutiques. Le marché mondial des dispositifs médicaux devrait passer de 536,12 milliards de USD en 2023 à 799,67 milliards de USD d'ici 2030, avec un taux de croissance annuel moyen (TCAM) prévisionnel de 5,5 %. Cette croissance est portée par l'augmentation du nombre d'hospitalisations, la hausse des interventions chirurgicales et diagnostiques, ainsi que par la demande croissante de dispositifs médicaux sur les marchés développés et émergents. Les principaux acteurs du secteur augmentent également leurs investissements en recherche et développement afin de créer des équipements de pointe qui répondent à la demande d'innovation, renforçant ainsi leur part de marché.
Scénario réglementaire mondial pour l'enregistrement des dispositifs médicaux
Les réglementations relatives aux dispositifs médicaux varient d'un pays à l'autre, ce qui oblige les fabricants à comprendre et à appréhender ces différences pour accéder aux marchés mondiaux. Les efforts visant à harmoniser les réglementations et à promouvoir la collaboration internationale ont pour but de simplifier ce processus et d'améliorer la sécurité des patients à l'échelle mondiale. Chaque pays possède son propre ensemble de réglementations et d'exigences, influencé par des facteurs tels que les niveaux de risque, les allégations relatives aux produits et l'utilisation prévue. Parmi les principales directives disponibles pour l'enregistrement des dispositifs médicaux dans le monde figurent la FDA (États-Unis), les normes ISO, le groupe de travail sur l'harmonisation mondiale (GHTF), l'Organisation mondiale de la santé (WHO) et l'Union européenne (UE). Les fabricants doivent également se préparer à renouveler leur enregistrement chaque année et à se conformer aux attentes des autorités réglementaires.
L'enregistrement de dispositifs médicaux sur les marchés internationaux nécessite une approche sur mesure, impliquant une collaboration étroite avec les autorités de santé compétentes pour obtenir l'approbation. Le processus type d'enregistrement d'un dispositif médical comprend les étapes suivantes :
- Évaluer si un dispositif spécifique répond aux critères de classification en tant que dispositif médical.
- Catégoriser les dispositifs en fonction des risques associés.
- Identifier les normes applicables et les exigences en matière de données spécifiées par l'autorité de santé concernée.
- Générer les données nécessaires exigées par l'autorité.
- Compiler un dossier technique conformément aux exigences spécifiques de chaque pays.
- Soumettre la demande et répondre aux questions ou préoccupations jusqu'à l'obtention de l'approbation.
- Gérer le cycle de vie du dispositif après son approbation.
Nos compétences
- Analyse des risques initiale
- Étude de marché - Analyses de marché spécifiques aux produits
- Renforcement des équipes
- Élaboration de la stratégie réglementaire
- Marchés et voies potentiels
- Dossier de conception et analyse des risques
- Système de management de la qualité (SMQ) ISO 13485
- Programme d'audit unique des dispositifs médicaux (MDSAP)
- Pré-évaluation du SMQ ISO 13485
- Stratégie réglementaire
- Freyr IMPACT (plateforme de veille réglementaire)
- Vérification et validation de la conception
- Gestion des risques
- Rédaction de la documentation technique
- Stratégie réglementaire
- Exigences réglementaires
- Outil Freyr rDMS (système de gestion des données et de la documentation)
- Validation des processus et validation clinique
- Étiquetage et Artwork finaux
- Représentation locale
- Soumission réglementaire
- Marquage « Conformité Européenne » (CE) de l'Union européenne (UE) et marquage UK Conformity Assessment (UKCA) du Royaume-Uni
- Certification pour l'accès au marché mondial
- Assistance aux audits par un organisme notifié (NB) ou un organisme approuvé
- Représentation locale
- Approbations réglementaires
- Surveillance après commercialisation (PMS)
- Suivi clinique après commercialisation (PMCF)
- Maintenance annuelle du dossier technique (Rapport d'évaluation clinique (CER)/Gestion des risques)
- Renouvellements réglementaires
- Lancements sur de nouveaux marchés
- Communication avec l'autorité compétente / l'organisme notifié / l'organisme agréé
- Solutions automatisées de pharmacovigilance
Pourquoi choisir Freyr ?
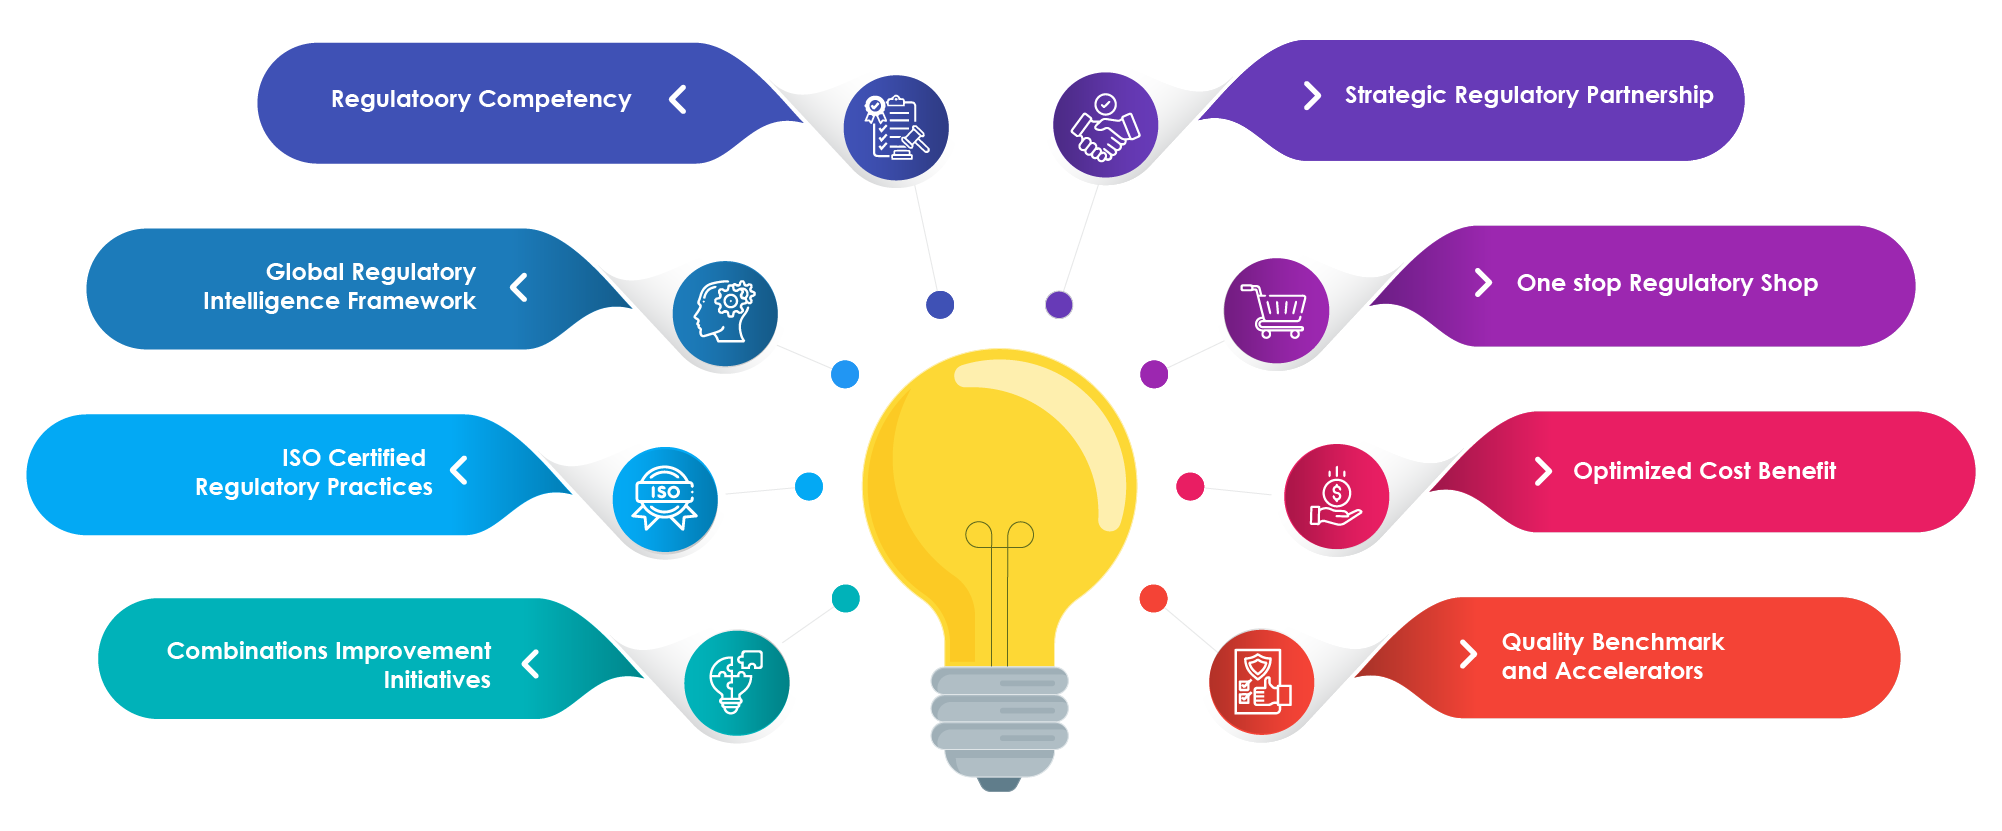
Enregistrement de dispositifs médicaux
- Stratégie réglementaire globale pour les dispositifs de diagnostic in vitro (DIV).
- Assistance réglementaire pour les documents de développement de produits tels que les dossiers d'historique de conception (DHF).
- Stratégie de conformité au système de management de la qualité (SMQ).
- Conformité réglementaire, analyse des écarts et mise en conformité des documents techniques et des systèmes qualité.
- Services d'étiquetage réglementaire et de rédaction technique.
- Services de veille réglementaire et concurrentielle.
- Services de traduction de documents et d'étiquetage.
- Services de liaison avec les autorités de santé.
- Services d'artwork réglementaire.
- Services de pharmacovigilance et de surveillance après commercialisation.
- Services d'édition.
- Services de rédaction médicale.
- Soumissions réussies pour différentes classes de dispositifs médicaux de diagnostic in vitro (DIV).
- Personnel dédié et expert pour fournir un accompagnement réglementaire pour les dispositifs médicaux et les DIV.
- Soumission des livrables dans les délais.
- Accès aux filiales locales pour relever les défis des autorités et répondre aux exigences linguistiques spécifiques.
- Soutien d'un représentant local ou légal via un modèle économique avantageux.
- Gestion des ressources réglementaires / Services de renforcement des effectifs.