

Resumen del registro de Dispositivos Médicos en Nueva Zelanda
Los Dispositivos Médicos en Nueva Zelanda están regulados por la Autoridad de Seguridad de Medicamentos y Dispositivos Médicos de Nueva Zelanda (Medsafe) conforme a las Regulaciones de Medicamentos de 1984, la Ley de Medicamentos de 1981 y las Regulaciones de Medicamentos (Base de Datos de Dispositivos Médicos) de 2003. Si bien la aprobación previa a la comercialización no es necesaria, es obligatorio registrar los productos en la base de datos del sistema de notificación electrónica asistida por web para dispositivos (WAND) dentro de los 30 días posteriores al lanzamiento comercial. Medsafe puede solicitar documentación que acredite la seguridad y la eficacia, como la certificación de organismos reconocidos, por ejemplo, un organismo notificado de la UE o Health Canada.
El equipo de expertos reglamentarios en Dispositivos Médicos de Freyr aporta una gran experiencia en la orientación de empresas de Dispositivos Médicos a través del proceso de registro de Medsafe para Dispositivos Médicos en Nueva Zelanda.
![]()
Autoridad reglamentaria: Autoridad de Seguridad de Dispositivos Médicos (Medsafe)![]()
Reglamentación:Reglamento de Medicamentos (Base de datos de Dispositivos Médicos) de 2003
Ley de Medicamentos de 1981
Reglamento de Medicamentos de 1984![]()
Vía reglamentaria: Sistema de Notificación Electrónica Asistida por Web de Dispositivos (WAND)![]()
Representante autorizado: Patrocinador de Dispositivos Médicos![]()
Requisito del SGC: Certificación ISO 13485:2016![]()
Evaluación de datos técnicos: Autoridad de Seguridad de Dispositivos Médicos (Medsafe)![]()
Validez de la licencia: Los listados de dispositivos en Nueva Zelanda no caducan. Los dispositivos que se considere que representan una amenaza importante para el público pueden ser retirados del mercado.![]()
Requisitos de etiquetado: Reglamento 12(4) del Reglamento de Medicamentos de 1984 y GHTF/SG1/N43:2005![]()
Formato de presentación: Sistema de Notificación Electrónica Asistida por Web de Dispositivos (WAND)![]()
Idioma: Inglés


Clasificación de Dispositivos Médicos en Nueva Zelanda
Los Dispositivos Médicos en Nueva Zelanda se clasifican según el riesgo en Clases I, IIa, IIb, III y AIMD de acuerdo con los criterios del Foro Internacional de Reguladores de Dispositivos Médicos (IMDRF). Esta clasificación afecta a la cantidad de control reglamentario necesario. La clasificación se basa en características como el uso previsto del dispositivo, la duración del contacto con el cuerpo, la invasividad y si es activo o inactivo. Los dispositivos de clases superiores están sujetos a una supervisión reglamentaria más estricta. Medsafe es la entidad reglamentaria en Nueva Zelanda que supervisa estas clasificaciones y regulaciones.
| Clasificación de Dispositivos Médicos de Medsafe distinta de la clase de IVD | Riesgo |
|---|---|
| Clase I básica | Bajo riesgo |
| Clase I con función de medición | Bajo riesgo |
| Clase I estéril | Bajo riesgo |
| Clase IIa | Riesgo bajo-medio |
| Clase IIb | Riesgo medio-alto |
| Clase III y Dispositivo Médico implantable activo (AIMD) | Alto riesgo |
| Clasificación de IVD de Medsafe | Riesgo |
|---|---|
| A partir de julio de 2014, Medsafe no reconoce ningún sistema de clasificación de riesgos para los IVD. Todos los IVD notificados a WAND deben utilizar el código de clasificación de riesgos del IVD. El Director General de Salud autorizó la exención para los IVD de conformidad con el Anexo 1, párrafo (i) del Reglamento de Medicamentos (Base de datos de Dispositivos Médicos) de 2003. Sin embargo, los proveedores de IVD pueden notificar sus dispositivos de forma voluntaria a la base de datos. | |
Representante autorizado/Patrocinador de Dispositivos Médicos
El Representante Autorizado se denomina Patrocinador y actúa como intermediario entre el fabricante y Medsafe. Los patrocinadores actúan como representantes reglamentarios de los productos comercializados en Nueva Zelanda, presentan solicitudes a WAND y actúan como el principal punto de contacto entre el fabricante y Medsafe para todos los asuntos relacionados con el producto. Además, Medsafe responsabiliza al patrocinador de las tareas de vigilancia.
Registro de Dispositivos Médicos en Nueva Zelanda
El registro de Dispositivos Médicos, el procedimiento en Nueva Zelanda y el procedimiento de inclusión en WAND en Nueva Zelanda varían según la clase del dispositivo.
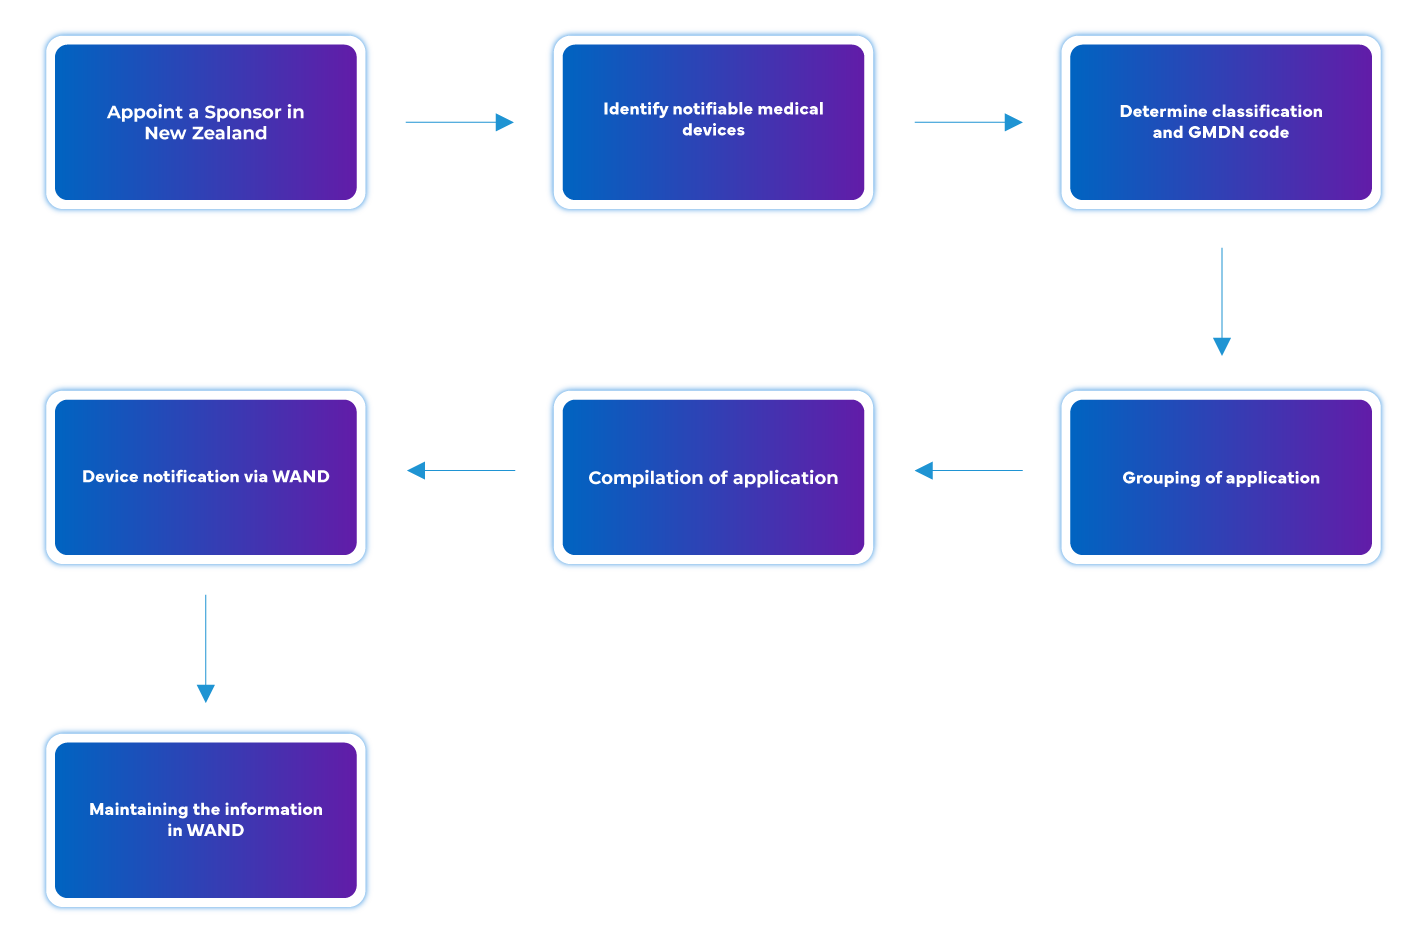
Dispositivos de Clase I: se requiere una declaración de conformidad del fabricante para los equipos de Clase I que no sean estériles ni de medición; sin embargo, rara vez se presenta ante un organismo reglamentario. En su lugar, el patrocinador (o proveedor) debe introducir los datos del dispositivo en la base de datos de Notificación Asistida por Web de Dispositivos (WAND) como parte del proceso de notificación de Medsafe.
Dispositivos de otras clases
En Nueva Zelanda, los patrocinadores o proveedores tienen la tarea de garantizar que los Dispositivos Médicos cumplan con normas como la ISO 13485:2016. Por lo general, no se requiere la presentación directa de una declaración de conformidad, certificación de sistemas de gestión de calidad (QMS) o evidencia de fabricación a Medsafe. Sin embargo, conservar esta documentación es fundamental para demostrar el cumplimiento cuando se solicite.
Medsafe prioriza la vigilancia posterior a la comercialización por sobre la aprobación detallada previa a la comercialización para los Dispositivos Médicos. Si bien las auditorías no se realizan de forma rutinaria durante la fase de notificación, Medsafe puede iniciarlas para dispositivos de mayor riesgo o tras actividades de vigilancia y reportes de eventos adversos, lo que garantiza la seguridad y el cumplimiento continuos.
Una vez que se notifica un dispositivo a través de la base de datos WAND, se puede comercializar en Nueva Zelanda, siempre que el proveedor cumpla sistemáticamente con las normativas de Medsafe. Esto exige un cumplimiento continuo, en particular con las normas de seguimiento posterior a la comercialización y de notificación de incidentes. Los expertos en Dispositivos Médicos de Freyr respaldan los servicios relacionados con la navegación por estos requisitos reglamentarios, garantizando que las empresas mantengan el cumplimiento durante todo el ciclo de vida del producto.
Flujo del proceso
Gestión del ciclo de vida de los dispositivos posteriores a la aprobación
Freyr apoya a los fabricantes extranjeros en la gestión integral del ciclo de vida de los Dispositivos Médicos, incluidas las actividades posteriores a la aprobación mediante la notificación a las autoridades de Nueva Zelanda a través de WAND, tales como:
- Gestión de cambios posteriores a la aprobación: modificaciones en las aprobaciones de Dispositivos Médicos existentes, tales como la adición de nuevas variantes, accesorios; adición de nuevas indicaciones de uso, entre otras.
- Mantenimiento de aprobaciones y registro.
Equipado con un equipo de profesionales reglamentarios, Freyr ofrece un soporte integral a los fabricantes para mantener los estándares de calidad y seguridad requeridos para la aprobación de comercialización. Los especialistas en inteligencia reglamentaria de la firma supervisan meticulosamente las actualizaciones de las normativas, lo que garantiza que los clientes estén bien informados sobre las acciones necesarias para mantener el cumplimiento de sus productos con las normas vigentes.
Resumen
| Riesgo | Clase de dispositivo | Auditoría del SGC | Vía reglamentaria | Plazos de Medsafe | Validez del registro (años) |
|---|---|---|---|---|---|
| Bajo riesgo | Clase I básica | Cumplimiento de la norma ISO 13485:2016 Nota: Medsafe no exige auditorías del sistema de gestión de calidad, pero recomienda encarecidamente seguir la norma ISO 13485:2016 en aras de la calidad y la seguridad. Medsafe tiene la autoridad para realizar auditorías del sistema de gestión de calidad para cualquier clase de dispositivo si surgen preocupaciones de seguridad o calidad. | Listado en WAND (notificación) | 1 semana |
Sin fecha de caducidad |
| Bajo riesgo | Clase I con función de medición | Listado en WAND (notificación) | |||
| Bajo riesgo | Clase I estéril | Listado en WAND (notificación) | |||
| Riesgo bajo-medio | Clase IIa | Listado en WAND (notificación) | |||
| Riesgo medio-alto | Clase IIb | Listado en WAND (notificación) | |||
| Alto riesgo | Clase III | Listado en WAND (notificación) |
Nota: Según la legislación vigente, los registros de dispositivos en Nueva Zelanda no caducan, pero aquellos dispositivos que se considere que representan un riesgo inaceptable para el público pueden retirarse del mercado. Sin embargo, la legislación actual podría revisarse para 2026/2027.
Experiencia de Freyr
- Asistencia integral para el registro de Dispositivos Médicos.
- Soporte LR
- Registro WAND
- Apoyo con el etiquetado
- Gestión de cambios posteriores a la aprobación
- Transferencia de licencia
- Servicios de presentación y enlace con WAND