Garantía de un cumplimiento normativo fluido para la reglamentación y el registro de Dispositivos Médicos en el Reino Unido
Los fabricantes extranjeros deben cumplir con la Reglamentación de Dispositivos Médicos del Reino Unido de 2002 (según enmienda). Todos los dispositivos médicos y los IVD deben registrarse en la MHRA antes de su comercialización en el Reino Unido. Los fabricantes que no son del Reino Unido están obligados a designar una Persona Responsable en el Reino Unido (UKRP) para que los represente. La MHRA establece requisitos estrictos en cuanto a la documentación, el etiquetado y la notificación de la vigilancia para garantizar la seguridad del paciente y la trazabilidad del producto.
Navegar por los nuevos requisitos propuestos en el resultado de la consulta para el Reino Unido puede resultar complejo en lo que respecta al UKCA mark, los requisitos de datos y las expectativas de vigilancia posterior a la comercialización. Muchas empresas se enfrentan a desafíos relacionados con expedientes técnicos incompletos, clasificaciones de dispositivos divergentes y un conocimiento limitado del Sistema de Registro en Línea de Dispositivos (DORS). Las actualizaciones reglamentarias y la evolución de las directrices de la MHRA complican aún más la planificación y la asignación de recursos.
Freyr simplifica cada etapa de la entrada en el mercado del Reino Unido. Gestionamos las presentaciones en el DORS, actuamos como su UKRP, garantizamos que la documentación esté lista y cubrimos las brechas de cumplimiento durante la transición del marcado CE al UKCA. Nuestros expertos reglamentarios le guían a través de las cambiantes políticas de la MHRA, ayudándole a lograr un acceso al mercado que cumpla con la normativa, sea oportuno y rentable.
Proceso paso a paso para el registro de Dispositivos Médicos en el Reino Unido
El registro de un dispositivo médico en el Reino Unido consta de varias etapas definidas. Así es como Freyr gestiona todo el proceso por usted:
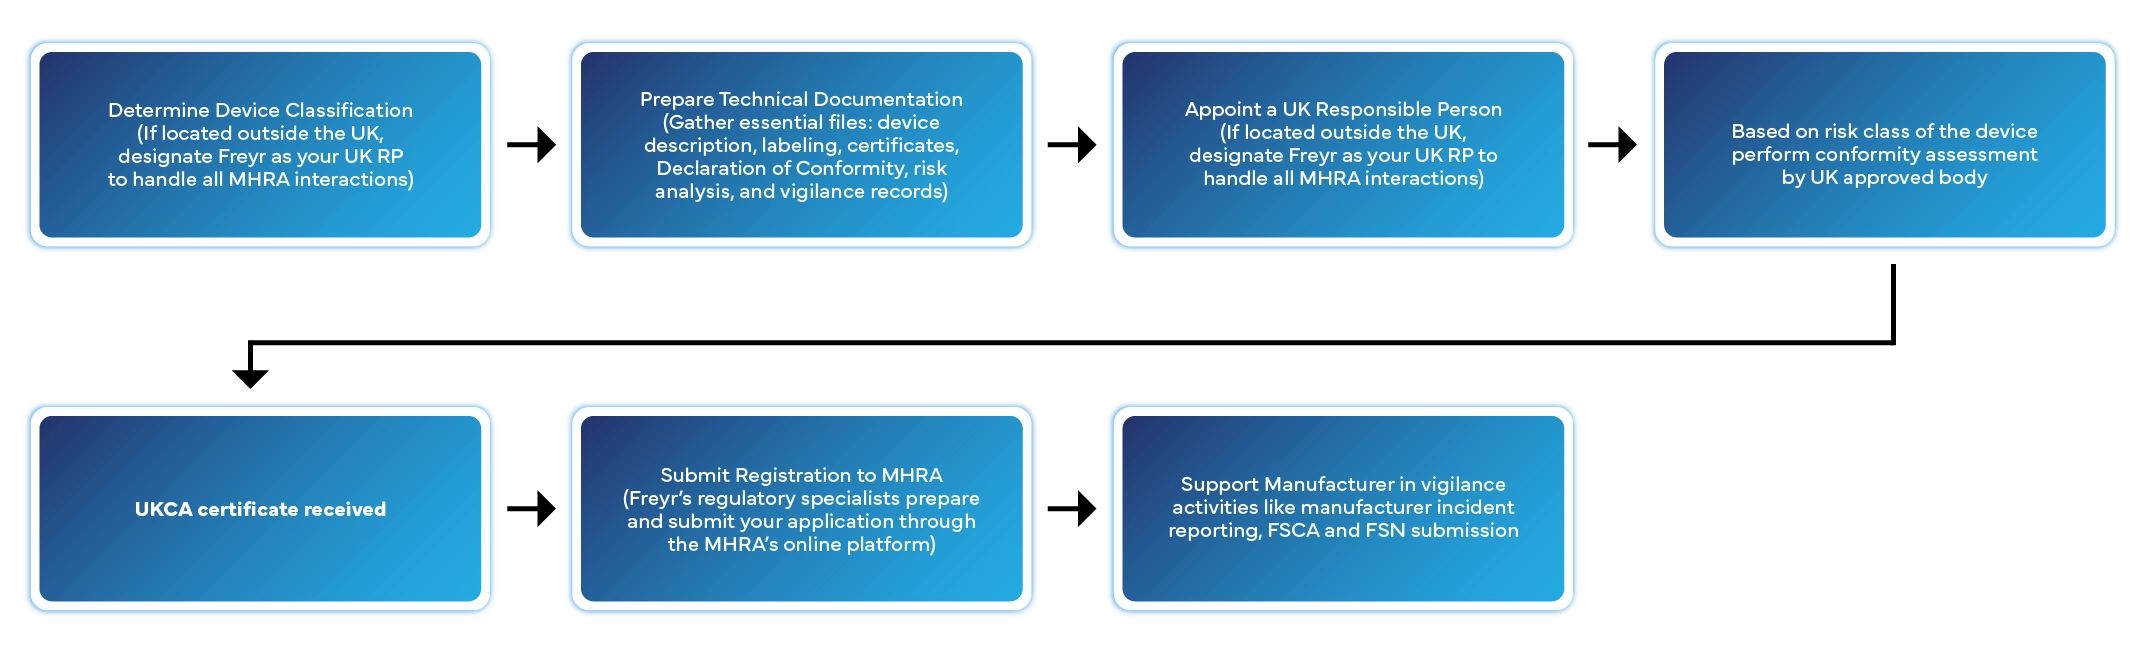
Tiempo de tramitación habitual: de 2 a 6 semanas, según la clase del dispositivo y la integridad de la documentación.
Principales servicios de Freyr para Dispositivos Médicos en el Reino Unido

Registro de dispositivos Freyr gestiona el registro completo ante la MHRA a través de la plataforma DORS, lo que garantiza presentaciones conformes, datos precisos y aprobaciones puntuales para todas las categorías de dispositivos.

Persona Responsable en el Reino Unido Como su UKRP designado, Freyr le representa ante la MHRA, gestiona todas las comunicaciones y garantiza el cumplimiento continuo y el seguimiento de la vigilancia.

Compilación de expedientes técnicos y dosieres Freyr compila expedientes técnicos y dosieres que cumplen con los requisitos de la reglamentación del Reino Unido para el UKCA mark, lo que garantiza la preparación para auditorías, inspecciones y presentaciones.

Asistencia para sistemas de gestión de calidad (SGC) Ayudamos a implementar y mantener sistemas de gestión de calidad conformes con la norma ISO 13485 adaptados a las expectativas del UK MDR y la MHRA.

Asistencia para redacción reglamentaria Freyr ofrece una preparación experta de informes de evaluación clínica (CER), planes de vigilancia post-comercialización (PMS), informes periódicos de seguridad (PSUR) y documentación de gestión de riesgos, lo que garantiza la claridad técnica y la precisión reglamentaria.

Etiquetado y cumplimiento Nuestro equipo se asegura de que su etiquetado, las instrucciones de uso (IFU) y los envases cumplan con los requisitos de etiquetado e idioma del UKCA mark, manteniendo la coherencia y el cumplimiento.

Post-Market Surveillance Freyr respalda las actividades de Post-Market Surveillance, que incluyen la notificación de eventos adversos, las presentaciones de vigilancia y las actualizaciones de la MHRA para mantener un acceso continuo al mercado.
Oferta de servicios de la Persona Responsable en el Reino Unido (UKRP) de Freyr
Freyr actúa como su UKRP designado, garantizando el pleno cumplimiento de la Reglamentación de Dispositivos Médicos de 2002 de la MHRA. Representamos a su empresa localmente en el Reino Unido y gestionamos toda la comunicación con la MHRA.
- Registro de dispositivos en la MHRA
Freyr actúa como su Persona Responsable en el Reino Unido (UKRP) designada para gestionar el proceso completo de registro en la MHRA a través de la plataforma DORS, lo que garantiza que cada dispositivo esté correctamente catalogado, verificado y apto para su venta en el Reino Unido. - Documentación y garantía de conformidad
Nuestros expertos reglamentarios se aseguran de que su declaración de conformidad, la documentación técnica y las certificaciones de los productos estén disponibles, y conservan una copia para facilitar dicha documentación a la MHRA previa solicitud. - Respuesta a las consultas de la MHRA
Freyr gestiona directamente todas las comunicaciones y aclaraciones con la MHRA en su nombre, garantizando respuestas puntuales y precisas a las consultas reglamentarias o a las revisiones posteriores a la comercialización. - Vigilancia y comunicación de incidentes
Como su UKRP, Freyr actúa como el enlace principal para cuestiones relacionadas con la seguridad. Coordinamos la comunicación entre los fabricantes, los profesionales sanitarios, los pacientes y la MHRA en relación con los eventos adversos, garantizando una notificación adecuada y la adopción de medidas correctivas. - Preparación para inspecciones y auditorías
Freyr conserva toda la documentación y la correspondencia necesarias para las inspecciones y auditorías de la MHRA. Nuestro equipo garantiza que los expedientes técnicos, el etiquetado y los registros posteriores a la comercialización estén fácilmente disponibles.
Reserve una reunión con nuestros expertos hoy mismo
Por qué asociarse con Freyr
- Experiencia reglamentaria End-to-End que abarca desde el registro previo a la comercialización hasta la vigilancia posterior a la comercialización, gestionando cada etapa del cumplimiento.
- Una trayectoria comprobada con más de 1500 registros de dispositivos completados con éxito en diversas categorías.
- Presencia local en el Reino Unido con especialistas reglamentarios sobre el terreno en Reading, respaldados por equipos de entrega globales.
- Planificación de la transición a medida que ofrece apoyo estratégico para pasar del marcado CE al UKCA de forma fluida y rentable.
- Comunicación transparente mediante la relación directa con la MHRA y actualizaciones proactivas de cumplimiento para los clientes.
- Con la confianza de marcas globales, Freyr actúa como socio reglamentario de más de 470 fabricantes en todo el mundo.
Preguntas frecuentes (FAQs)
01. ¿En qué consiste el proceso de registro de Dispositivos Médicos en el Reino Unido?
El proceso de registro de Dispositivos Médicos en el Reino Unido consiste en notificar a la MHRA (Agencia Reguladora de Medicamentos y Productos Sanitarios) sobre su dispositivo antes de comercializarlo en Gran Bretaña. Los fabricantes deben proporcionar los datos de la empresa, la clasificación del dispositivo y la documentación técnica. Los fabricantes de fuera del Reino Unido también deben designar a una Persona Responsable en el Reino Unido (UK RP) para gestionar el registro y las comunicaciones continuas sobre cumplimiento.
02. ¿Quién debe designar a una Persona Responsable en el Reino Unido (UK RP)?
Cualquier fabricante situado fuera del Reino Unido debe designar a una Persona Responsable en el Reino Unido antes de comercializar dispositivos en el mercado británico. La UK RP actúa como contacto reglamentario del fabricante y garantiza que toda la documentación técnica, las declaraciones y las comunicaciones con la MHRA se mantengan adecuadamente. Los fabricantes establecidos en el Reino Unido pueden interactuar directamente con la MHRA sin necesidad de una UK RP.
03. ¿Qué documentación se requiere para el registro en la MHRA?
La MHRA exige documentación esencial, que incluye la Declaración de Conformidad, la descripción y clasificación del dispositivo, los datos del fabricante y la información de etiquetado. Para los dispositivos de mayor riesgo, también se pueden revisar los expedientes técnicos y la evidencia clínica. Disponer de una documentación completa y lista para auditorías garantiza aprobaciones más rápidas e inspecciones posteriores a la comercialización más fluidas por parte de la MHRA o de los representantes autorizados.
04. ¿Cuánto tiempo dura el proceso de registro en la MHRA?
Por lo general, el registro en la MHRA toma de 2 a 6 semanas, según la clase del dispositivo, la integridad de la documentación y si interviene una Persona Responsable en el Reino Unido. Los dispositivos de Clase I sencillos se pueden tramitar con mayor rapidez, mientras que los productos complejos o de mayor riesgo pueden demorarse debido a validaciones de datos adicionales y revisiones de la documentación técnica.
05. ¿Qué diferencia hay entre el marcado CE y el marcado UKCA?
El marcado CE demuestra el cumplimiento de los reglamentos de la Unión Europea, mientras que el marcado UKCA (Conformidad Evaluada del Reino Unido) se aplica a los dispositivos comercializados en Gran Bretaña. Desde el Brexit, UKCA ha sustituido al CE para el mercado del Reino Unido, aunque el marcado CE se sigue aceptando temporalmente. Irlanda del Norte sigue reconociendo los marcados CE y CE UKNI conforme a las normas de alineación con la UE.
06. ¿Cuáles son las responsabilidades posteriores a la comercialización tras el registro?
Tras el registro, los fabricantes y las Personas Responsables en el Reino Unido deben llevar a cabo la vigilancia posterior a la comercialización, notificar incidentes adversos, informar a la MHRA sobre cambios en el producto o en el etiquetado y renovar los registros según sea necesario. Asimismo, deben conservar la documentación técnica durante al menos 10 años. Estas actividades garantizan el cumplimiento continuo y protegen la salud de los pacientes durante todo el ciclo de vida del dispositivo.
07. ¿Con qué frecuencia se debe actualizar la información de registro en la MHRA?
La información de registro debe actualizarse con prontitud siempre que se produzca un cambio en la clasificación del dispositivo, el etiquetado, el centro de fabricación o la entidad responsable. La MHRA espera actualizaciones inmediatas por parte de la Persona Responsable en el Reino Unido o del fabricante para mantener registros de mercado precisos. Las auditorías internas periódicas ayudan a garantizar que sus datos sigan actualizados y cumplan con los reglamentos en constante evolución.
08. ¿Cuáles son las sanciones por incumplimiento de la normativa de la MHRA?
El incumplimiento de los requisitos de registro o de postcomercialización de dispositivos médicos en el Reino Unido puede dar lugar a advertencias reglamentarias, retirada de productos, multas o acciones judiciales. La MHRA también tiene la autoridad de suspender o revocar la autorización de comercialización. El cumplimiento proactivo y la designación de una Persona Responsable en el Reino Unido cualificada ayudan a los fabricantes a evitar sanciones y mantener la continuidad en el mercado.
09. ¿Cómo simplifica Freyr el registro de Dispositivos Médicos en el Reino Unido?
Freyr ofrece asistencia End-to-End, desde actuar como su Persona Responsable en el Reino Unido (UKRP) hasta gestionar el registro en la MHRA, la documentación técnica y el cumplimiento continuo. Nuestros consultores expertos agilizan el proceso, reducen los plazos de aprobación y ayudan a garantizar un acceso continuado al mercado.