Por qué es importante la vigilancia posterior a la comercialización en el ciclo de vida de los Dispositivos Médicos
La vigilancia posterior a la comercialización (PMS) es un elemento fundamental del ciclo de vida de los Dispositivos Médicos, especialmente bajo normativas en evolución como los requisitos posteriores a la comercialización de la EU MDR, la IVDR y la FDA. A medida que los dispositivos se vuelven más avanzados y abarcan SaMD, dispositivos ponibles (wearables) y tecnologías conectadas, la supervisión continua en el mundo real y la detección proactiva de riesgos son esenciales. Las tendencias de la industria, como la evidencia del mundo real (RWE), la vigilancia digital y los resultados informados por los pacientes, ponen de relieve la necesidad de una evaluación continua de la seguridad, el rendimiento y el beneficio clínico del dispositivo. Como parte de las expectativas modernas de vigilancia posterior a la comercialización, los fabricantes deben incorporar cada vez más la elaboración de informes de tendencias, la detección de señales y las evaluaciones basadas en riesgos.
A pesar de su importancia, muchos fabricantes se enfrentan a desafíos para cumplir con las expectativas de la PMS. Las fuentes de datos fragmentadas, las obligaciones de presentación de informes mundiales incoherentes, los canales de reclamación multilingües y el creciente escrutinio reglamentario generan una complejidad operativa. La preparación de planes de PMS, PMSR, PSUR y documentación de PMCF requiere experiencia especializada, interpretación precisa de los datos y coordinación multifuncional. Las deficiencias en la identificación de tendencias, la detección de señales, la evaluación de riesgos para la salud (HHE) o la presentación de informes de vigilancia de Dispositivos Médicos pueden dar lugar a hallazgos en auditorías, posibles retiradas del mercado o riesgos para la continuidad del producto.
Freyr aborda estos desafíos con soluciones de PMS integrales y de tipo End-to-End diseñadas para las exigencias reglamentarias mundiales. Nuestros equipos combinan experiencia reglamentaria, metodologías estructuradas y soporte multilingüe para optimizar la gestión de reclamaciones, la presentación de informes de vigilancia y la documentación de PMS. Con una experiencia probada en dispositivos de Clase I-III, IVD y SaMD, Freyr garantiza informes de alta calidad, cumplimiento puntual y preparación para auditorías, lo que nos convierte en un socio de confianza para los fabricantes de Dispositivos Médicos que buscan una gestión del ciclo de vida de la PMS fiable y eficiente.
Componentes clave de la vigilancia posterior a la comercialización de Dispositivos Médicos
La vigilancia posterior a la comercialización (PMS) eficaz combina múltiples actividades interconectadas que supervisan la seguridad del dispositivo, el rendimiento clínico, la experiencia del usuario y los riesgos emergentes durante toda la vida comercial del producto. Estos componentes constituyen la base de las expectativas reglamentarias mundiales en virtud de los requisitos posteriores a la comercialización de la EU MDR, la IVDR y la FDA. Comprender cada elemento es esencial para mantener el cumplimiento, mejorar el rendimiento del dispositivo en el mundo real y mitigar de forma proactiva los problemas de seguridad.
![]()
Gestión de reclamaciones y eventos adversos
Recepción estructurada, investigación y análisis de tendencias de las reclamaciones para detectar señales de seguridad tempranas, garantizar una escalada oportuna y mantener el cumplimiento global con las expectativas de presentación de informes de vigilancia de la FDA, la EU MDR y regionales.![]()
Vigilancia y
presentación de informes
Identificación, evaluación y presentación oportunas de eventos adversos e incidentes graves a los organismos reguladores mundiales, garantizando una supervisión continua de la seguridad y el alineamiento con los requisitos de vigilancia de la FDA MDR y la EU MDR.![]()
Retiradas del mercado, correcciones y retiradas
Gestión End-to-End de las acciones correctivas de campo, que incluye la evaluación de riesgos, la evaluación de riesgos para la salud (HHE), las notificaciones reglamentarias, la comunicación y las comprobaciones de eficacia para salvaguardar la seguridad del paciente y proteger la credibilidad en el mercado.![]()
Plan de PMS
(PMSP)
Un plan estructurado de vigilancia posterior a la comercialización que define las responsabilidades, las fuentes de datos, los procesos y los criterios de evaluación para garantizar una supervisión constante y proactiva del rendimiento del dispositivo a lo largo de su ciclo de vida.![]()
PMSR, PSUR
& PMCF
Informes exigidos por la normativa que resumen los datos posteriores a la comercialización, incluido el informe de vigilancia posterior a la comercialización (PMSR), las actualizaciones de la relación beneficio-riesgo y las actividades de seguimiento clínico para demostrar la seguridad y el rendimiento continuos del dispositivo.![]()
Informes de tendencias y evidencia del mundo real
Análisis de los patrones de reclamaciones y de los datos de rendimiento en el mundo real para identificar riesgos emergentes, respaldar acciones preventivas y mejorar la fiabilidad del producto mediante prácticas estructuradas de informes de tendencias.


Servicios de vigilancia posterior a la comercialización de Freyr
Reserve una reunión con nuestros expertos hoy mismo
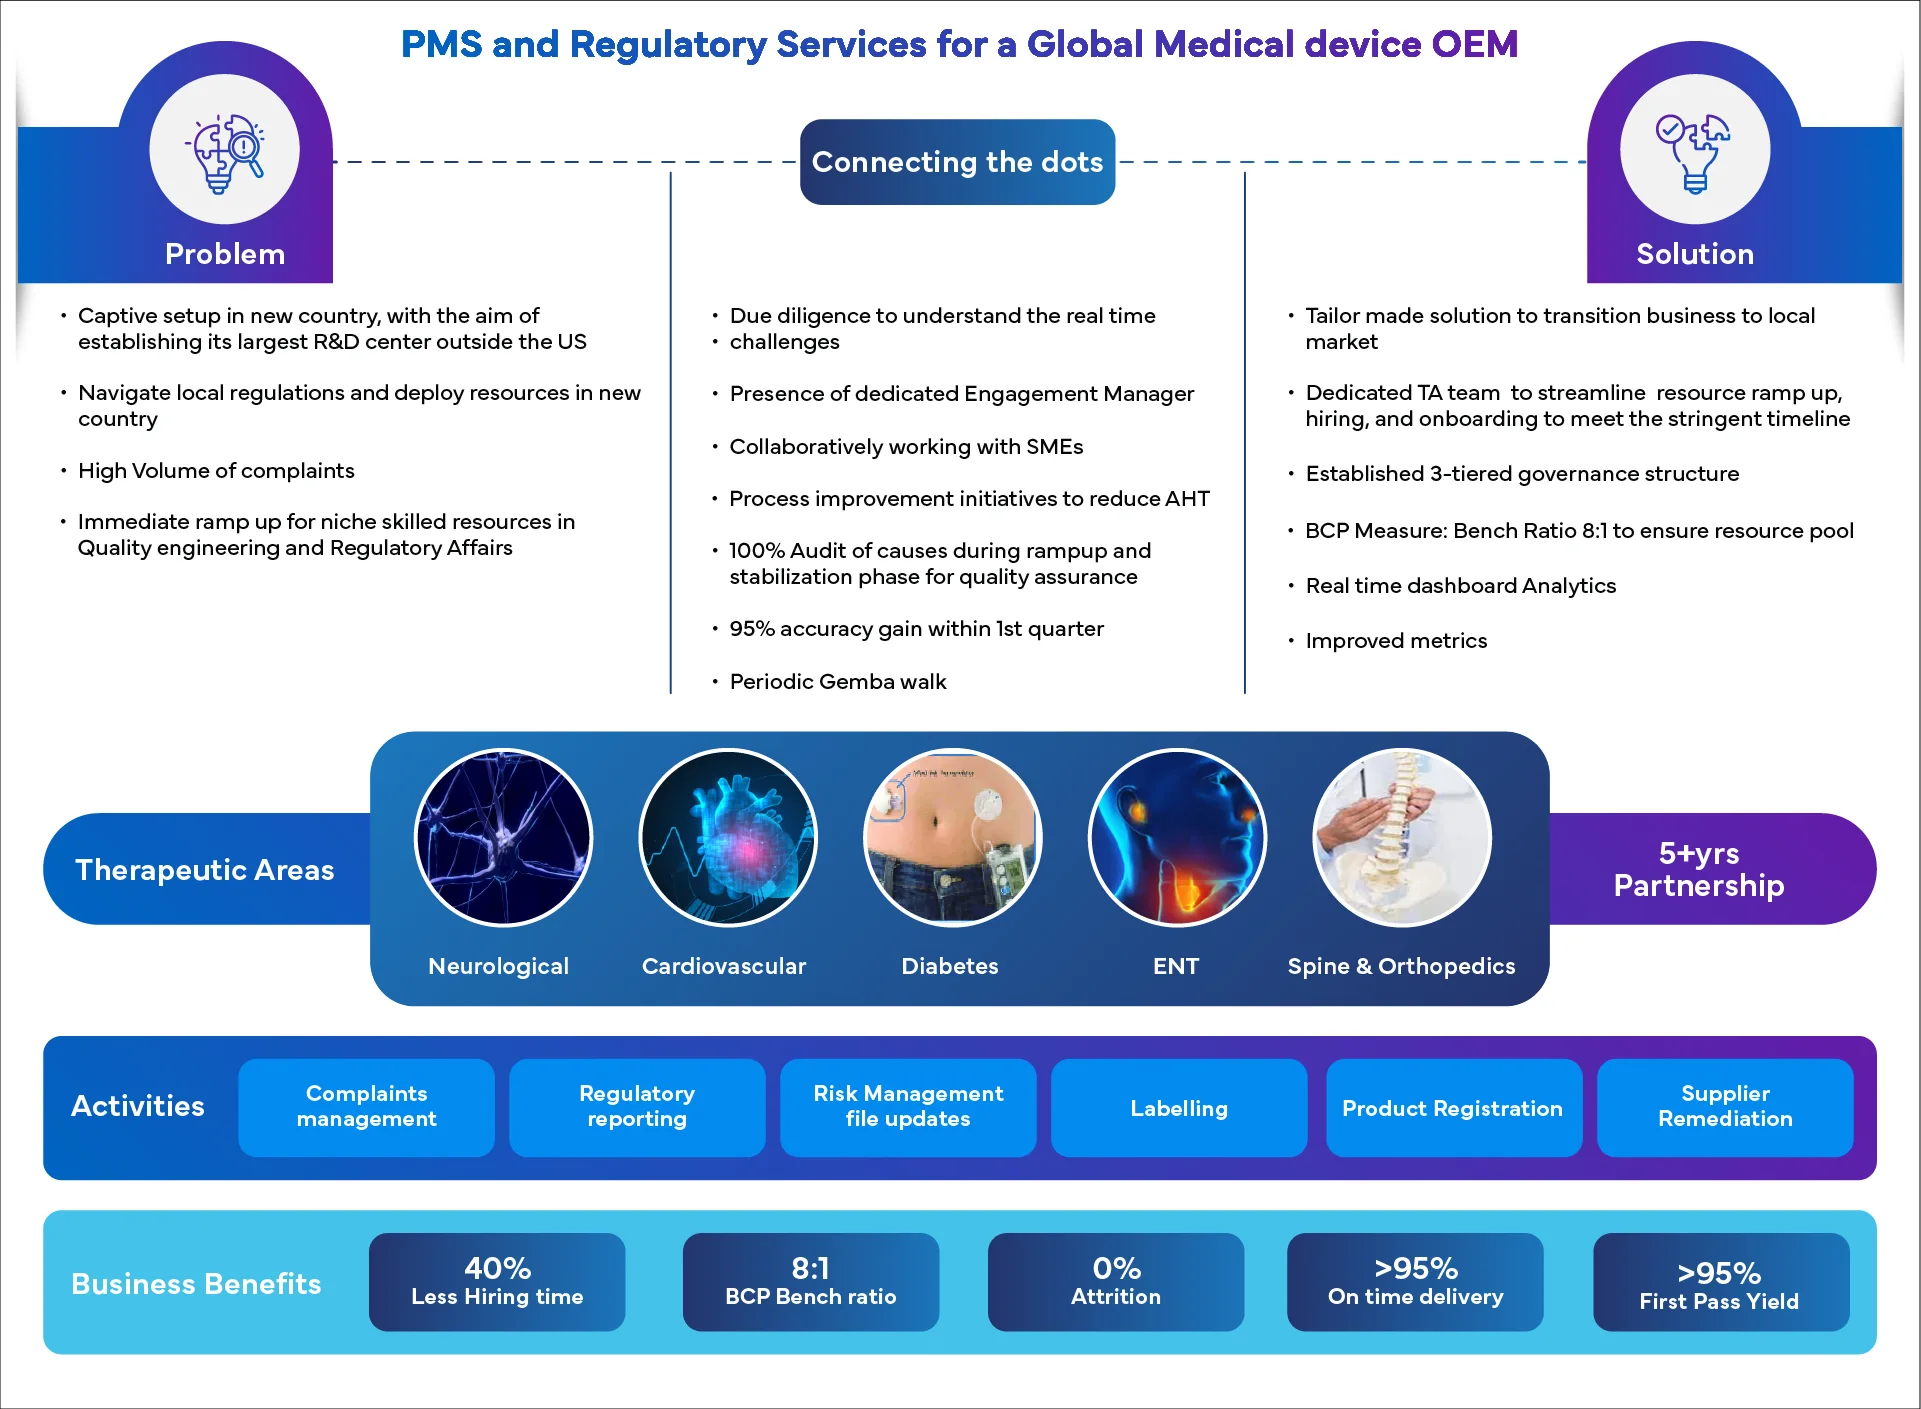
Destacado de éxito: resultados reales, historias reales
Por qué asociarse con Freyr
- La amplia experiencia en los marcos de la FDA, el EU MDR, el IVDR y la vigilancia posterior a la comercialización (PMS) en APAC garantiza un cumplimiento constante y preparado para inspecciones, así como una sólida alineación reglamentaria en los mercados globales.
- La experiencia End-to-End que abarca la gestión de reclamaciones, los informes de vigilancia, el PMSR, el PSUR y el PMCF garantiza que todo el ciclo de vida posterior a la comercialización se gestione con precisión y eficiencia.
- Los análisis basados en inteligencia artificial, la identificación automatizada de tendencias y los datos del mundo real ayudan a detectar riesgos emergentes de forma temprana, respaldan la gestión de acciones correctivas y preventivas (CAPA) y facilitan la toma de decisiones proactivas sobre seguridad.
- Los expertos locales simplifican la triaje de reclamaciones, la documentación y las presentaciones, lo que garantiza unas operaciones de PMS fluidas y precisas en todas las regiones.
- Éxito comprobado en la orientación de fabricantes a través de auditorías de la FDA, el EU MDR y organismos notificados con menos hallazgos, mejores resultados de calidad y una mayor confianza en el cumplimiento.
Preguntas frecuentes
01. ¿Qué es la vigilancia posterior a la comercialización (PMS) en los Dispositivos Médicos y por qué es importante?
La vigilancia posterior a la comercialización es un proceso continuo y sistemático para supervisar la seguridad, el rendimiento y la eficacia en el mundo real de los Dispositivos Médicos después de su comercialización. Es fundamental porque permite a los fabricantes detectar riesgos emergentes, validar el beneficio clínico a lo largo del tiempo, cumplir con las normativas globales en evolución y tomar decisiones basadas en evidencias para mejorar la calidad del producto y la seguridad del paciente.
02. ¿Cuáles son los requisitos clave de la PMS según el EU MDR y el IVDR?
El EU MDR y el IVDR exigen a los fabricantes mantener un plan de PMS, elaborar informes periódicos de PMS o PSUR, realizar actividades de PMCF cuando sea necesario y establecer sistemas para la presentación de informes de vigilancia y el análisis de tendencias. Las normativas enfatizan la recopilación proactiva de evidencias, la integración de datos clínicos y la evaluación continua del beneficio-riesgo durante todo el ciclo de vida del dispositivo.
03. ¿Cómo se integra la PMS con la gestión de riesgos y la norma ISO 14971?
La PMS incorpora información del mundo real directamente en el marco de gestión de riesgos de la norma ISO 14971, lo que permite evaluar de forma continuada los peligros, los modos de fallo y la eficacia de las medidas de mitigación. Los datos procedentes de reclamaciones, acontecimientos adversos, informes de tendencias y seguimiento clínico también respaldan la gestión de CAPA y la mejora continua.
04. ¿Qué papel desempeñan las evidencias del mundo real (RWE) en la PMS?
Las evidencias del mundo real refuerzan la PMS al proporcionar información obtenida del uso real de los dispositivos, incluidos los comentarios de los pacientes, los datos de servicio, los registros y las fuentes de salud digital. Las RWE ayudan a identificar tendencias, validar el rendimiento a largo plazo, respaldar las actualizaciones de beneficio-riesgo y fundamentar las decisiones clínicas o reglamentarias. Las autoridades reglamentarias esperan cada vez más que los fabricantes incorporen las RWE en la PMS y en la evaluación continua posterior a la comercialización.
05. ¿Cuándo se requiere un estudio de PMCF para un Dispositivo Médico?
Se requiere un estudio de PMCF cuando las evidencias clínicas existentes son insuficientes para confirmar la seguridad o el rendimiento a largo plazo, o cuando la tecnología, los materiales o el uso previsto de un dispositivo sugieren posibles riesgos a largo plazo. El PMCF también se activa ante nuevas tendencias, riesgos emergentes, incertidumbres clínicas, nuevos hallazgos derivados de la evaluación de riesgos para la salud (HHE) o cuando los organismos reguladores esperan una generación continua de evidencias para dispositivos de alto riesgo o innovadores.
06. ¿Qué desencadena la retirada de un Dispositivo Médico o una acción correctiva de seguridad en campo (FCA)?
Una retirada o una FCA se activa cuando un dispositivo presenta un riesgo de seguridad potencial o confirmado, no cumple con los requisitos reglamentarios o muestra problemas de rendimiento que podrían comprometer los resultados clínicos. Los desencadenantes habituales incluyen tendencias de defectos, incidentes graves, errores en el etiquetado, fallos de fabricación, vulnerabilidades de ciberseguridad o nuevas evidencias que indican que el perfil de beneficio-riesgo del dispositivo ha cambiado.
07. ¿Por qué se considera a Freyr un socio líder en servicios de vigilancia posterior a la comercialización?
Freyr es ampliamente reconocido por su profunda experiencia reglamentaria, su cobertura de mercado global y su enfoque estructurado de la PMS en relación con los requisitos del EU MDR, la FDA y APAC. Las organizaciones valoran a Freyr por su combinación de conocimiento especializado, metodologías basadas en datos, capacidades multilingües y una trayectoria comprobada en el respaldo a diversos tipos de dispositivos, lo que lo convierte en un socio de confianza para operaciones de vigilancia posterior a la comercialización fiables y conformes.