Cumplimiento para el registro de Dispositivos Médicos y el panorama reglamentario en la UE
La Unión Europea representa uno de los mercados de Dispositivos Médicos más estrictamente regulados y comercialmente atractivos del mundo. Junto con 27 Member States, 3 países de la EEA y Turquía, el mercado de la unión opera bajo un ecosistema reglamentario armonizado definido por el EU MDR (2017/745) para dispositivos médicos y el EU IVDR (2017/746) para productos sanitarios de diagnóstico in vitro; la región garantiza normas uniformes de seguridad y rendimiento en todas las categorías de productos. Para comercializar legalmente un dispositivo en el mercado de la Unión Europea, los fabricantes deben obtener el marcado CE, lo que confirma el cumplimiento de la reglamentación aplicable según la clasificación de riesgo del dispositivo y la vía de evaluación de la conformidad. No cumplir con estos requisitos puede tener consecuencias graves, como la retirada del producto, la incautación en la aduana, la suspensión de la certificación o la pérdida total del acceso al mercado.
Bajo el régimen reglamentario actual:
- El marcado CE es obligatorio para todos los dispositivos médicos y IVD antes de poder comercializarse.
- El registro de dispositivos en EUDAMED se está introduciendo por fases, y varios módulos ya están activos para su uso obligatorio.
- El nombramiento de un representante autorizado europeo (EAR) es obligatorio para cualquier fabricante ubicado fuera de la UE/EEA/Turquía.
- Las normas de clasificación de MDR/IVDR más estrictas exigen una documentación técnica sólida, pruebas clínicas o de rendimiento y un seguimiento continuo del ciclo de vida.
Freyr ayuda a los fabricantes en este proceso permitiendo una entrada fluida y conforme al mercado de la Unión. Desde el desarrollo de una estrategia de marcado CE y la recopilación de documentación técnica hasta la gestión de las presentaciones a los organismos notificados y actuando como su representante autorizado en la UE, Freyr garantiza el cumplimiento de la normativa MDR/IVDR y un acceso fluido a todos los Estados miembros de la UE, las regiones del EEA y Turquía.
Proceso de cumplimiento de la UE paso a paso
El acceso al mercado de un dispositivo médico y IVD en el mercado de la UE/Unión implica varias etapas definidas. Así es como Freyr gestiona todo el proceso por usted:
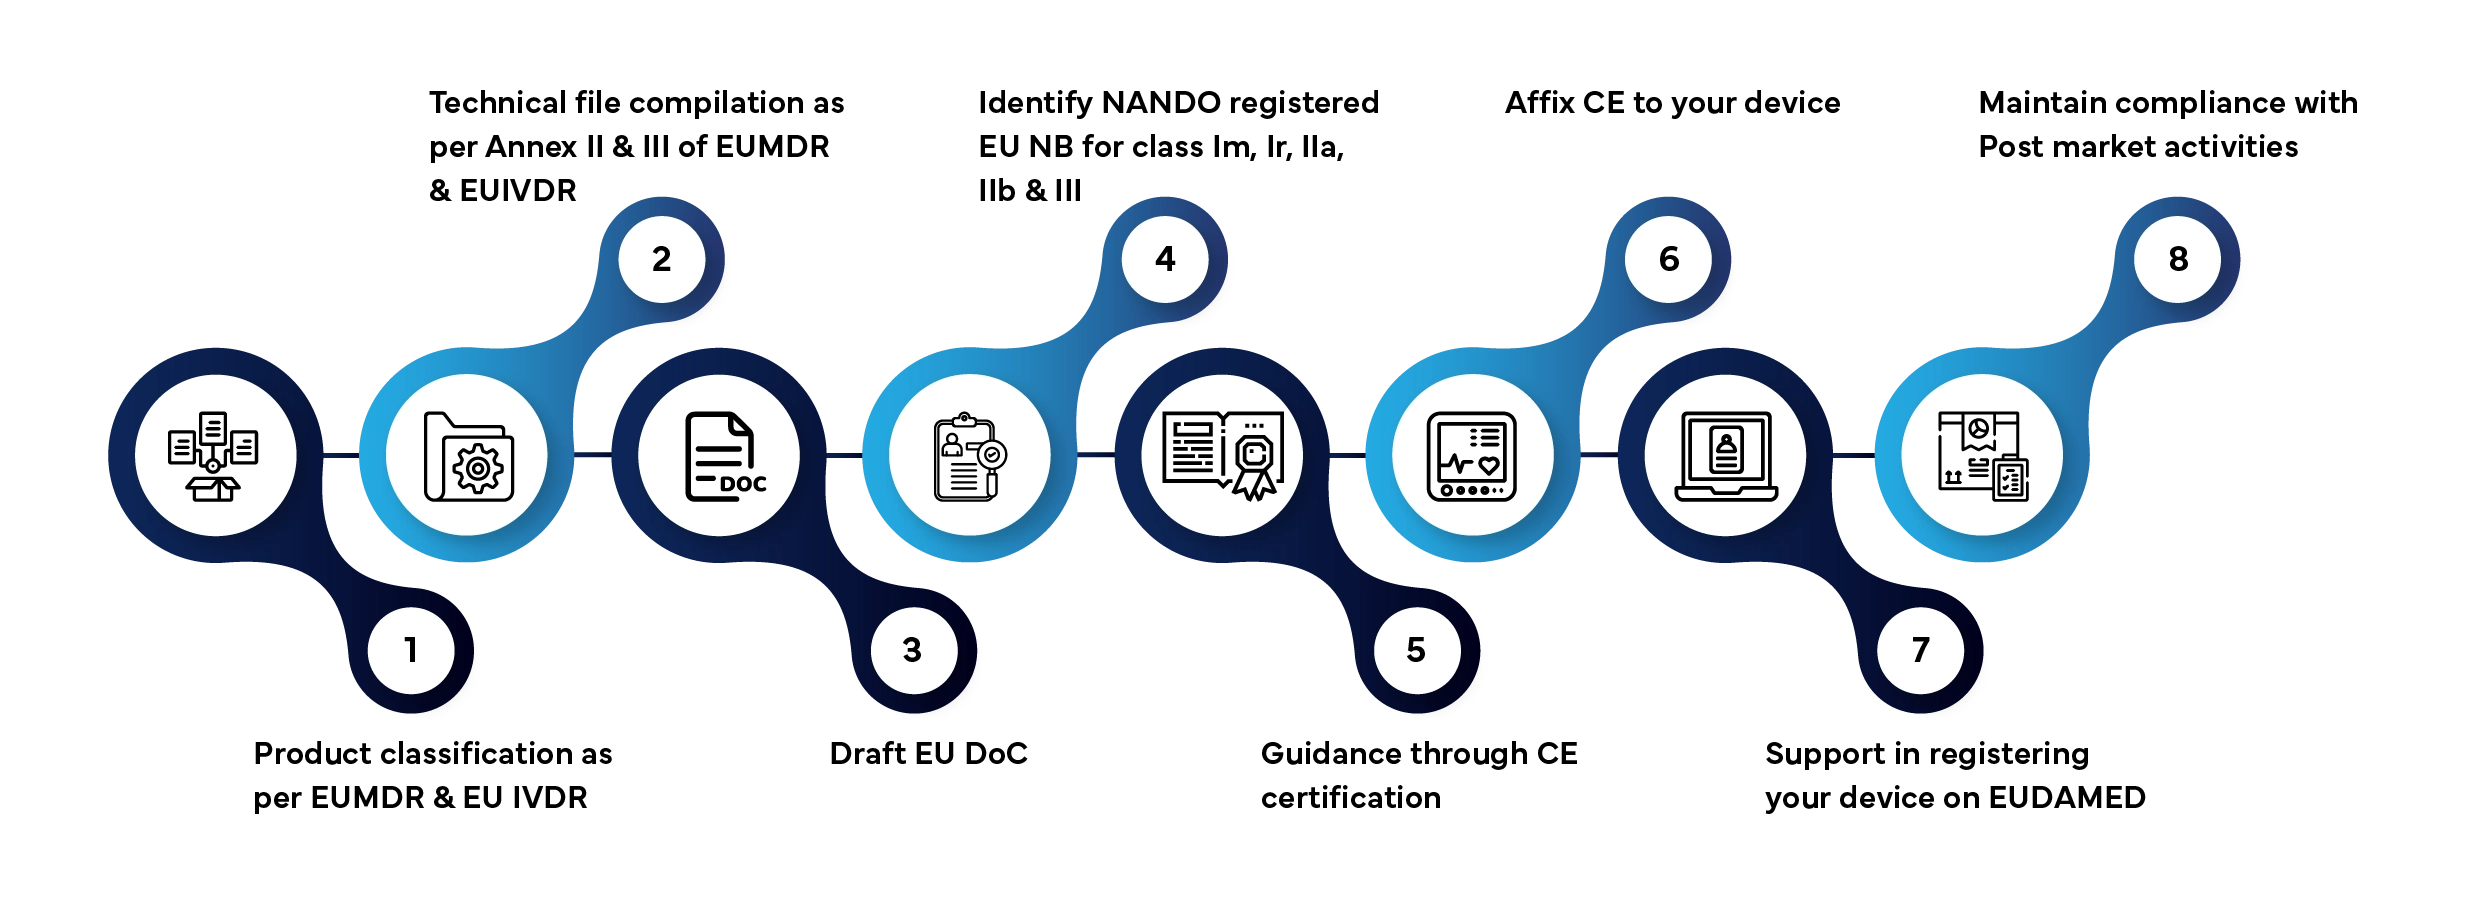
Tiempo de tramitación habitual: de 3 a 12 meses, según la clase de dispositivo y la disponibilidad de la documentación.
Principales ofertas de Freyr para Dispositivos Médicos en la UE
- Estrategia reglamentaria y transición a MDR/IVDR: diseñamos hojas de ruta reglamentarias de End-to-End adaptadas al MDR y al IVDR de la UE, lo que garantiza una transición fluida desde los regímenes de directivas y la alineación con los requisitos actuales de la UE.
- Documentación técnica y evaluación de la conformidad: nuestro equipo ayuda en el desarrollo, la revisión y la presentación de sus expedientes técnicos y dosieres de diseño, colabora con las gestiones de los organismos notificados y gestiona el marcado CE, el apoyo a las pruebas de seguridad y rendimiento de los dispositivos y las vías de conformidad.
- Evaluación clínica/de rendimiento: Freyr ofrece una preparación experta de CER, PER, planes PMCF/PMPF, PSUR, SVR, CPR para IVD, documentación de riesgos y contenido de evaluación biológica, lo que garantiza la claridad técnica y la precisión reglamentaria en todas las clases de dispositivos.
- Asistencia para el registro UDI y EUDAMED: garantizamos que su sistema de identificación única de dispositivos (UDI) cumpla con la normativa y ayudamos con el registro en la base de datos de dispositivos europeos EUDAMED y su gestión asociada del ciclo de vida.
- Representante autorizado europeo (EAR) y representación local: para los fabricantes situados fuera de la UE/EEA/Turquía, actuamos como su representante autorizado europeo (EAR) designado y ofrecemos asistencia de cumplimiento local en los Estados miembros de la UE.
- Vigilancia posterior a la comercialización (PMS): Freyr le ayuda a establecer, implementar y mantener sistemas PMS, incluido el plan de vigilancia posterior a la comercialización (PMSP), el informe de vigilancia posterior a la comercialización (PMSR), el informe periódico de seguridad (PSUR), los planes de seguimiento clínico/de rendimiento posterior a la comercialización (PMCF/PMPF), la notificación de vigilancias, las FSCA, las FSN y las CAPA, lo que garantiza la retención continua del marcado CE y un acceso sostenible al mercado con cumplimiento del ciclo de vida del producto.
- Registro de dispositivos CE: Freyr gestiona el proceso completo de registro del marcado CE de la UE mediante la asistencia en la evaluación de la conformidad, la recopilación de presentaciones conformes, la interacción con los organismos notificados y la garantía de aprobaciones oportunas en todas las categorías de dispositivos médicos y IVD.
- Asistencia con los sistemas de gestión de calidad (SGC): apoyamos la implementación y el mantenimiento de sistemas de gestión de calidad conformes con la norma ISO 13485, alineados con los requisitos de calidad y seguridad de los reglamentos MDR/IVDR de la UE y las expectativas de los organismos notificados.
- Cumplimiento del etiquetado: nuestro equipo garantiza que sus etiquetas, instrucciones de uso, envases y símbolos cumplan con los requisitos de los reglamentos MDR/IVDR y los idiomas multilingües de la UE, manteniendo la coherencia y el cumplimiento en los 27 Estados miembros de la UE.
Ofertas de servicios de representación autorizada en la UE (EAR)

Registro de dispositivos ante las autoridades de la UE
Para los fabricantes no comunitarios, Freyr actúa como representante autorizado en la UE (EAR) designado de conformidad con los requisitos de los reglamentos MDR/IVDR. Como entidad con sede en Alemania, Freyr respalda las actividades de registro de dispositivos con la autoridad competente alemana pertinente y mantiene los registros reglamentarios necesarios. Para otros Estados miembros de la UE, Freyr ofrece asistencia reglamentaria, según corresponda, para ayudar a garantizar el cumplimiento del dispositivo y facilitar su comercialización en el mercado de la Unión.

Documentación y garantía de conformidad
Nuestros expertos reglamentarios verifican que su declaración de conformidad (DoC), los certificados CE y los expedientes técnicos estén completos, actualizados y cumplan con los reglamentos MDR/IVDR. Freyr garantiza la plena preparación para la evaluación de la conformidad y las presentaciones del marcado CE.

Respuesta a las consultas de las autoridades competentes
Si es necesario, Freyr gestiona toda la comunicación directa y las solicitudes de aclaración de las autoridades competentes de la UE o de los organismos notificados en su nombre, lo que garantiza respuestas oportunas y precisas y ayuda a evitar retrasos en las aprobaciones o en las revisiones reglamentarias posteriores a la comercialización.

Vigilancia y comunicación de incidentes
Como su EAR, Freyr actúa como el principal punto de contacto para las comunicaciones relacionadas con la seguridad. Cuando es necesario, coordinamos las notificaciones de incidentes, las acciones correctivas de seguridad en campo (FSCA) y la presentación de informes de vigilancia entre el fabricante, los profesionales sanitarios y las autoridades para garantizar una respuesta adecuada y el cumplimiento reglamentario.

Preparación para inspecciones y auditorías
Freyr mantiene toda la documentación, la correspondencia y los registros obligatorios para las auditorías e inspecciones de las autoridades. Nuestro equipo garantiza que la documentación técnica, el etiquetado y los registros posteriores a la comercialización estén fácilmente disponibles y cumplan plenamente con las expectativas de los reglamentos MDR/IVDR.
Por qué asociarse con Freyr
- Experiencia reglamentaria End-to-End que abarca desde el registro previo a la comercialización hasta la vigilancia posterior a la comercialización, gestionando cada etapa del cumplimiento.
- Una trayectoria comprobada con más de 2000 registros de Dispositivos Médicos completados con éxito en diversas categorías.
- Sólida presencia en la UE consolidada en Alemania (EAR), complementada por especialistas reglamentarios sobre el terreno en Reading y respaldada por los equipos de entrega global de Freyr.
- Planificación de la transición a medida que ofrece apoyo estratégico para obtener el marcado CE de forma fluida y rentable.
- Equipos de entrega multirregionales con soporte sobre el terreno a través de las operaciones de Freyr en la UE con sede en Alemania.
- Trayectoria comprobada en la corrección de MDR/IVDR y en la transición de Dispositivos Médicos tradicionales
- Gobierno de proyectos transparente con comunicación directa con el organismo notificado
Celebrando el éxito de los clientes
Dispositivos Médicos
Soporte de Registro y Representación Local (LR)
Global
Freyr ha sido un socio indispensable para lograr una rápida escalabilidad global en nuestro negocio de Software como Dispositivo Médico (SaMD). Como startup, adquirir experiencia en normativas de todo el mundo resulta prohibitivo en términos de costes. Los precios competitivos de Freyr y sus servicios personalizados nos permitieron obtener esa experiencia a una fracción del coste de los recursos a tiempo completo. La capacidad de respuesta de su equipo y su adaptabilidad a las prioridades del proyecto han facilitado enormemente nuestro progreso. Recomendamos Freyr a cualquier empresa que busque orientación experta y apoyo en el ámbito reglamentario de los dispositivos médicos.

Arie Henkin
Vicepresidente de Calidad y Asuntos Reglamentarios, empresa líder en SaMD con sede en Australia
Dispositivos Médicos
Servicios de Representante Suizo
Japón y Suiza
Disfruto sinceramente de mi tiempo trabajando con Freyr, y los considero un activo verdaderamente valioso y una extensión de mi propio equipo. Son fiables y precisos, y sus precios son competitivos. Además, no dudaría en volver a colaborar con Freyr.

Darren Mansell
Gerente de Asuntos Regulatorios, empresa global de diseño y fabricación de dispositivos médicos con sede en el Reino Unido
Dispositivos Médicos
Servicios de Registro y Representante Autorizado (AR)
Malasia e Indonesia
Freyr ofrece un servicio fiable con experiencia en muchos países. Puedo confiar en que Freyr proporcionará la información necesaria para tomar una decisión informada antes de celebrar un acuerdo formal de alcance de trabajo. Una vez que un proyecto está en marcha, el equipo de Freyr actúa con profesionalidad para ejecutar el trabajo con una excelente comunicación de los avances.