Descripción general del registro de dispositivos médicos en Taiwán
Taiwán tiene una demanda creciente de Dispositivos Médicos. La Administración de Alimentos y Medicamentos de Taiwán (TFDA), dependiente del Ministerio de Salud y Bienestar (MOHW), regula los Dispositivos Médicos a través de la Ley de Asuntos Farmacéuticos (PAA). Los fabricantes extranjeros sin una oficina física en Taiwán necesitan la representación de un agente en Taiwán como requisito previo para el proceso de registro de dispositivos médicos en Taiwán.
![]()
Autoridad reglamentaria: Administración de Alimentos y Medicamentos de Taiwán![]()
Reglamentación: Ley de Asuntos Farmacéuticos (PAA) y Reglamento para el registro de Dispositivos Médicos![]()
Representante autorizado: Se requiere representación de un agente en Taiwán![]()
Requisito del SGC: Documentación del sistema de calidad (QSD) ISO 13485![]()
Evaluación de datos técnicosa: División de Dispositivos Médicos y Cosméticos![]()
Validez de la licencia: QSD: 3 años; Registro de productos: 5 años![]()
Requisitos de etiquetado: Artículo 75 de la Ley de Asuntos Farmacéuticos![]()
Formato de presentación: Papel![]()
Idioma: Inglés y chino


Clasificación de dispositivos médicos en Taiwán
La TFDA clasifica los Dispositivos Médicos en 3 clases según el riesgo: Clase I para los de bajo riesgo, Clase II para los de riesgo moderado y Clase III para los de alto riesgo. La necesidad de un dispositivo de referencia plantea un reto para la entrada de nuevos dispositivos en el mercado. El aumento en el tiempo de tramitación para los dispositivos de Clase II y III que necesitan la Documentación del Sistema de Calidad es otra complejidad involucrada. Todos los Dispositivos Médicos importados deben obtener un certificado de registro de la TFDA
| Clase de dispositivo | Riesgo |
|---|---|
| Clase I | Bajo riesgo |
| Clase II | Riesgo moderado |
| Clase III | Alto riesgo |
Representación de agente en Taiwán
Los fabricantes extranjeros sin una oficina física en Taiwán deben designar un agente en Taiwán como requisito previo para comercializar dispositivos en Taiwán. Designar a una organización externa como agente en Taiwán en lugar de a un distribuidor ofrece flexibilidad para explorar múltiples distribuidores y lograr una mejor penetración en el mercado. El agente en Taiwán debe tener una entidad jurídica establecida en Taiwán y contar con una licencia de venta farmacéutica certificada.
Registro de dispositivos médicos en Taiwán
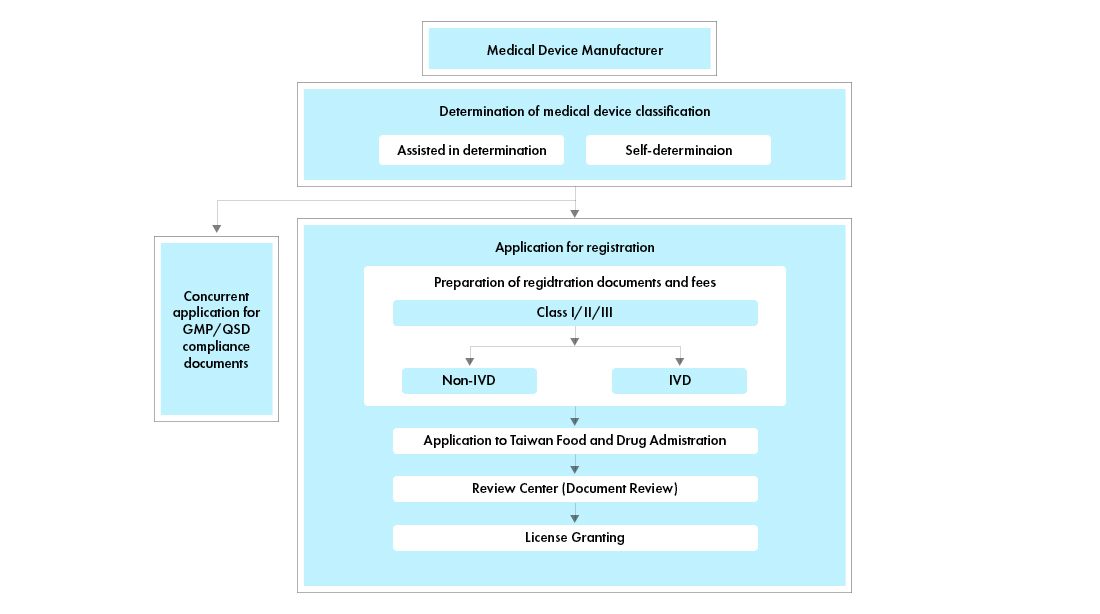
Antes de que se pueda comercializar un Dispositivo Médico en Taiwán, se requiere el registro de la Documentación del Sistema de Calidad (QSD) para las instalaciones de fabricación, además del registro del Dispositivo Médico. El registro de QSD solo se exime para los Dispositivos Médicos de Clase I (no estériles). Una licencia QSD (que se recibe tras la aprobación del registro QSD) en Taiwán es similar a las Buenas Prácticas de Fabricación (GMP) para Dispositivos Médicos.
La TFDA anunció que, a partir del 1 de junio de 2022, los titulares de licencias de dispositivos médicos de Clase III deben cargar el UDI y la información correspondiente del producto en la Base de Datos UDI (UDID). Los fabricantes de dispositivos médicos también deben incluir el UDI en la etiqueta del producto. Además, a partir del 1 de junio de 2023, los dispositivos médicos de Clase II deben cumplir con las normativas pertinentes sobre el UDI.
Flujo del proceso
Gestión del ciclo de vida de los dispositivos médicos posterior a la aprobación
Freyr ayuda a los fabricantes extranjeros en la gestión integral del ciclo de vida de los Dispositivos Médicos, incluidas las actividades posteriores a la aprobación, tales como:
- Gestión de cambios posteriores a la aprobación: modificaciones a las aprobaciones existentes de Dispositivos Médicos, como la adición de nuevas variantes, accesorios o nuevas indicaciones de uso, entre otros.
- Mantenimiento de aprobaciones y del registro mediante el pago puntual de las tasas administrativas y de registro
- Renovación de licencias
- Intermediación entre la TFDA y el fabricante
- Gestión de importaciones
Freyr se especializa en atender las necesidades reglamentarias de los Dispositivos Médicos en Taiwán. Con una amplia red, Freyr ayuda a designar un agente local confiable cuya presencia es de suma importancia durante la vigilancia posterior a la comercialización. Nuestros expertos también ayudan en la selección del dispositivo equivalente adecuado y de las aprobaciones existentes de otros mercados para respaldar la entrada del nuevo dispositivo en el mercado.
Resumen
| Clase de dispositivo | Criterios de riesgo / clasificación | QMS | Registro de productos |
|---|---|---|---|
| Clase I | Bajo riesgo | Exentos (dispositivos de Clase I no estériles) | Sí |
| Clase II | Riesgo moderado | QSD | Sí |
| Clase III | Alto riesgo | QSD | Sí |
Experiencia de Freyr
- Due diligence reglamentaria
- Clasificación oficial
- Aprobaciones de QSD
- Registro de dispositivos
- Representante legal
- Apoyo con el etiquetado
- Apoyo con la traducción
- Identificación y cualificación de distribuidores
- Vigilancia posterior a la comercialización
- Gestión de cambios posteriores a la aprobación
- Renovación y transferencia de licencias
- Presentación y gestión