Descripción general del registro de Dispositivos Médicos en Turquía
El mercado turco de dispositivos médicos ha experimentado un crecimiento significativo y constante durante la última década. A partir de 2021, el registro de Dispositivos Médicos en Turquía exige cumplir con el Reglamento de la UE sobre Dispositivos Médicos (MDR) 2017/745 y el Reglamento sobre Dispositivos Médicos de Diagnóstico In Vitro (IVDR) 2017/746. Esto ha impulsado el comercio internacional, lo que ha llevado a varias empresas globales a lanzar sus dispositivos médicos en el país.
![]()
Autoridad reglamentaria: Agencia de Medicamentos y Dispositivos Médicos de Turquía (TITCK)![]()
Reglamentación: Reglamento sobre Dispositivos Médicos (MDR) 2017/745, Reglamento sobre Productos Sanitarios para Diagnóstico In Vitro 2017/746![]()
Vía reglamentaria: El marcado CE es obligatorio, seguido del registro/notificación en el Sistema de Seguimiento de Productos (UTS)![]()
Representante local en Turquía![]()
Requisito del SGC: ISO 13485:2016![]()
Evaluación de datos técnicos: Organismo Notificado para el marcado CE![]()
Validez de la licencia: Ilimitada![]()
Formato de presentación: Papel![]()
Traducción: Documentos traducidos al turco


Clasificación de dispositivos
Turquía sigue la misma clasificación de dispositivos médicos que se indica en el EU MDR y el IVDR. Determinar la clasificación del dispositivo puede ser complejo y, por lo tanto, contar con el respaldo de un consultor reglamentario experimentado es bastante crucial en este caso.
Clases de Dispositivos Médicos
| Clase | Riesgo |
|---|---|
| Clase I | Baja |
| Clase IIa | Moderado |
| Clase IIb | De moderado a alto |
| Clase III | Alta |
Clases de dispositivos de diagnóstico in vitro
| Clase | Riesgo |
|---|---|
| Clase A | Baja |
| Clase B | Moderado |
| Clase C | De moderado a alto |
| Clase D | Alta |
Registro de Dispositivos Médicos
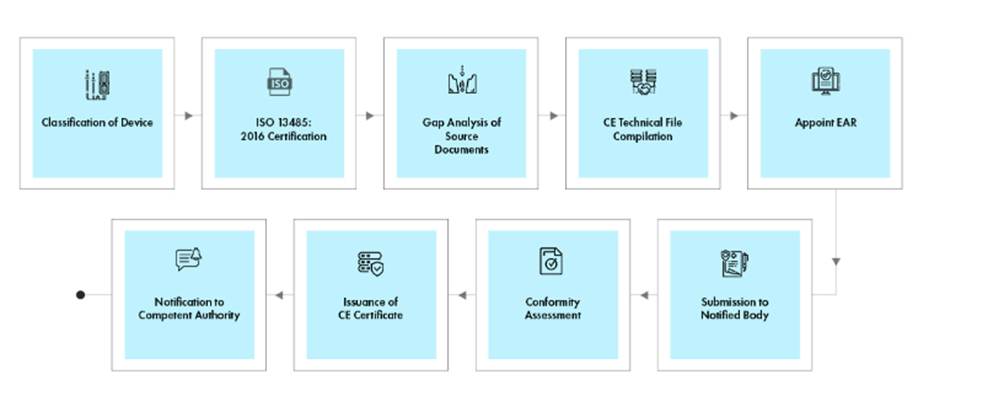
El marcado CE es una conformidad que los fabricantes necesitan para comercializar su dispositivo en el mercado turco. El marcado CE se emite a través de una evaluación de la conformidad realizada por el organismo notificado. Actualmente, Turquía está autorizada para designar organismos notificados de conformidad con el EU MDR y el IVDR.
Las empresas deben registrarse en el Sistema Central de Registro (MERSIS) y registrar el dispositivo en el Sistema de Seguimiento de Productos (UTS).
Flujo del proceso
Gestión del ciclo de vida de los Dispositivos Médicos posteriores a la aprobación
Freyr apoya a los fabricantes extranjeros en la gestión integral del ciclo de vida de los Dispositivos Médicos, incluidas las actividades posteriores a la aprobación, tales como:
- Gestión de cambios posteriores a la aprobación: modificaciones en las aprobaciones de dispositivos médicos existentes, como la adición de nuevas variantes y accesorios, o la inclusión de nuevas indicaciones de uso, entre otras.
- Mantenimiento de la certificación ISO 13485:2016 y del marcado CE
- Renovación de licencias
- Intermediación entre el organismo notificado y el fabricante
Dado que participan varios organismos de autorización, los fabricantes extranjeros deben cumplir con múltiples normativas en cada proceso individual para la aprobación de Dispositivos Médicos. Obtener el marcado CE y cumplir además con las normativas estatales requiere un amplio conocimiento reglamentario. A veces, sin un socio reglamentario de confianza, navegar por todos los requisitos de los Dispositivos Médicos puede resultar complicado para quienes ingresan al mercado. Para ayudar a los fabricantes, Freyr ofrece servicios reglamentarios End-to-End para acelerar las aprobaciones de Dispositivos Médicos.
Experiencia de Freyr
- Clasificación de Dispositivos Médicos en Europa
- Asistencia de Representante Autorizado Europeo (EAR)
- Registro de dispositivos y notificación de productos en Turquía
- Asesoramiento sobre gestión de riesgos según la norma ISO 14971:2019
- Cumplimiento de la norma ISO 13485:2016
- Revisión, recopilación y presentación del expediente técnico / dossier de diseño con marcado CE
- Apoyo para la transición al EU MDR
- Apoyo en la transición del Reglamento de IVDR de la UE
- Clinical evaluation reports (CER) for Medical Devices
- Informes de evaluación del rendimiento (PER) para productos sanitarios de diagnóstico in vitro
- Notificación/registro de Dispositivos Médicos mediante el sistema de registro en línea
- Informe de estrategia reglamentaria para Dispositivos Médicos
- Asistencia en ensayos de biocompatibilidad, seguridad eléctrica, mecánica y de rendimiento
- Apoyo en el cumplimiento del etiquetado
- Apoyo en materia de GMP
- Apoyo para la vigilancia posterior a la comercialización