Was sind regulatorische Einreichungen?
Zuletzt aktualisiert am: September 2024
Regulatorische Einreichungen bestehen aus umfassenden Informationen und Daten, die von Zulassungsbehörden angefordert werden, um die Sicherheit und Wirksamkeit eines Gesundheitsprodukts für klinische Prüfungen oder die Marktzulassung zu bewerten.
Im Laufe der Jahre hat sich das Electronic Common Technical Document (eCTD) zum Standardformat für behördliche Einreichungen bei zahlreichen Gesundheitsbehörden weltweit entwickelt. Es ist für eine Vielzahl von Einreichungen vorgeschrieben – von klinischen Prüfungen bis hin zu Zulassungen – und umfasst die gesamte Dokumentation zum Lifecycle-Management wie Änderungen, Ergänzungen und Jahresberichte. Der International Council for Harmonisation (ICH) hat eCTD-Formatierungsanforderungen festgelegt, die für verschiedene Gesundheitsbehörden weltweit gelten, darunter das Center for Drug Evaluation and Research (CDER) und das Center for Biologics Evaluation and Research (CBER) der FDA, die Europäische Arzneimittel-Agentur (EMA), die Medicines and Healthcare products Regulatory Agency (MHRA), Swissmedic, die Therapeutic Goods Administration (TGA) sowie Health Canada.
Die Durchführung von eCTD-Publishing kann komplex und kostspielig sein, insbesondere da Gesundheitsbehörden zunehmend elektronische Einreichungsformate für verschiedene Arten von Anträgen vorschreiben. Dazu gehören unter anderem eCTD-Einreichungen zur Unterstützung von New Drug Applications (NDAs), Marketing Authorisation Applications (MAAs), New Drug Submissions (NDS) und Investigational New Drug (IND)-Anträgen. Darüber hinaus wird die Einhaltung der Vorschriften angesichts sich ständig weiterentwickelnder behördlicher Anforderungen und Richtlinien in verschiedenen Märkten eine wachsende Herausforderung darstellen.
Freyr bietet Dienstleistungen an, die darauf abzielen, häufige Probleme zu minimieren, die oft zu Ablehnungen von Einreichungen führen. Durch die Zusammenarbeit mit einem Expertenteam, das über eine nachgewiesene Erfolgsbilanz bei behördlichen Einreichungen, Compliance und eCTD-Management-Software verfügt, bietet Freyr umfassende Unterstützung, um erfolgreiche Ergebnisse bei den Behörden sicherzustellen. Die Einhaltung regulatorischer Standards und die Anpassung an politische Veränderungen versetzen Unternehmen in die Lage, sichgezielte und effiziente Produkte auf den Markt zu bringen und sich erfolgreich in komplexen regulatorischen Umgebungen zu bewegen.
Rahmenwerk für das ICH eCTD v4.0
Seit der Gründung von ICH im Jahr 1990 hat sich der ICH-Prozess schrittweise weiterentwickelt. Neben der Ausarbeitung dreigliedriger ICH-Leitlinien zu den Themen Sicherheit, Qualität und Wirksamkeit wurde auch an einer Reihe wichtiger multidisziplinärer Themen gearbeitet, wie MedDRA (Medical Dictionary for Regulatory Activities; ICH-Thema M1) oder dem CTD (Common Technical Document, ICH-Thema M4). Zu Beginn des neuen Jahrtausends lag ein Hauptfokus auf der Notwendigkeit, die Kommunikation und Verbreitung von Informationen über ICH-Leitlinien auf Nicht-ICH-Regionen auszudehnen, verbunden mit der Notwendigkeit, die Implementierung von ICH-Leitlinien in den eigenen Regionen von ICH zu erleichtern.
In den letzten 10 bis 15 Jahren wurde der Pflege bereits bestehender Leitlinien angesichts der ständigen Weiterentwicklung von Wissenschaft und Technologie immer mehr Aufmerksamkeit geschenkt. Auch die Notwendigkeit der Zusammenarbeit mit anderen Organisationen wurde anerkannt, insbesondere für die Entwicklung elektronischer Standards. ICH erkannte die Vorteile der Zusammenarbeit mit internationalen Normungsorganisationen im Hinblick auf einen größeren Pool an technischem Fachwissen und die vielversprechende Möglichkeit, ICH-Standards als globale Standards voranzutreiben. Dies würde es auch ermöglichen, die Vorteile der Harmonisierung über die ICH-Regionen hinaus auszudehnen, indem die Beteiligung von Nicht-ICH-Regionen an der Leitlinienentwicklung erhöht wird.
Das wichtigste langfristige Ziel besteht darin, einen einheitlichen, weltweit genutzten Standard für elektronische Nachrichten zum Informationsaustausch über regulierte Produkte zu etablieren, der auf international anerkannten und interoperablen Standards basiert.
Im Jahr 2006 wurde basierend auf der „Liste kritischer Bedingungen für den SDO-Nachrichtestandard-Entwicklungsprozess“ eine grundlegende Prozessbeschreibung für die Einbindung und Zusammenarbeit mit anderen Standardisierungsorganisationen (SDOs), anfangs der International Organization for Standardization (ISO), HL7 und dem Europäischen Komitee für Normung (CEN), entworfen. Während desselben Treffens genehmigte das ICH Steering Committee (SC) die Weiterentwicklung der E2B (R)- und M5-Messagings mit dem SDO-Konsortium, um den SDO-Prozess zu evaluieren.
Auf dem ICH-Treffen im Oktober 2007 in Yokohama wurde beschlossen, anstelle geringfügiger Überarbeitungen der eCTD-Spezifikation (Seite 5) auf die nächste Unterversion 3.3.3 zur nächsten Hauptversion der eCTD-Spezifikation in Zusammenarbeit mit SDOs überzugehen. Während des ICH-Treffens im Juni 2008 in Portland bestätigte das Steering Committee, dass ICH an HL7 herantreten würde, um Optionen zur Weiterentwicklung der nächsten eCTD-Hauptversion im Rahmen der Joint Initiative – einer Zusammenarbeit von ISO, CEN und HL7 – zu besprechen. Um die Akzeptanz des daraus resultierenden Standards zu bewerten, trug ICH die Anforderungen aus jeder Region in einem Entwurf für ein ICH-Anforderungsdokument zusammen. Während des Treffens in Fukuoka im November 2010 wurde eine ICH Expert Working Group (EWG) und Implementation Working Group (IWG) eingesetzt, die sich auf die nächste Hauptversion von eCTD konzentrierte, und die neue ICH EWG/IWG M8 trat im Juni 2011 in Cincinnati erstmals als Gruppe zusammen.
M8 stellte das Konzept zur Entwicklung von eCTD Version 4.0 bis Schritt 2 des ICH-Prozesses vor und arbeitete gleichzeitig am HL7-Standardisierungsprozess, um den bestehenden RPS Release 1 Standard zu verbessern. Zu diesem Zeitpunkt sollte der verbesserte HL7 RPS Standard in ein beschleunigtes ISO-Verfahren überführt werden, um zu einem international anerkannten ISO-Standard zu werden. Parallel dazu setzte M8 den ICH-Prozess mit der Entwicklung von Konzepten, Spezifikationen, Leitlinien und Testreihen fort, um die Einführung des erwarteten ISO-Standards zu unterstützen. Dies war als Schritt 3 und 4 des ICH-Prozesses geplant, um im Einklang mit der Veröffentlichung des ISO-Standards zu stehen, welcher auf dem normativen Standard HL7 Version 3 RPS Release 2 und dem ICH eCTD v4.0 Implementation Guide basiert.
Im Jahr 2015 veröffentlichte ICH M8 den Step 2 ICH eCTD v4.0 Implementation Guide zur öffentlichen Konsultation, und die Aktualisierungen dieses Dokuments sind das Ergebnis dieser öffentlichen Kommentare. Im September 2015 veröffentlichte HL7 den RPS Release 2 Normative Standard. Aufgrund von Änderungen in den HL7- und ISO-Prozessen ist RPS Release 2 derzeit kein ISO-Standard. Die Entscheidung zur Veröffentlichung dieses Step 4 Implementation Guide ermöglicht es den Regionen, mit der Implementierung und der Annahme von eCTD v4.0-Einreichungen fortzufahren, unter der Maßgabe, dass einige Regionen eCTD v4.0 erst dann verbindlich vorschreiben können, wenn ein genehmigter ISO RPS-Standard vorliegt.
Welche potenziellen Vorteile bietet der eCTD-4.0-Standard?
In Anbetracht der Einschränkungen der aktuellen Version bietet eCTD 4.0 mehrere Vorteile:
- Es ist für alle Produkttypen geeignet
- Es bietet ein einheitliches Format für alle Behörden, Regionen und Zentren
- Es ermöglicht weniger strukturelle Änderungen und Software-Release-Zyklen
- Das System ermöglicht eine harmonisierte Einreichungseinheit, die sämtliche Inhalte von Modul 1 bis Modul 5 in einer einzigen Austauschnachricht enthält.
- Das System ermöglicht eine einfache Korrektur von Metadata- und Schlüsselwortdefinitionen sowie der Struktur, ohne dass physische Dateien erneut eingereicht werden müssen.
- Es erlaubt ein erweitertes Lifecycle-Management und die Anpassung der Dokumentgranulierung bei gleichzeitiger Beibehaltung der Verknüpfungen.
- Es unterstützt die Wiederverwendung von Dokumenten für verschiedene regulatorische Aktivitäten und Anträge durch eindeutige Kennungen.
- Es nutzt kontrollierte Vokabulare, um zulässige Werte einfacher zu aktualisieren, ohne dass System- oder Tool-Updates erforderlich sind.
- Es sorgt mithilfe von Gruppentiteln für eine konsistente Gruppierung von Dokumenten in Abschnitten über alle ICH-Regionen hinweg.
Regulierte und teilregulierte Märkte, die Einreichungen im Papier-, NEES- oder eCTD-Format akzeptieren
Vereinigte Staaten (US) – Food and Drug Administration (FDA)
Einreichungsformate: Die FDA akzeptiert Einreichungen in verschiedenen Formaten, darunter Papier, elektronisch (eCTD) und in Hybridformaten (Kombination aus Papier und elektronisch).
Während eCTD nicht für alle Einreichungen zwingend vorgeschrieben ist, verlangt die FDA das eCTD-Format für alle Zulassungsanträge für neue Medikamente (NDAs), verkürzte Zulassungsanträge für Medikamente (ANDAs) und Lizenzanträge für Biologika (BLAs). Papiereinreichungen werden nur unter außergewöhnlichen Umständen und nach vorheriger Genehmigung akzeptiert.
Europäische Union (EU) – Europäische Arzneimittel-Agentur (EMA)
Einreichungsformate: Die EMA schreibt Einreichungen im eCTD-Format für zentrale Verfahren vor. Für dezentrale Verfahren und das Verfahren der gegenseitigen Anerkennung wird eCTD ebenfalls empfohlen.
eCTD ist für alle bei der EMA eingereichten Anträge, einschließlich Zulassungsanträgen und Änderungen, obligatorisch.
Kanada – Health Canada:
Health Canada reguliert Pharmazeutika, Biologika, Medizinprodukte und Naturheilmittel. Der Einsatz von eCTD trägt dazu bei, die Effizienz des behördlichen Prüfprozesses zu steigern und elektronische Einreichungen zu erleichtern.
Einreichungsformate: Health Canada akzeptiert Einreichungen sowohl in Papierform als auch im eCTD-Format. Für bestimmte Einreichungen, wie z. B. Anträge auf Zulassung neuer Arzneimittel (NDSs) und verkürzte Zulassungsanträge (ANDSs), ist eCTD obligatorisch.
Japan – Pharmaceuticals and Medical Devices Agency (PMDA):
Die PMDA reguliert Pharmazeutika, Medizinprodukte und Produkte der regenerativen Medizin. Einreichungsformate: Die PMDA akzeptiert Einreichungen in Papierform und in elektronischen Formaten, einschließlich eCTD.
Zwar wird eCTD empfohlen, es ist jedoch nicht verpflichtend. Dennoch wird eCTD von der PMDA aufgrund seiner Effizienz und Standardisierung zunehmend bevorzugt.
China – National Medical Products Administration (NMPA):
Die NMPA reguliert Arzneimittel, Medizinprodukte, Kosmetika und Lebensmittel.
Einreichungsformate: Die NMPA akzeptiert Einreichungen in Papierform und elektronischer Form, wobei elektronische Einreichungen empfohlen werden.
Bislang ist eCTD nicht verpflichtend, wird jedoch von der NMPA aufgrund seiner Effizienz und Standardisierung zunehmend bevorzugt.
Australien – Therapeutic Goods Administration (TGA):
Die TGA reguliert Arzneimittel, Medizinprodukte und ergänzende Arzneimittel.
Einreichungsformate: Die TGA akzeptiert Einreichungen sowohl in Papierform als auch im eCTD-Format.
eCTD wird für die meisten Einreichungen empfohlen, ist jedoch nicht zwingend vorgeschrieben. Für bestimmte Einreichungen, wie beispielsweise neue chemische Substanzen, ist es jedoch Pflicht.
Brasilien – Agência Nacional de Vigilância Sanitária (ANVISA):
Die ANVISA reguliert Arzneimittel, Medizinprodukte, Kosmetika und Lebensmittel.
Einreichungsformate: Die ANVISA akzeptiert Einreichungen in Papierform und elektronischer Form.
eCTD ist nicht zwingend vorgeschrieben, wird aber für bestimmte Anwendungen wie klinische Prüfungen akzeptiert.
Indien – Central Drugs Standard Control Organization (CDSCO):
Die CDSCO reguliert Arzneimittel und Medizinprodukte in Indien.
Einreichungsformate: Die CDSCO akzeptiert Einreichungen in Papierform und elektronischer Form.
eCTD ist nicht zwingend vorgeschrieben, wird aber für bestimmte Anwendungen wie Zulassungsanträge für neue Medikamente akzeptiert.
Während einige Märkte die Verwendung von eCTD für regulatorische Einreichungen verbindlich vorgeschrieben haben, akzeptieren andere es als empfohlenes Format. Der Trend geht jedoch aufgrund der Vorteile bei der Optimierung des regulatorischen Einreichungsprozesses und der Effizienzsteigerung zu einer größeren Akzeptanz und Nutzung von eCTD.
Prozess der regulatorischen Einreichung
Ein strukturierter Ansatz für eCTD-Publishing und -Einreichung stellt sicher, dass selbst anspruchsvollste regulatorische Anforderungen bewältigt werden können, weshalb der richtige Ansatz dringend erforderlich ist.
Schritt 1: Planung und Vorbereitung sind der Schlüssel
- Frühzeitig beginnen: Warten Sie nicht bis zur letzten Minute. Beginnen Sie rechtzeitig mit der Planung, um ausreichend Zeit für die Erstellung, Prüfung und Qualitätskontrolle der Inhalte zu haben.
- Stellen Sie Ihr Team zusammen: Versammeln Sie ein funktionsübergreifendes Team mit Fachwissen in den Bereichen Zulassungsangelegenheiten, Dokumentenmanagement und Qualitätssicherung. Definieren Sie Rollen und Verantwortlichkeiten klar.
- Anforderungen ermitteln: Recherchieren Sie gründlich die spezifischen eCTD-Anforderungen für Ihren Zielmarkt und Antragstyp. Berücksichtigen Sie dabei regionale Unterschiede und kommende regulatorische Änderungen.
- Inhaltsmanagement: Richten Sie ein robustes System für die Erstellung von Inhalten, Versionskontrolle und das Dokumenten-Lifecycle-Management ein. Nutzen Sie dedizierte eCTD-Publishing-Software für Effizienz und Genauigkeit.
Die entscheidende Rolle der Experten für regulatorische Einreichungen
Die Fachkraft für RA nimmt eine zentrale und unverzichtbare Position in der Pharma- und Gesundheitsbranche ein. Diese Spezialisten sind mit der entscheidenden Aufgabe betraut, verschiedenste regulatorische Dokumente vorzubereiten und einzureichen, und stellen dabei die Einhaltung strenger Richtlinien und Vorschriften von Regulierungsbehörden sicher. Während des gesamten Prozesses der klinischen Entwicklung tragen RA-Spezialisten die Hauptverantwortung für die Pflege von INDs und NDAs und ermöglichen so die reibungslose Fortführung der Arzneimittelforschung in den US.
Täglich arbeiten RA-Spezialisten funktionsübergreifend mit zahlreichen Abteilungen zusammen, darunter Fertigung, Medizin, klinische, nicht-klinische und Marketingbereiche. Diese Zusammenarbeit ist unerlässlich, um die vielfältigen Berichte und Ergebnisse aus verschiedenen Bereichen in umfassende regulatorische Einreichungen zu integrieren. Folglich gewinnen Personen in regulatorischen Rollen wertvolle Einblicke und behalten einen einzigartig umfassenden Blick auf die Abläufe in ihren jeweiligen Unternehmen.
Regionale Anforderungen für eCTD-Einreichungen
Der ICH bildet die Grundlage für die Struktur und den Inhalt des eCTD (Module 2–5). Dies gewährleistet eine regionsübergreifende Datenkonsistenz. Es gibt jedoch regionale Unterschiede, die vor allem Folgendes betreffen:
- Modul 1: Dieser regionale Bereich enthält länderspezifische Anforderungen wie Fachinformationen, Angaben zur Verpackung und lokale Formulare (wie zum Beispiel PDUFA-Gebühren in den US).
- Validierungskriterien: Jede Region legt ihre eigenen Standards für die eCTD-Validierung fest und stellt damit sicher, dass Ihre Dateiformate, Metadata und Querverweise den jeweiligen spezifischen Anforderungen entsprechen.
Freyrs Ansatz für eCTD 4.0-Einreichungen
Weltweit rüsten sich die Behörden für die Einführung neuer Entwicklungen wie eCTD v4.0 für Dossiereinreichungen, Änderungen und andere Berichte. eCTD v4.0 ist eine schrittweise Veränderung, die die Zukunft behördlicher Einreichungen maßgeblich beeinflussen wird, da sich jedes Land auf deren Annahme und Implementierung vorbereitet. eCTD v4.0 wird elektronische Einreichungen gewiss revolutionieren. Wir bei Freyr sind führend darin, Innovationen durch Technologie voranzutreiben, und bestens gerüstet, um unsere Kunden dabei zu unterstützen, unsere Software für behördliche Einreichungen und Publishing - Freyr SUBMIT PRO eCTD v4.0-bereit zu machen. Die Branche wird endlich von lang ersehnten Änderungen beim behördlichen Einreichungsprozess profitieren, die zu kürzeren Genehmigungszeiten und einem schnelleren Zugang zu neuen Produkten für Patienten führen. Die COVID-19-Pandemie hat uns kürzlich den Wert und die Notwendigkeit schnellerer Medikamente vor Augen geführt. Diese Änderungen sollten bereitwillig zum Wohle aller angenommen werden. Langfristig gesehen sind die Vorteile jedoch eindeutig und den Aufwand wert.
Wir bei Freyr ergreifen Initiativen zur Vorbereitung auf eCTD 4.0, wie zum Beispiel:
- Auf dem Laufenden bleiben: Verfolgen Sie Aktualisierungen und Leitlinien zu eCTD 4.0 von Regulierungsbehörden wie der FDA und der EMA. Die Teilnahme an Schulungen, Webinaren und Konferenzen hilft dabei, die Änderungen und Anforderungen zu verstehen.
- Aktualisierung von Systemen und Software: Stellen Sie sicher, dass die elektronischen Einreichungssysteme und die Software Ihres Unternehmens mit den eCTD 4.0-Standards kompatibel sind. Ziehen Sie ein Upgrade oder die Implementierung neuer Tools (FREYR SUBMIT PRO) zur Unterstützung des aktualisierten Formats in Betracht.
- Schulung von Mitarbeitern: Schulung von Fachleuten für regulatorische Angelegenheiten, Einreichungskoordinatoren und anderem relevanten Personal zu den Änderungen in eCTD 4.0. Stellen Sie sicher, dass diese mit den neuen Anforderungen und Prozessen vertraut sind.
- Überprüfung und Überarbeitung von Vorlagen: Überprüfung bestehender Vorlagen für regulatorische Einreichungen und deren Aktualisierung an die eCTD 4.0-Spezifikationen. Durchführung der erforderlichen Anpassungen zur Gewährleistung der Konformität mit dem neuen Standard.
- Durchführung von Testeinreichungen: Üben der Einreichung regulatorischer Informationen im eCTD 4.0-Format durch Testeinreichungen. Dies hilft dabei, Probleme oder Lücken im Prozess zu erkennen und Anpassungen vor den tatsächlichen Einreichungen vorzunehmen.
Durch diese proaktiven Schritte und die frühzeitige Vorbereitung auf eCTD 4.0 kann Freyr einen reibungslosen Übergang zum aktualisierten Standard gewährleisten und die Einhaltung regulatorischer Anforderungen aufrechterhalten.
Was unterscheidet Freyr von anderen?
Freyr unterstützt Unternehmen aus den Lebenswissenschaften dabei, den gesamten Prozess der regulatorischen Publikation und Einreichung zu optimieren. Der Prozess der behördlichen Einreichung beginnt direkt bei der Dossierentwicklung, was das Management und die Planung behördlicher Einreichungen, die Nachverfolgung, das regulatorische Publizieren sowie die endgültige Einreichung bei Gesundheitsbehörden (HAs) einschließlich der Zustellungsbestätigung für die behördlichen Genehmigungen umfasst.
Da globale Gesundheitsbehörden behördliche Einreichungen zunehmend im elektronischen Format akzeptieren, ist es von entscheidender Bedeutung, robuste und stets aktuelle Tools für die regulatorische Publikation und Einreichung einzusetzen, um regionsspezifische Einreichungsdokumente und -formate zu verwalten. Freyr gewährleistet fehlerfreie behördliche Einreichungen von höchster Qualität und hat sich durch pünktliche Publikations- und Einreichungsdienstleistungen für alle gängigen Formate wie Papier, elektronische Einreichungen, eCTD und NeeS bewährt.
Neben dem Einsatz erfahrener Experten für Publikations- und Einreichungsdienstleistungen bietet Freyr die branchenerprobte eCTD-Publikations- und elektronische Einreichungssoftware Freyr SUBMIT PRO an, mit der Unternehmen ihre spezifischen Anforderungen an die regulatorische Publikation und Einreichung effektiv erfüllen können, um eine zügige Prüfung und schnellere Zulassung ihrer Produkte wie Arzneimittel, Biologika und Medizinprodukte durch die Zulassungsbehörden zu ermöglichen.
Freyr: Globaler Experte für Publishing- und Einreichungsdienste
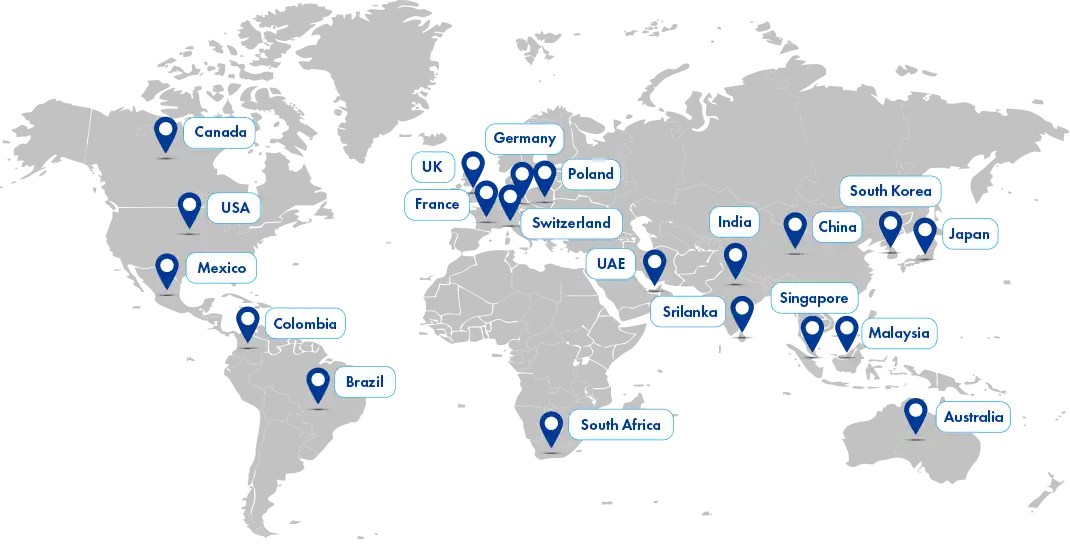
FREYR sorgt dafür, dass Ihre regulatorischen Einreichungen über den gesamten Produktlebenszyklus hinweg im Einklang mit den Vorgaben von Gesundheitsbehörden weltweit veröffentlicht werden – für einfache und komplexe Anträge gleichermaßen (einschließlich IND, NDA, ANDA, MAA, BLA, CTA und DMF). Wir verfügen über sofort verfügbare Ressourcen und Technologien zum Veröffentlichen von eCTD-, NeeS- und Papierformaten für alle Arten von Einreichungen in Nordamerika, der EU und der APAC-Region. Wir bei Freyr unterstützen Sie bei der Einreichungsplanung während des gesamten Produktlebenszyklus. Alle Einreichungsdienste werden durch unser erfahrenes Regulatory-Intelligence-Team unterstützt, dessen fundiertes Wissen über lokale und regionale Richtlinien konforme und effiziente regulatorische Publishing-Dienste sicherstellt. Wir helfen Ihnen dabei, Ihren End-to-End-Einreichungsprozess zu optimieren – von der Dossiererstellung bis hin zur Kommunikation mit den Gesundheitsbehörden.
Wir übernehmen das Publizieren auf Dokument- und Einreichungsebene. Unsere eCTD-Publikationsdienste und unsere Fachkompetenz im Bereich des Dokumentenpublizierens nehmen Ihnen die Komplexität häufig auftretender Probleme wie Formatierungs- und Verlinkungsprobleme, verschobene Abschnitte und Fehlerkorrekturen ab. In der komplexen Welt des regulatorischen Publizierens und Einreichens sind die Identifizierung und Behebung von Lücken in der Dokumentation und Compliance von größter Bedeutung für den Erfolg. Bei Freyr wissen wir, wie wichtig eine gründliche Lückenanalyse und Validierung ist, um sicherzustellen, dass die Einreichungen unserer Kunden fehlerfrei sind und den strengen Anforderungen der Regulierungsbehörden weltweit entsprechen. Wir führen umfassende Lückenanalysen durch und prüfen alle Aspekte der regulatorischen Dokumentation unserer Kunden sorgfältig, um Abweichungen, Inkonsistenzen oder Bereiche der Nichteinhaltung zu erkennen. Ob fehlende Daten, unvollständige Informationen oder Formatierungsprobleme – wir lassen nichts unversucht, um sicherzustellen, dass die Einreichungen unserer Kunden von höchster Qualität sind.
Sobald Lücken identifiziert wurden, arbeitet unser Team zielstrebig daran, jedes Problem zu beheben, und kooperiert eng mit unseren Kunden, um Lösungen umzusetzen, die den regulatorischen Standards und Anforderungen entsprechen. Wir validieren die Einreichungen, um sicherzustellen, dass sie fehlerfrei und bereit für die behördliche Prüfung sind. Unser Team nutzt hoch angesehene Validierungstools, die jede Einreichung sorgfältig prüfen und gründliche Qualitätskontrollen durchführen, um Fehler oder Abweichungen vor der Einreichung zu erkennen und zu korrigieren. Ganz gleich, ob es um die Aktualisierung von Dokumentationen, die Durchführung zusätzlicher Studien oder die Überarbeitung von Prozessen geht – wir nutzen unsere Fachkompetenz und Branchenkenntnis, um sicherzustellen, dass alle Lücken effektiv geschlossen werden.
Zusammenstellung, Publikation und Einreichung von Dokumenten für neue Prüf- und Zulassungsanträge wie CTAs und INDs sowie zugehörige Änderungen, MAAs, NDA, ANDA und BLAs sowie zugehörige Variationen und für andere Gesundheitsbehörden. Der Prozess der behördlichen Einreichung beginnt direkt bei der Dossierentwicklung, was das Management und die Planung behördlicher Einreichungen, die Nachverfolgung, das regulatorische Publizieren sowie die endgültige Einreichung bei Gesundheitsbehörden (HAs) einschließlich der Zustellungsbestätigung für die behördlichen Genehmigungen umfasst.
Freya Submit
Die Navigation durch die komplexe Welt der eCTD-Einreichungen erfordert akribische Sorgfalt und ein tiefes Verständnis der Schlüsselkomponenten. Lassen Sie uns näher beleuchten, wie die Publikationsspezialisten von Freyr mithilfe von Freyr Submit die Einreichungen für behördliche Genehmigungen erleichtern.
Globale Präsenz