Registrierung von In-Vitro-Diagnostika (IVD) – Übersicht
In der sich ständig verändernden Technologielandschaft des Gesundheitswesens spielen Medizinprodukte eine entscheidende Rolle bei der Verbesserung der Patientenversorgung, der Diagnostik und der Behandlungsergebnisse. Es wird erwartet, dass der globale Markt für Medizinprodukte von 536,12 Milliarden USD im Jahr 2023 auf 799,67 Milliarden USD im Jahr 2030 wächst, bei einer prognostizierten durchschnittlichen jährlichen Wachstumsrate (CAGR) von 5,5 %. Dieses Wachstum wird durch die steigende Zahl stationärer Aufnahmen, zunehmende chirurgische und diagnostische Eingriffe sowie eine wachsende Nachfrage nach Medizinprodukten in Industrie- und Schwellenländern angetrieben. Branchenführer erhöhen zudem ihre Investitionen in Forschung und Entwicklung, um fortschrittliche Geräte zu entwickeln, die der Nachfrage nach Innovation gerecht werden, was den Marktanteil weiter steigert.
Das globale regulatorische Szenario für die Registrierung von Medizinprodukten
Vorschriften für Medizinprodukte variieren von Land zu Land. Daher ist es für Hersteller unerlässlich, diese Unterschiede zu kennen und zu meistern, um auf den globalen Märkten Fuß zu fassen. Bestrebungen zur Harmonisierung von Vorschriften und zur Förderung der internationalen Zusammenarbeit zielen darauf ab, diesen Prozess zu vereinfachen und die Patientensicherheit weltweit zu verbessern. Jedes Land hat seine eigenen, spezifischen Vorschriften und Anforderungen, die von Faktoren wie Risikostufen, Produktangaben und dem Verwendungszweck beeinflusst werden. Zu den bekanntesten Richtlinien für die Registrierung von Medizinprodukten weltweit gehören die FDA (USA), ISO-Standards, die Global Harmonization Task Force (GHTF), die Weltgesundheitsorganisation (WHO) und die Europäische Union (EU). Hersteller müssen zudem darauf vorbereitet sein, ihre Registrierung jährlich zu erneuern und die Erwartungen der Aufsichtsbehörden zu erfüllen.
Die Registrierung von Medizinprodukten auf internationalen Märkten erfordert einen maßgeschneiderten Ansatz sowie eine enge Zusammenarbeit mit den zuständigen Gesundheitsbehörden zur Erlangung der Zulassung. Der typische Prozess für die Registrierung von Medizinprodukten umfasst die folgenden Schritte:
- Prüfung, ob ein bestimmtes Produkt die Kriterien für die Einstufung als Medizinprodukt erfüllt.
- Kategorisierung von Medizinprodukten basierend auf den damit verbundenen Risiken.
- Ermittlung der relevanten Standards und Datenvorgaben, die von der jeweiligen Gesundheitsbehörde festgelegt wurden.
- Erstellung der von der Behörde geforderten Daten.
- Zusammenstellung einer technischen Dokumentation gemäß den spezifischen Anforderungen der jeweiligen Länder.
- Einreichung des Antrags und Beantwortung von Rückfragen oder Bedenken, bis die Zulassung erteilt wird.
- Verwaltung des Produktlebenszyklus nach der Zulassung.
Unsere Kompetenzen
- Erste Risikoanalyse
- Marktforschung – Produktspezifische Markteinblicke
- Personalaufstockung
- Entwurf der regulatorischen Strategie
- Mögliche Märkte und Wege
- Designdatei und Risikoanalyse
- Qualitätsmanagementsystem (QMS) ISO 13485
- Medical Device Single Audit Program (MDSAP)
- QMS-ISO-13485-Vorbewertung
- Regulatorische Strategie
- Freyr IMPACT (Regulatory Intelligence Platform)
- Design-Verifizierung und -Validierung
- Risikomanagement
- Entwurf der technischen Dokumentation
- Regulatorische Strategie
- Regulatorische Anforderungen
- Freyr rDMS Tool (Daten-/Dokumentenmanagementsystem)
- Prozess- und klinische Validierung
- Endgültige Kennzeichnung und Artwork
- Vertretung im Land
- Regulatorische Einreichung
- Die CE-Kennzeichnung (Conformité Européenne) der Europäischen Union (EU) und die UKCA-Kennzeichnung (UK Conformity Assessment) des Vereinigten Königreichs
- Zertifizierung für den globalen Marktzugang
- Unterstützung bei Audits durch benannte Stellen (Notified Bodies / Approved Bodies)
- Vertretung im Land
- Behördliche Zulassungen
- Post-Market Surveillance (PMS)
- Klinische Nachbeobachtung nach dem Inverkehrbringen (PMCF)
- Jährliche Pflege der technischen Dokumentation (Klinischer Bewertungsbericht (CER) / Risikomanagement)
- Regulatorische Verlängerungen
- Neue Markteinführungen
- Kommunikation mit zuständigen Behörden und benannten Stellen
- Automatisierte Lösungen für die Pharmakovigilanz (PV)
Warum Freyr?
Registrierung von Medizinprodukten
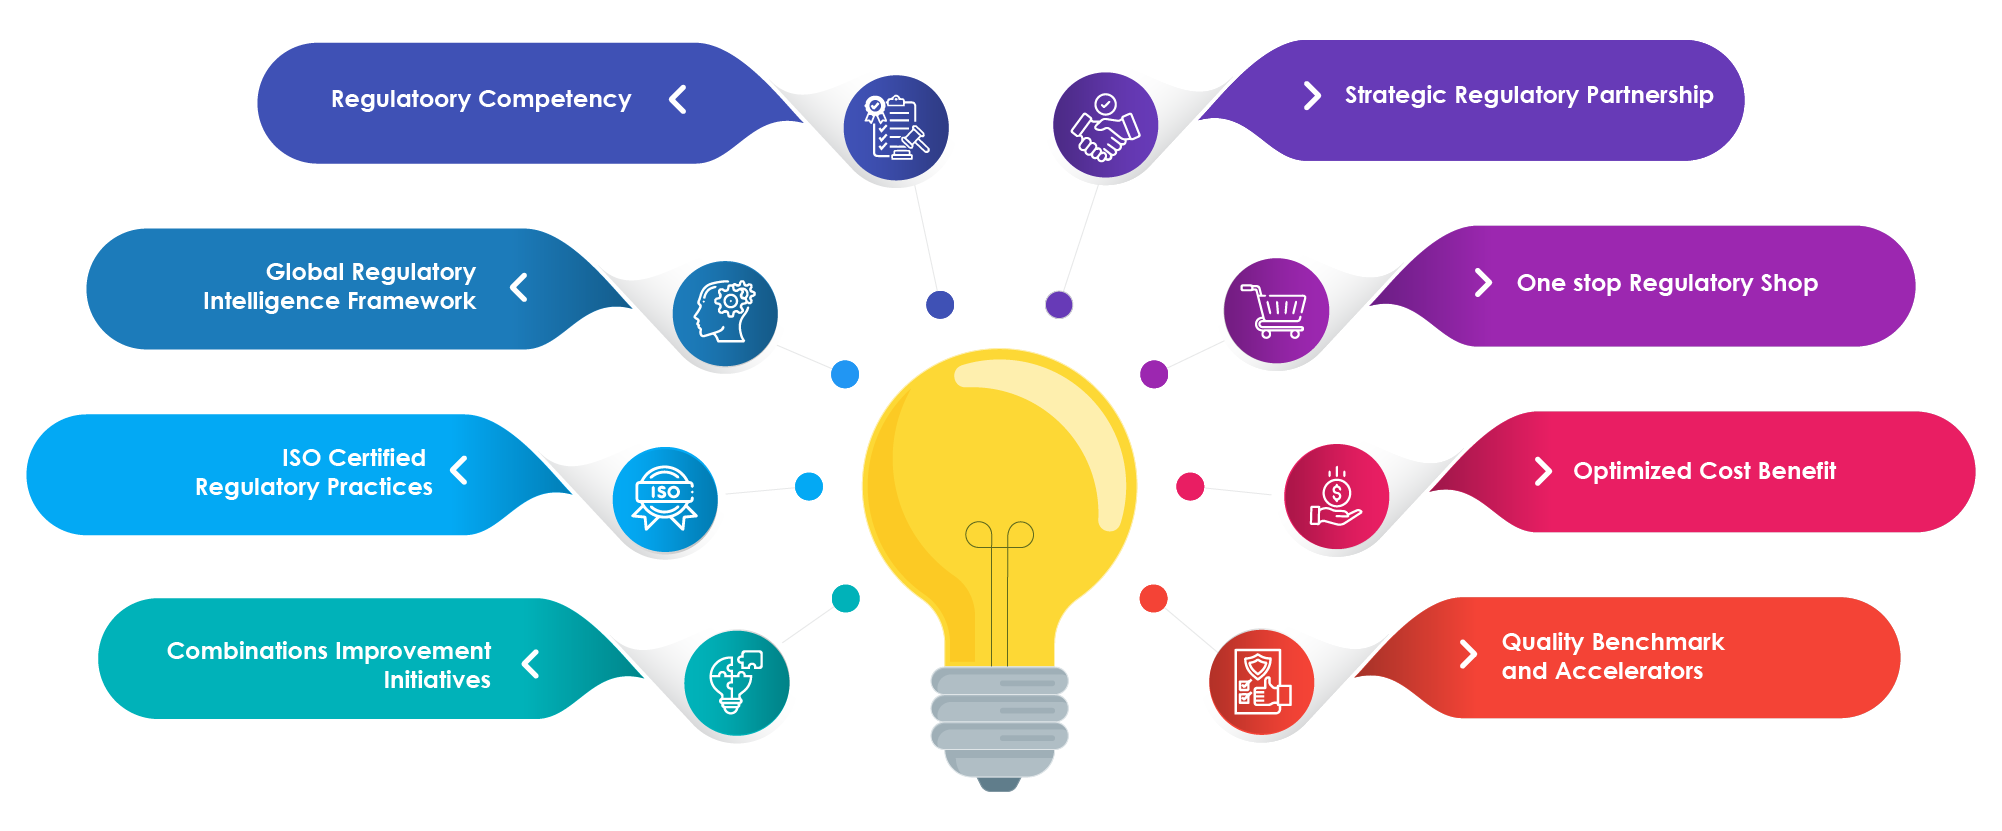
- Umfassende regulatorische Strategie für In-vitro-Diagnostika (IVD).
- Regulatorische Unterstützung für Produktentwicklungsdokumente wie Design History Files (DHFs).
- Strategie zur Einhaltung von QM-Vorschriften.
- Einhaltung regulatorischer Vorschriften, Lückenanalysen sowie Korrekturmaßnahmen für technische Dokumente und Qualitätssysteme.
- Dienstleistungen im Bereich regulatorische Kennzeichnung und technisches Schreiben.
- Dienstleistungen für regulatorische und Marktinformationen.
- Übersetzungsdienste für Dokumente und Kennzeichnungen.
- Kommunikation und Betreuung durch Gesundheitsbehörden.
- Regulatory-Artwork-Dienstleistungen.
- Pharmakovigilanz- und PMS-Dienstleistungen.
- Publikationsdienste.
- Medizinische Schreibdienste.
- Erfolgreiche Einreichungen für verschiedene Klassen von In-vitro-Diagnostika.
- Engagierte und erfahrene Experten für die regulatorische Unterstützung von Medizinprodukten und In-vitro-Diagnostika.
- Termingerechte Einreichung der Ergebnisse.
- Zugang zu lokalen Niederlassungen, um den Anforderungen der Behörden und sprachspezifischen Vorgaben gerecht zu werden.
- Unterstützung durch Vertretungen im jeweiligen Land oder gesetzliche Vertreter über ein kosteneffizientes Modell.
- Ressourcenmanagement im Bereich Regulierung / Dienstleistungen zur Personalverstärkung.