Übersicht über die USFDA-Marktzulassung für Medizinprodukte vor der Vermarktung
Das PMA-Verfahren (Pre-market Approval) der USFDA ist einer der von der US FDA bereitgestellten Wege zur Produktregistrierung, der in erster Linie für FDA-Medizinprodukte der Klasse III konzipiert ist. Das FDA-PMA-Zulassungsverfahren für Produkte der Klasse III erfordert sorgfältige wissenschaftliche und regulatorische Bewertungen, um die Sicherheit und Wirksamkeit des Medizinprodukts zu beurteilen und sicherzustellen, dass vor der Marktzulassung höchste Standards erfüllt werden.
Vereinbaren Sie ein Gespräch mit unseren Experten für die Marktzulassung
Wer sollte einen USFDA-Antrag auf Marktzulassung für Medizinprodukte vor der Vermarktung (PMA) einreichen?
Hersteller von Medizinprodukten müssen einen PMA-Antrag einreichen, wenn das Medizinprodukt:
- neuartig ist.
- zu einer Klasse mit hohem Risiko gehört.
- in der Produktdatenbank nicht gefunden werden kann.
- nicht im Wesentlichen äquivalent (NSE) zu Medizinprodukten der Klasse I, II oder III ist.
Lassen Sie sich fachkundig zu Ihrem Marktzulassungsantrag beraten
Was ist der Unterschied zwischen 510(k)-, PMA- und De-Novo-Anträgen?
Marktzulassung
- Produkt der Klasse III, das das menschliche Leben unterstützt oder ein potenzielles, unzumutbares Risiko für Erkrankungen oder Verletzungen darstellt.
- Der FDA-PMA-Zulassungsprozess erfordert klinische Studien.
- Erfordert eine Inspektion vor Ort vor der Erteilung der PMA-Zulassung.
- 180 Kalendertage
De-Novo-Klassifizierung
- Neuartige Produkte der Klassen I und II, für die es kein gültiges Vergleichsprodukt gibt.
- Erfordert Daten aus klinischen Studien.
- Kein Audit vor Ort vor der De-Novo-Zulassung.
- 150 Kalendertage.
510(k)-Registrierung
- FDA-Produkte der Klasse III, die eine wesentliche Gleichwertigkeit mit dem Referenzprodukt aufweisen.
- Es sind keine Tests am Menschen erforderlich.
- Kein Audit vor Ort vor der 510(k)-Freigabe.
- 90 Kalendertage.
Welche verschiedenen Methoden gibt es für den FDA-Antrag auf Marktzulassung vor der Vermarktung?
Hersteller können eine der folgenden vier (4) PMA-Antragsmethoden wählen, die am besten zu ihrem Produkt passt:
- Traditionelles PMA
- Modulares PMA
- Protokoll zur Produktentwicklung
- Ausnahme für humanitäre Medizinprodukte
Welche Datenanforderungen gelten für die Zulassung von Medizinprodukten vor dem Markteintritt?
Gemäß 21 CFR Teil 814 müssen Antragsteller der US FDA ein ordnungsgemäß ausgefülltes CDRH-Antragsformular, die erforderlichen Verpflichtungserklärungen und eine sorgfältig ausgearbeitete technische PMA-Akte vorlegen. Die technische Akte muss klinische und nicht-klinische Daten enthalten.
Nicht-klinische Daten – Dies umfasst Daten zu Mikrobiologie, Toxikologie, Immunologie, Biokompatibilität, Belastung, Verschleiß, Haltbarkeit sowie andere Labor- oder Tierversuche.
Klinische Daten – Sie umfassen Daten zu Studienprotokollen, Angaben zu Sicherheit und Wirksamkeit, Nebenwirkungen und Komplikationen, Produktmängeln und Ersatzprodukten, Patienteninformationen, Patientenbeschwerden, Datentabellen aller einzelnen Probanden, Ergebnisse statistischer Analysen sowie alle weiteren Informationen aus klinischen Prüfungen.
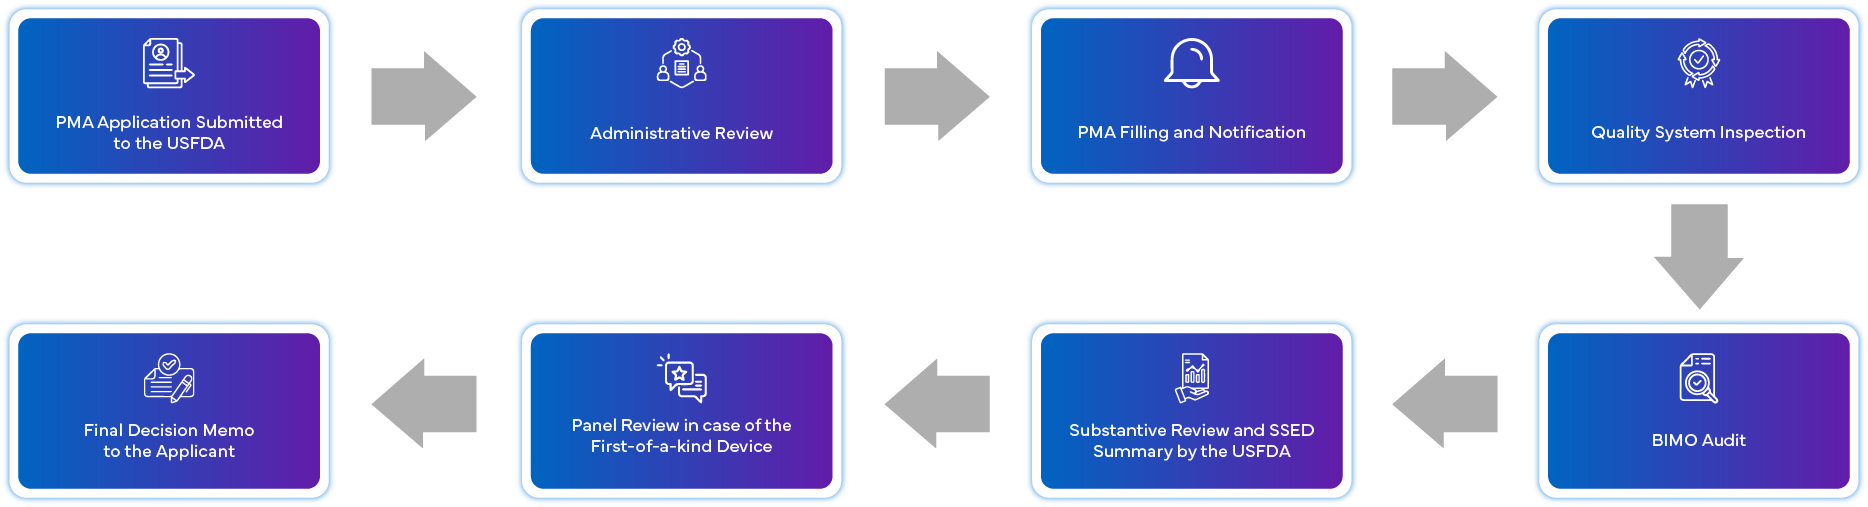
Wie sieht der PMA-Antragsprozess aus?
Welche Anforderungen gelten nach der Zulassung für die Einhaltung der Vorschriften bei PMA?
Die über den PMA-Pfad zugelassenen Produkte müssen die von der USFDA festgelegten Anforderungen nach dem Inverkehrbringen erfüllen. Das Produkt muss die folgenden Anforderungen erfüllen:
- Anforderungen nach der Zulassung, die in der FDA-PMA-Zulassungsanordnung festgelegt sind.
- Management von Änderungen nach der Zulassung durch die rechtzeitige Einreichung relevanter PMA-Ergänzungen
- Einreichung von Berichten nach der Zulassung (Jahresberichte)
- 21 CFR 803 Vorschriften für das Medical Device Reporting (MDR)
- Studien zur Marktüberwachung nach dem Inverkehrbringen, wie sie von der USFDA in den PMA-Zulassungsanordnungen gefordert werden.
Wie hoch sind die USFDA-Gebühren für die Prüfung des PMA-Antrags?
Die MDUFA-Benutzergebühren für Original-PMAs und SUPs sind wie folgt aufgeführt:
| Antragstyp | Gebühren für das Haushaltsjahr 2023 (1. Oktober 2022 bis 30. September 2023) | |
|---|---|---|
| Standardgebühr | Gebühr für kleine Unternehmen | |
| PMA, PDP, PMR, BLA | $441,547 |
|
| Panel-Track SUP | $353,238 | $88,309 |
| 180-Tage-SUP | $66,232 | $16,558 |
| Jahresgebühr für die periodische Berichterstattung über ein Medizinprodukt der Klasse III (PMAs, PDPs und PMRs) | $15,454 | $3,864 |
| 30-Tage-Mitteilung | $7,065 | $3,532 |
| Real-Time SUP | $30,908 | $7,727 |
Mit seiner Expertise in der Bearbeitung von PMA-Einreichungen kann Freyr bei der Ermittlung und Zusammenstellung der Informationen sowie bei der Vorbereitung und Überprüfung des Antrags unterstützen.
USFDA-Kompetenz und Vorteile bei der behördlichen Marktzulassung für Medizinprodukte
- Regulatorische Sorgfaltsprüfung (Regulatory Due Diligence)
- Einhaltung der Qualitätskontrollvorschriften
- Einhaltung des BIMO-Audits
- Zusammenstellung der technischen PMA-Datei
- Veröffentlichung und Erstellung von eCopy
- Validierung und Einreichung von eCopy
- Bearbeitung von RTA-Antworten und Mängeln
- Vermittlungsdienste bis zur FDA-Marktzulassung
- Beratung bei Mängeln
- Produktlistung und Betriebsklassifizierung
- Verwaltung von PMA-Ergänzungen und 30-Tage-Mitteilungen
- Einreichung jährlicher Berichte
- Scheinaudits und 21 CFR 820 Schulung
- Erfahrung in der Bearbeitung zahlreicher FDA-PMA-Einreichungen für verschiedene Produktkategorien.
- Expertenteam für Anträge auf behördliche Marktzulassung der FDA gemäß den regulatorischen Anforderungen
- Zusätzliche Unterstützung bei der Bearbeitung von PMA-bezogenen Fragen.
- Pünktliche Einreichung der Ergebnisse
- Immer auf dem neuesten Stand bezüglich der neuen Änderungen der US FDA