Übersicht zu Software as a Medical Device (SaMD)
Software as a Medical Device (SaMD) ist das neueste Trendthema im Gesundheitssektor. Es wird erwartet, dass der SaMD-Markt global mit einer durchschnittlichen jährlichen Wachstumsrate (CAGR) von 10,78 % wächst. Dieses Wachstum wird durch verschiedene Faktoren angetrieben, wie die Nutzung des Internets der Dinge (IoT), digitale Gesundheitsplattformen und den Einsatz von Software zur kontinuierlichen Überwachung physiologischer Parameter durch medizinische Dienstleister für die Betreuung aus der Ferne. Diese vielversprechende Entwicklung bringt jedoch auch besondere Herausforderungen mit sich – unter anderem die Klärung, ob ein Produkt unter die Kategorie der Medizinprodukte fällt und die regulatorischen Anforderungen erfüllt.
Verschiedene Arten von digitalen Gesundheitsprodukten
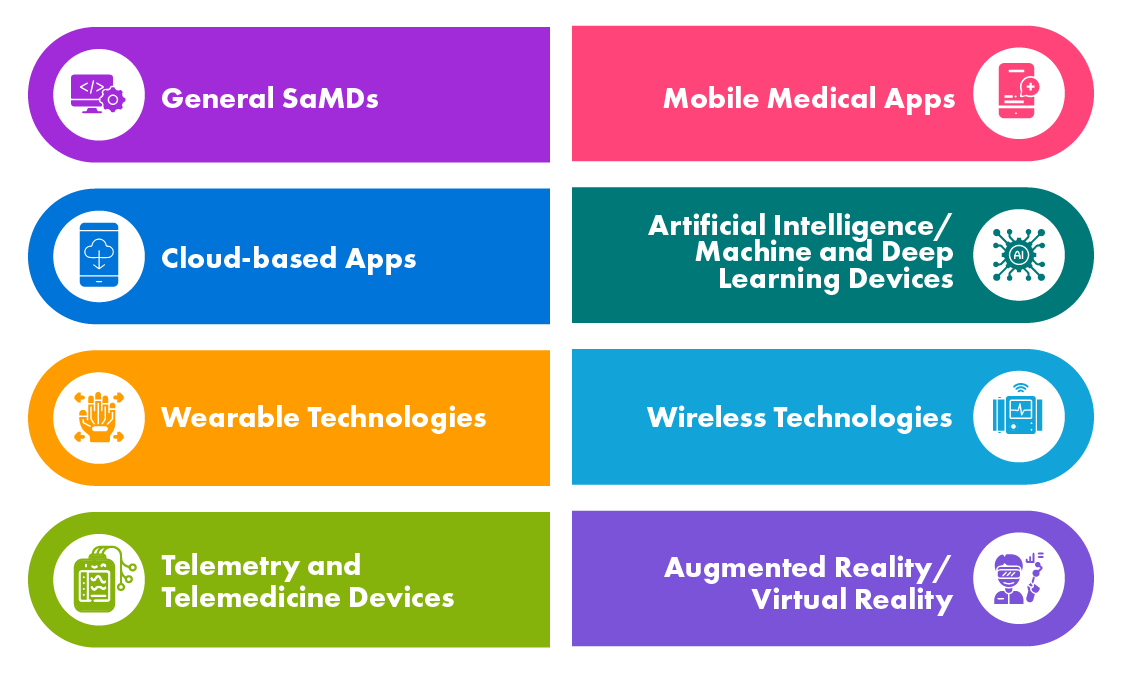
Globales regulatorisches Szenario für die Registrierung von Software as a Medical Device (SaMD)
SaMDs werden in verschiedenen Bereichen wie Screening und Diagnose, Überwachung und Alarmierung, Krankheitsmanagement usw. eingesetzt. Die Gesundheitsbehörden der Industrienationen wie der EU, der US, Kanadas und Australiens haben Vorschriften für SaMDs definiert; einige haben bereits Leitfäden veröffentlicht, während andere sich noch in der Erarbeitungsphase befinden.
Einige regulierte und unregulierte Märkte betrachten Software zwar als Medizinprodukt, verfügen jedoch über keine differenzierten und spezifischen Leitlinien für die SaMD-Klassifizierung. Sie stützen sich stattdessen auf international anerkannte, harmonisierte Leitlinien für die Bewertung und Zulassung von Software.
Nachfolgend sind einige der wichtigsten Leitlinien zur Registrierung von Software as a Medical Device (SaMD) aufgeführt:
- IMDRF-Leitlinie für Klassifizierung, Qualitätsmanagementsysteme (QMS), Cybersicherheitsbewertung und klinische Bewertung.
- Die EU MDR 2017/745 enthält detaillierte regulatorische Anforderungen und Leitlinien für diese Produktkategorie.
- Die MDCG-Leitlinien zur Qualifizierung und Klassifizierung von SaMD sowie zu den Anforderungen an Clinical evaluation reports (CER) / Performance Evaluation Reports (PER) für SaMD.
- Die US FDA-Leitlinien zu Cybersicherheit, klinischer Bewertung und Registrierungsanforderungen für verschiedene Softwaretypen wie Entscheidungssysteme, Bildarchivierungs- und Kommunikationssysteme (PACS), mobile Anwendungen usw.
- Leitliniendokument von Health Canada zur Definition und Klassifizierung von SaMD.
- Neue TGA-Vorschriften für softwarebasierte Medizinprodukte.
Die Registrierung von SaMD in anderen globalen Märkten erfolgt von Fall zu Fall und erfordert eine enge Zusammenarbeit mit der jeweiligen Gesundheitsbehörde für die Zulassung. Der allgemeine Ablauf für die Registrierung von SaMD umfasst:
- Die Prüfung, ob eine bestimmte Software die Kriterien für ein SaMD erfüllt.
- Klassifizierung der Produkte basierend auf dem damit verbundenen Risiko.
- Ermittlung der geltenden Standards und Datenanforderungen der zuständigen Gesundheitsbehörde.
- Bereitstellung der von der jeweiligen Behörde geforderten Daten.
- Zusammenstellung der technischen Dokumentation gemäß den Anforderungen des jeweiligen Landes.
- Einreichung und Beantwortung von Rückfragen bis zur Zulassung.
- Lifecycle-Management nach der Zulassung.
Unsere Kompetenzen
- Dienste für regulatorische Intelligence (bezogen auf Markt- und Kennzeichnungsunterstützung)
- Regulatory Due Diligence / Strategieberichte
- Qualifizierung und Klassifizierung von SaMD
- Antrag auf Produktklassifizierung bei der benannten Stelle
- Gap-Analyse
- Beratungsgespräche vor der Einreichung mit der FDA
- Identifizierung anwendbarer Normen
- Risikomanagement-Aktivitäten
- Unterstützung beim Risikomanagement
- Unterstützung bei der Kennzeichnung
- Erstellung, Überprüfung und Aktualisierung SaMD-spezifischer Verfahren und Vorlagen
- UDI / GUDID
- Produktregistrierung (Software-Registrierung)
- Unternehmensregistrierung
- Auflistung von Medizinprodukten
- Beantwortung von Behördenanfragen – SaMD-Dienste
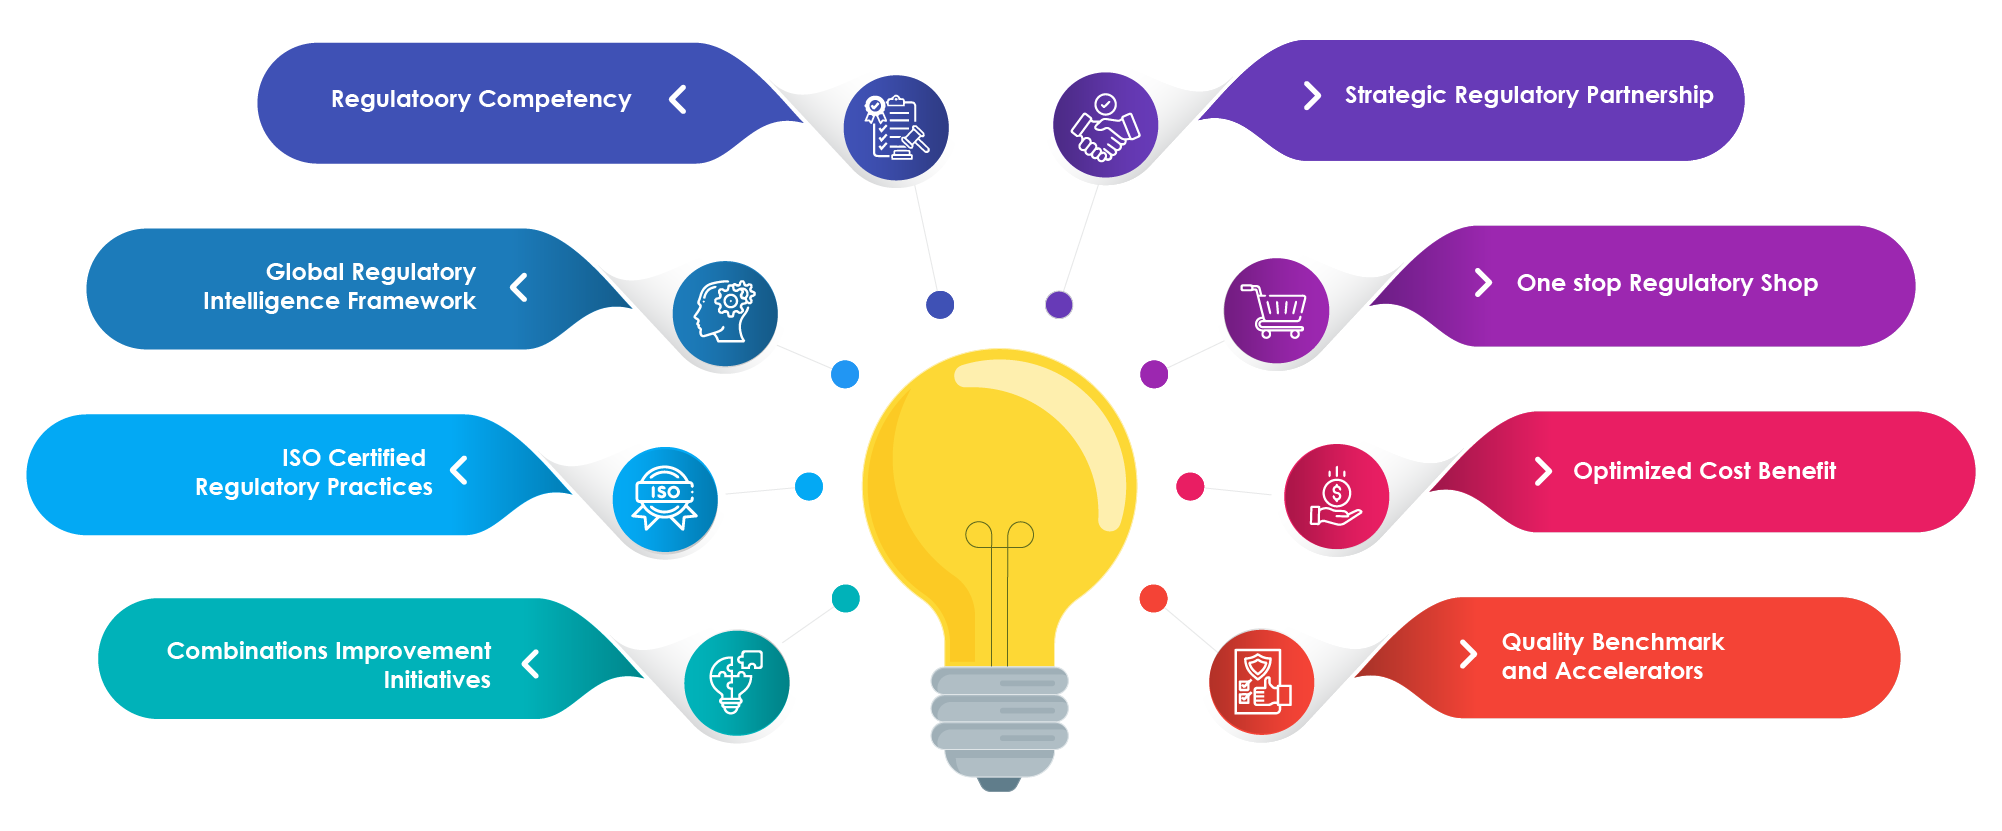
Warum Freyr?
Häufig gestellte Fragen (FAQs)
Die Regulierung von medizinischer Software wird von verschiedenen globalen Regulierungsbehörden überwacht, darunter die FDA in den Vereinigten Staaten, die EMA in Europa und die PMDA in Japan. Diese Behörden klassifizieren medizinische Software basierend auf dem Risiko und legen Richtlinien für Sicherheit, Qualität und Wirksamkeit fest. Die Einhaltung von ISO-Normen wie ISO 13485 und 62304 ist erforderlich.
Die Bestimmung der Risikoklasse von Software as a Medical Device (SaMD) umfasst die Bewertung von Faktoren wie Verwendungszweck und potenziellen Risiken. SaMDs werden ähnlich wie herkömmliche Medizinprodukte klassifiziert – basierend auf der Bedeutung der bereitgestellten Informationen für medizinische Entscheidungen sowie dem Zustand oder der Situation des Patienten (unkritisch, ernst oder kritisch). Regulatorische Richtlinien und fachkundige Beratung sind in diesem Prozess von entscheidender Bedeutung, um die Einhaltung der Vorschriften und die Patientensicherheit zu gewährleisten.
SaMD bezeichnet Software, die für medizinische Zwecke bestimmt ist, ohne Teil eines physischen Medizinprodukts zu sein. Sie läuft auf handelsüblichen Computerplattformen wie Smartphones, Tablets oder PCs. SiMD hingegen ist Software, die als fester Bestandteil in ein physisches Medizinprodukt integriert ist und zu dessen Funktion und Leistung beiträgt. SiMD kann nicht eigenständig verwendet werden und ist auf das zugehörige Medizinprodukt angewiesen, um seinen Zweck zu erfüllen.
Software, die fest in ein Hardware-Medizinprodukt integriert ist und zur Erfüllung des medizinischen Zwecks benötigt wird, gilt NICHT als SaMD.
Der Zeitrahmen für die Erreichung der SaMD-Konformität wird von der Risikoklasse und den regulatorischen Anforderungen beeinflusst. Mit der richtigen regulatorischen Unterstützung können Sie jedoch einen reibungsloseren Prozess bei minimalen Risiken sicherstellen.
Registrierung von Medizinprodukten
- Umfassende regulatorische Strategie für SaMD.
- Unterstützung im Bereich Regulatory und Market Intelligence.
- Produktklassifizierungs- und Registrierungsdienste für SaMDs.
- Regulatorische Unterstützung für Dokumente zur Entwicklung von SaMD-Produkten.
- Beratungsdienste zu klinischen Bewertungsstudien für SaMD.
- Management von Änderungen nach der Zulassung.
- Dienstleistung für lokale Vertretung.
- Umfassende regulatorische Strategie für SaMD.
- Unterstützung im Bereich Regulatory und Market Intelligence.
- Produktklassifizierungs- und Registrierungsdienste für SaMDs.
- Regulatorische Unterstützung für Dokumente zur Entwicklung von SaMD-Produkten.
- Beratungsdienste zu klinischen Bewertungsstudien für SaMD.
- Management von Änderungen nach der Zulassung.
- Dienstleistung für lokale Vertretung.