Was ist eine regulatorische Kennzeichnung?
Zuletzt aktualisiert am: August 2024
Die pharmazeutische regulatorische Kennzeichnung umfasst die Erstellung, Überprüfung und Verwaltung wichtiger Dokumente, die Stakeholdern wesentliche Produktinformationen vermitteln und die Einhaltung globaler regulatorischer Standards sicherstellen. Zu den Kernkomponenten gehören das Core Data Sheet (CDS) und das Company Core Data Sheet (CCDS), die aus Quellen wie Prüfärztebroschüren und Daten nach der Markteinführung abgeleitet werden. Dieser Prozess ist zentral für die Vermittlung von Sicherheits- und Wirksamkeitsinformationen auf länderspezifischen Kennzeichnungen sowie für die Ausrichtung auf die Anforderungen der Gesundheitsbehörden (Health Authority, HA).
Mit dem Fokus auf globale Harmonisierung reagiert die regulatorische Kennzeichnung von Arzneimitteln auf sich wandelnde regulatorische Anforderungen. Sie umfasst neue Produktzulassungen, Einreichungen bei Gesundheitsbehörden, Maßnahmen nach der Zulassung sowie das Lifecycle-Management. Präzision und die Einhaltung sich entwickelnder Richtlinien sind entscheidend für eine erfolgreiche regulatorische Kennzeichnung von Arzneimitteln und beeinflussen die Marktzulassung, das Sicherheitsprofil und die allgemeine regulatorische Tragfähigkeit eines Produkts.
Freyr ist führend im Bereich der End-to-End-Dienstleistungen für regulatorische Arzneimittelkennzeichnungen und verfügt über ein engagiertes Team von über 180 globalen Kennzeichnungsexperten. Das Team ist spezialisiert auf die Erstellung wichtiger Dokumente wie Prüfärzte-Informationen (Investigational Brochures, IB), Developmental Core Data Sheets und Developmental Core Safety Information. Der Einsatz von künstlicher Intelligenz erhöht die Genauigkeit und beschleunigt die Implementierung und Überprüfung von Datenblättern. Mit einer optimierten CCDS-Vorlage und präzisionsgesteuerten Prozessen erfüllen die umfassenden Dienstleistungen von Freyr die dynamischen Anforderungen der Pharmaindustrie und bieten beispiellose Unterstützung für Kennzeichnungs-Compliance und regulatorischen Erfolg.
Warum ist die regulatorische Kennzeichnung in der Pharmaindustrie wichtig?
- Gewährleistung der Patientensicherheit und Informationsvermittlung: Die regulatorische Kennzeichnung ist für die Patientensicherheit von entscheidender Bedeutung. Etiketten und Packungsbeilagen enthalten wichtige Informationen über die Anwendung von Arzneimitteln, Dosierungen, Nebenwirkungen und Gegenanzeigen. Patienten, verordnende Ärzte, Fachkräfte im Gesundheitswesen und Pflegepersonen verlassen sich auf diese Informationen, um fundierte Entscheidungen zu treffen. Eine klare und genaue Kennzeichnung verringert das Risiko von Medikationsfehlern, unerwünschten Ereignissen und Fehlanwendungen.
Sie stellt sicher, dass Patienten die richtige Behandlung erhalten und deren ordnungsgemäße Anwendung verstehen. Darüber hinaus fordern die Regulierungsbehörden, dass jedes pharmazeutische Produkt auf dem Markt über eine Kennzeichnung verfügen muss, um Behandlungsinformationen effektiv zu vermitteln. - Einhaltung von Vorschriften und Risikominderung: Die Einhaltung von Kennzeichnungsvorschriften ist nicht nur eine Formalität, sondern eine rechtliche Anforderung. Behörden wie die US Food and Drug Administration (FDA), die Europäische Arzneimittel-Agentur (EMA) und andere schreiben eine genaue und umfassende Kennzeichnung vor. Die Nichteinhaltung kann zu behördlichen Bußgeldern, Rufschädigung der Marke und sogar zu vorübergehenden Stilllegungen von Produktionslinien führen. Pharmaunternehmen müssen nachweisen, dass ihre Kennzeichnungsprozesse, -methoden, -tests und -geräte in der Lage sind, konsistent sichere und wirksame Produkte herzustellen. Eine ordnungsgemäß validierte Kennzeichnung mindert Risiken und stellt die Einhaltung der guten Herstellungspraxis (GMP) sicher.
- Marktzugang und globale Harmonisierung: Gut strukturierte Kennzeichnungen erleichtern den globalen Marktzugang. Eine einheitliche Kennzeichnung über verschiedene Regionen hinweg optimiert Abläufe, reduziert Redundanzen und stimmt sich mit harmonisierten Standards ab. Da internationale Regulierungsbehörden GMP-Validierungsanforderungen einschließlich Serialisierung übernehmen, stehen pharmazeutische Lieferketten vor wachsender Komplexität. Unternehmen, die der Einhaltung von Kennzeichnungsvorschriften Priorität einräumen, schaffen Vertrauen, verbessern die Marktakzeptanz und positionieren sich erfolgreich in einem wettbewerbsintensiven Umfeld.
Wie läuft der Genehmigungsprozess für Kennzeichnungen ab?
Der Prozess der Kennzeichnungsgenehmigung in der Pharmaindustrie umfasst mehrere Phasen, um sicherzustellen, dass alle arzneimittelbezogenen Informationen korrekt, konform und sowohl für medizinisches Fachpersonal als auch für Patienten verständlich sind. Er beginnt mit dem Entwurf des Kennzeichnungsinhalts, der Details zu Dosierung, Verabreichung, Sicherheit und Warnhinweisen enthält. Regulatorische und medizinische Teams prüfen diesen Entwurf anschließend intern, um sicherzustellen, dass er den lokalen und internationalen regulatorischen Standards entspricht. Nach der Fertigstellung wird die Kennzeichnung zur Genehmigung bei den Gesundheitsbehörden eingereicht, wo sie einer strengen Prüfung unterzogen wird, um die Einhaltung der Sicherheits- und Wirksamkeitsanforderungen zu verifizieren. Erst nach Erhalt der offiziellen Genehmigung darf die Kennzeichnung für die Vermarktung des Arzneimittels verwendet werden.
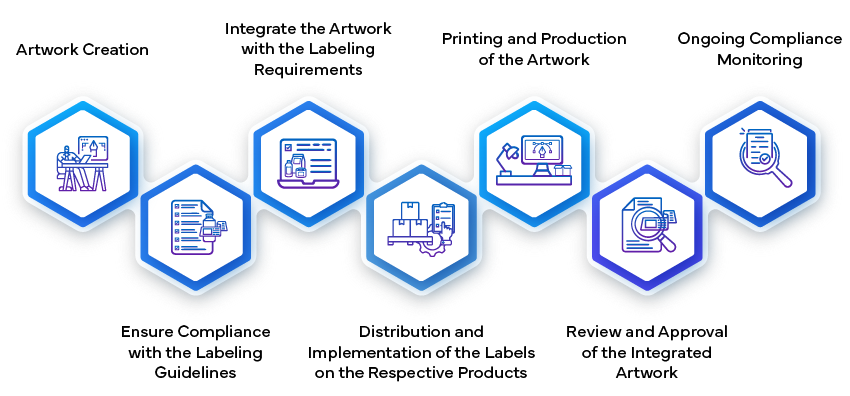
- Erstellung und Einreichung des Etiketts:
- Erste Datenerhebung: Pharmaunternehmen tragen alle relevanten Daten für das Arzneimitteletikett zusammen. Dazu gehören Informationen zu Wirksamkeit, Sicherheit, Dosierungen, Indikationen, Gegenanzeigen und potenziellen Risiken. Die Kennzeichnung dient als wichtiges Kommunikationsmittel für Fachkräfte im Gesundheitswesen und Patienten.
- Einreichung bei den Aufsichtsbehörden: Das Unternehmen reicht die Etikettendaten bei Aufsichtsbehörden wie der US Food and Drug Administration (FDA) oder der Europäischen Arzneimittel-Agentur (EMA) ein. Diese Behörden werten die Daten aus, um sicherzustellen, dass das Arzneimittel einen Nutzen bietet, der die bekannten und potenziellen Risiken für die zielgerichtete Bevölkerung überwiegt.
- Kontextbezogene Analyse: Prüfer analysieren den Zielzustand oder die Krankheit, für die das Arzneimittel bestimmt ist. Sie berücksichtigen das bestehende Therapiesumfeld und wägen die Risiken des Arzneimittels gegen dessen Nutzen ab. Beispielsweise kann ein Medikament zur Behandlung einer lebensbedrohlichen Erkrankung ohne alternative Therapie zugelassen werden, selbst wenn die Risiken für eine nicht lebensbedrohliche Erkrankung inakzeptabel wären.
- Bewertung klinischer Daten: FDA-Prüfer bewerten die vom Arzneimittelhersteller eingereichten Informationen zu klinischem Nutzen und Risiko. Sie berücksichtigen dabei alle Unwägbarkeiten, die sich aus unvollkommenen oder unvollständigen Daten ergeben. Typischerweise erwartet die Behörde Ergebnisse aus gut konzipierten klinischen Studien, um die Wirksamkeit und Sicherheit des Arzneimittels zu validieren.
- Erstellung des Artworks:
- Sobald der Inhalt der Kennzeichnung genehmigt ist, besteht der nächste Schritt in der Erstellung des Label-Artworks. Dies umfasst das Design der visuellen Elemente, des Layouts, der Schriftarten und der Grafiken. Das Artwork muss den regulatorischen Richtlinien entsprechen und die Informationen auf dem Label korrekt wiedergeben.
- Das Label-Artwork wird innerhalb des Pharmaunternehmens intern überprüft, um Konsistenz und Compliance sicherzustellen. Es enthält Details wie Dosierungsanweisungen, Warnhinweise, Lagerbedingungen und Kontaktinformationen.
- Das fertige Artwork wird zur Genehmigung bei den Regulierungsbehörden eingereicht. Dieser Schritt stellt sicher, dass die visuelle Darstellung des Labels Qualitätsstandards entspricht und wichtige Informationen für die Anwender verständlich vermittelt.
- Herstellung und Umsetzung:
- Nach der Genehmigung wird das Label-Artwork zu einem festen Bestandteil der Arzneimittelverpackung. Hersteller stellen sicher, dass die Labels korrekt auf jeder Produkteinheit (z. B. Flaschen, Blisterpackungen, Durchstechflaschen) angebracht werden.
- Qualitätskontrollverfahren stellen sicher, dass Etiketten den Vorgaben entsprechen, einschließlich genauer Inhalte, Lesbarkeit und Einhaltung der Designrichtlinien.
- Das Etikett dient als Bindeglied zwischen dem Pharmaunternehmen, den Zulassungsbehörden, dem medizinischen Fachpersonal und den Patienten. Es spielt eine entscheidende Rolle dabei, die sichere und wirksame Anwendung von Medikamenten während des gesamten Produktlebenszyklus zu gewährleisten.
Welches sind die häufigsten Herausforderungen bei der regulatorischen Kennzeichnung?
Zu den häufigen Herausforderungen bei der regulatorischen Kennzeichnung gehören die Anpassung an sich ständig ändernde regulatorische Anforderungen, die Verwaltung mehrsprachiger Kennzeichnungen und die Gewährleistung der Konsistenz über verschiedene Produktportfolios hinweg. Die Dynamik der regulatorischen Standards für die Pharmakennzeichnung erfordert kontinuierliche Wachsamkeit, um stets über die neuesten Anforderungen informiert zu sein. Die Anpassung an sich ändernde Vorschriften und die zeitnahe Umsetzung notwendiger Aktualisierungen von Inhalt und Format der Kennzeichnung sind unerlässlich, um die Compliance aufrechtzuerhalten und die Patientensicherheit zu gewährleisten.
| Herausforderung | Beschreibung |
|---|---|
| Sich ständig weiterentwickelnde regulatorische Anforderungen | Die Bewältigung sich kontinuierlich ändernder Vorschriften und Richtlinien, die ständige Aktualisierungen der Kennzeichnungsdokumentation erforderlich machen. |
| Globale Harmonisierung | Die Gewährleistung einheitlicher Produktinformationen in verschiedenen Regionen im Einklang mit den unterschiedlichen Anforderungen der verschiedenen Gesundheitsbehörden. |
| Integration von Post-Marketing-Daten | Die Einbindung von Sicherheits- und Wirksamkeitsdaten nach der Markteinführung in die Kennzeichnung unter Wahrung von Genauigkeit und Relevanz. |
| Einhaltung lokaler Kennzeichnungsstandards | Die Einhaltung spezifischer Kennzeichnungsstandards einzelner Länder unter Berücksichtigung sprachlicher, kultureller und formatierungsbezogener Unterschiede. |
| Effizientes Änderungsmanagement für Kennzeichnungen | Die Optimierung von Prozessen zur zeitnahen und präzisen Nachverfolgung, Umsetzung und Dokumentation von Änderungen an Kennzeichnungen. |
Mehrsprachige Kennzeichnungen stellen Pharmaunternehmen, die auf globalen Märkten tätig sind, vor eine große Herausforderung. Die präzise Übersetzung von Kennzeichnungsinhalten in mehrere Sprachen unter Berücksichtigung regionaler sprachlicher und regulatorischer Besonderheiten erfordert Augenmerk auf Details und robuste Prozesse im Übersetzungsmanagement. Die Gewährleistung von Konsistenz und Klarheit über verschiedene Sprachversionen hinweg ist entscheidend, um wichtige Informationen an verschiedene Patientengruppen effektiv zu vermitteln.
Die Wahrung der Konsistenz über Produktportfolios hinweg stellt eine weitere häufige Herausforderung bei der regulatorischen Kennzeichnung dar. Pharmaunternehmen verwalten häufig mehrere Produkte mit unterschiedlichen Kennzeichnungsanforderungen, Rezepturen und Anwendungsgebieten. Um Kohärenz und Compliance über verschiedene Produktlinien hinweg zu erreichen und gleichzeitig die spezifischen regulatorischen Anforderungen für jedes Produkt zu erfüllen, sind effiziente Prozesse und Systeme erforderlich, die eine einheitliche Kennzeichnung hinsichtlich Inhalt, Format und Botschaft sicherstellen.
Welche wesentlichen Vorschriften regeln die Pharmakennzeichnung?
Die Pharmakennzeichnung unterliegt einer Vielzahl komplexer Vorschriften, die darauf ausgelegt sind, die Sicherheit, Wirksamkeit und genaue Anwendung von Medikamenten zu gewährleisten. Einige davon sind nachstehend aufgeführt:
US FDA (United States Food and Drug Administration)
Die US FDA regelt die pharmazeutische Kennzeichnung durch strenge Vorschriften im Code of Federal Regulations (CFR) Title 21. Diese Vorschriften erfordern, dass Etiketten umfassende Informationen enthalten, einschließlich Indikationen, Anwendungshinweisen, Kontraindikationen und potenzieller Nebenwirkungen des Arzneimittels. Die FDA betont die Bedeutung einer klaren, präzisen und unmissverständlichen Sprache, um die Patientensicherheit und eine fundierte Entscheidungsfindung durch medizinisches Fachpersonal zu gewährleisten. Darüber hinaus erstrecken sich die Kennzeichnungsanforderungen der FDA auf verschiedene Aspekte wie Verpackungen, Packungsbeilagen und elektronische Kennzeichnungen, sodass alle Informationen zugänglich und über verschiedene Formate hinweg standardisiert sind. Die Einhaltung dieser Vorschriften ist für die Arzneimittelzulassung und die fortlaufende Präsenz auf dem Markt in den Vereinigten Staaten obligatorisch.
EMA (European Medicines Agency)
Die EMA beaufsichtigt die pharmazeutische Kennzeichnung in der EU (European Union) durch Richtlinien und Leitlinien, die darauf abzielen, die Kennzeichnung in den Member States zu harmonisieren. Die Richtlinie 2001/83/EG der Europäischen Kommission ist für diese Bemühungen von zentraler Bedeutung und legt die Anforderungen für die Zusammenfassung der Merkmale des Arzneimittels (SmPC), die Packungsbeilage und die Verpackungskennzeichnung fest. Die EMA stellt sicher, dass die Kennzeichnung wesentliche Informationen sowohl für Angehörige der Gesundheitsberufe als auch für Patienten enthält, was eine sichere und wirksame Anwendung von Medikamenten in der gesamten EU (European Union) fördert. Darüber hinaus muss die Kennzeichnung in den Amtssprachen der Member States verfügbar sein, in denen das Arzneimittel vertrieben wird, was das Engagement der EMA für Zugänglichkeit und patientenzentrierte Versorgung widerspiegelt.
TGA (Therapeutic Goods Administration)
In Australien ist die TGA gemäß dem Therapeutic Goods Act 1989 für die Regulierung der Pharmakennzeichnung verantwortlich. Die Richtlinien der TGA schreiben vor, dass Arzneimitteletiketten klare, präzise und umfassende Informationen über das Produkt liefern, einschließlich Inhaltsstoffen, Anwendungsgebieten, Dosierung und potenziellen Risiken. Die Kennzeichnungsanforderungen sollen die öffentliche Gesundheit schützen, indem sie sicherstellen, dass Verbraucher und medizinisches Fachpersonal über die notwendigen Informationen verfügen, um Medikamente sicher und wirksam anzuwenden. Die TGA legt zudem großen Wert auf die Lesbarkeit von Etiketten und fordert, dass diese in verständlicher Sprache verfasst sind und kritische Informationen gut sichtbar dargestellt werden, um Fehlbedienungen und Medikationsfehler zu verhindern.
Health Canada
Health Canada reguliert die pharmazeutische Kennzeichnung durch einen Rahmen, bei dem die Sicherheit und das Wohlergehen von Patienten und medizinischem Personal an erster Stelle stehen. Das Lebensmittel- und Arzneimittelgesetz (Food and Drugs Act) und die dazugehörigen Vorschriften skizzieren die Anforderungen an Arzneimittelkennzeichnungen, die detaillierte Informationen über die Zusammensetzung des Produkts, Anwendungsgebiete, Gegenanzeigen und mögliche Nebenwirkungen enthalten müssen. Health Canada schreibt zudem vor, dass Kennzeichnungen zweisprachig in Englisch und Französisch verfasst sein müssen, um der sprachlichen Vielfalt des Landes gerecht zu werden. Darüber hinaus aktualisiert Health Canada seine Kennzeichnungsanforderungen regelmäßig, um neue wissenschaftliche Erkenntnisse und sich ändernde Bedürfnisse im Bereich der öffentlichen Gesundheit widerzuspiegeln, wodurch sichergestellt wird, dass die Kennzeichnung relevant und wirksam bleibt, um eine sichere Anwendung von Medikamenten zu fördern.
PMDA (Pharmaceuticals and Medical Devices Agency)
Die PMDA, die japanische Zulassungsbehörde, überwacht die Kennzeichnung von Arzneimitteln gemäß dem Gesetz über pharmazeutische Angelegenheiten und zugehörigen Richtlinien. Die PMDA verlangt, dass Arzneimitteletiketten umfassende Informationen wie Anwendungsgebiete, Dosierungsanweisungen und mögliche Nebenwirkungen in einem Format enthalten, das sowohl für Fachkreise als auch für Patienten leicht verständlich ist. Darüber hinaus schreibt die PMDA vor, dass Etiketten Warnhinweise und Vorsichtsmaßnahmen enthalten, die speziell auf die japanische Bevölkerung abgestimmt sind, unter Berücksichtigung von Faktoren wie genetischen Unterschieden und kulturellen Gepflogenheiten. Dieser Ansatz stellt sicher, dass Medikamente in Japan sicher und wirksam angewendet werden, wobei die Kennzeichnung auf die besonderen Bedürfnisse des lokalen Marktes zugeschnitten ist.
NMPA (National Medical Products Administration)
In China regelt die NMPA die Arzneimittelkennzeichnung über einen regulatorischen Rahmen, bei dem Genauigkeit, Klarheit und Sicherheit im Vordergrund stehen. Das Arzneimittelgesetz der Volksrepublik China legt die Anforderungen für Arzneimitteletiketten fest, die Informationen zu Anwendungsgebieten, Dosierung, Gegenanzeigen und potenziellen Nebenwirkungen enthalten müssen. Die NMPA verlangt zudem, dass die Kennzeichnung in vereinfachtem Chinesisch verfasst ist, um die Zugänglichkeit für die lokale Bevölkerung zu gewährleisten. Darüber hinaus schreibt die NMPA vor, dass Etiketten im Rahmen des Arzneimittelzulassungsverfahrens einer strengen Prüfung unterzogen werden, um die Einhaltung nationaler Standards zu sichern und die öffentliche Gesundheit zu schützen, indem Medikationsfehler und Fehlanwendungen verhindert werden.
Wie kann ein regulatorischer Partner dabei helfen, die Einhaltung der Kennzeichnungsanforderungen zu erreichen?
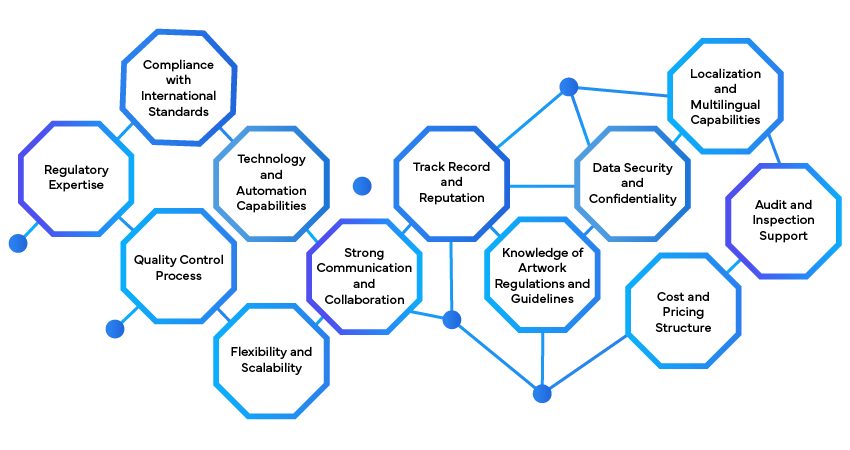
Ein Regulatory-Partner trägt maßgeblich dazu bei, die Einhaltung der Kennzeichnungsanforderungen durch spezialisiertes Fachwissen und umfassende Unterstützung zu erreichen. Sie leiten Unternehmen durch die komplexe regulatorische Landschaft und stellen sicher, dass Kennzeichnungsmaterialien – einschließlich Verpackungen, Packungsbeilagen und elektronischer Etiketten – den spezifischen Anforderungen verschiedener Gesundheitsbehörden wie der US FDA, EMA, TGA, Health Canada, PMDA und NMPA entsprechen. Dies erfordert das Verständnis und die Anwendung neuester Vorschriften, die je nach Region erheblich variieren können, um sicherzustellen, dass alle Produktinformationen genau, vollständig und konform sind.
Darüber hinaus trägt ein regulatorischer Partner dazu bei, den Kennzeichnungsprozess zu optimieren, indem er wichtige Dienstleistungen wie Inhaltserstellung, Überprüfung und Validierung bereitstellt. Er unterstützt bei der Erstellung und Überarbeitung von Kennzeichnungsinhalten, damit diese den regulatorischen Standards entsprechen und alle erforderlichen Informationen enthalten – von Inhaltsstofflisten und Anwendungshinweisen bis hin zu Warnhinweisen zur Sicherheit und Lagerungsbedingungen. Dies verringert das Risiko von Fehlern und Auslassungen, die zu regulatorischen Verzögerungen oder Marktrücknahmen führen könnten, und beschleunigt die Markteinführung neuer Produkte.
Zudem unterstützt ein regulatorischer Partner Unternehmen bei der Aufrechterhaltung der kontinuierlichen Compliance, indem er regulatorische Aktualisierungen überwacht und Änderungen bei Bedarf umsetzt. Er bietet strategische Beratung zur Anpassung von Etiketten an neue Richtlinien oder aufkommende Marktanforderungen, hilft Unternehmen dabei, Verstöße gegen Vorschriften zu vermeiden, und stellt sicher, dass ihre Produkte den aktuellen Bestimmungen entsprechen. Durch die Nutzung seiner Fachkompetenz und die ständige Beobachtung regulatorischer Änderungen hilft ein regulatorischer Partner Unternehmen dabei, sich effizient und erfolgreich in der sich dynamisch entwickelnden Kennzeichnungslandschaft zu bewegen.
Wie können Unternehmen mit regulatorischen Kennzeichnungsdiensten beginnen?
Um mit regulatorischen Kennzeichnungsdiensten zu beginnen, sollten Unternehmen zunächst ihre spezifischen Kennzeichnungsanforderungen auf Basis der Zielmärkte und regulatorischen Vorgaben ermitteln. Als Nächstes sollten sie mit einem zuverlässigen Anbieter von Regulierungsdiensten zusammenarbeiten, der über Expertise im Bereich globaler Kennzeichnungsstandards verfügt. Dieser Anbieter kann beim Entwerfen, Prüfen und Aktualisieren von Etiketten unterstützen, um die Einhaltung der Vorschriften sicherzustellen. Darüber hinaus trägt die Implementierung eines zentralisierten Kennzeichnungsmanagementsystems dazu bei, den Prozess zu optimieren und die Konsistenz über alle Produktetiketten hinweg zu gewährleisten. Regelmäßige Audits und Aktualisierungen sind unerlässlich, um Etiketten im Einklang mit sich ändernden Vorschriften zu halten.
Können regulatorische Kennzeichnungsdienste bei der Marktüberwachung helfen?
Ja, regulatorische Kennzeichnungsdienste können durchaus bei der Marktüberwachung von pharmazeutischen Produkten helfen. Diese Dienste spielen eine entscheidende Rolle bei der Unterstützung der Marktüberwachung, indem sie die Verwaltung von Kennzeichnungsaktualisierungen erleichtern, sicherheitsrelevante Kennzeichnungsänderungen handhaben und die Einhaltung regulatorischer Anforderungen nach der Zulassung sicherstellen. Durch die Pflege genauer und aktueller Kennzeichnungsinformationen helfen regulatorische Kennzeichnungsdienste Pharmaunternehmen dabei, auf Sicherheitsbedenken zu reagieren und notwendige Änderungen zeitnah umzusetzen, um die laufende regulatorische Compliance und die Patientensicherheit zu unterstützen.
Darüber hinaus können regulatorische Kennzeichnungsdienste dazu beitragen, aktualisierte Sicherheitsinformationen effizient an Angehörige der Gesundheitsberufe und Patienten zu übermitteln. Bei neuen Sicherheitserkenntnissen oder Änderungen der Risikoprofile von pharmazeutischen Produkten können Experten für regulatorische Kennzeichnung dabei helfen, die Kennzeichnungsinhalte rasch zu aktualisieren, um die neuesten Sicherheitsdaten und regulatorischen Anforderungen widerzuspiegeln. Dieser proaktive Ansatz bei der Marktüberwachung und bei Kennzeichnungsaktualisierungen unterstützt die zeitnahe Kommunikation wichtiger Sicherheitsinformationen an medizinische Dienstleister und Patienten, was zu einer verbesserten Pharmakovigilanz und Patientenversorgung beiträgt.
Insgesamt bieten regulatorische Kennzeichnungsdienste eine wertvolle Unterstützung bei der Marktüberwachung, indem sie sicherstellen, dass pharmazeutische Produkte während ihres gesamten Lebenszyklus eine genaue und konforme Kennzeichnung behalten. Durch die Nutzung der Expertise von Regulierungsexperten und effizienter Prozesse im Kennzeichnungsmanagement können Unternehmen aufkommende Sicherheitsaspekte nach der Markteinführung und regulatorische Verpflichtungen effektiv angehen und so zur kontinuierlichen Sicherheit und Wirksamkeit ihrer Produkte auf dem Markt beitragen.
Warum Freyr wählen?
![Über uns]()
Ein Jahrzehnt herausragender Leistungen im Bereich der regulatorischen Kennzeichnung
![Über uns]()
Über 180 globale Experten für Kennzeichnungsdienste
![Über uns]()
Spezialisiert auf die Erstellung und Verwaltung wichtiger Dokumente
![Über uns]()
Fachwissen zu Prüfärztebroschüren, Kerndatenblättern und unternehmensinternen Kerndatenblättern
![Über uns]()
Engagiert für weltweite Compliance und Präzision
![Über uns]()
Nutzt KI (Künstliche Intelligenz) für eine effiziente regulatorische Navigation


Werden Sie jetzt unser Partner
Wichtige Fakten


Häufig gestellte Fragen
Core Data Sheets (CDS) bieten eine konsolidierte Zusammenfassung wichtiger Arzneimittelinformationen, einschließlich Anwendungsgebieten, Dosierungen und Sicherheitsprofilen. Sie gewährleisten eine konsistente Kommunikation wesentlicher Details über globale Märkte hinweg, was die regulatorische Compliance und eine fundierte Entscheidungsfindung erleichtert. CDS dienen zudem als Referenz für die Erstellung lokaler Produktkennzeichnungen.
Prüfärzte-Informationen (Investigational Brochures, IB) enthalten detaillierte Daten zu klinischen Studien und zur Arzneimittelentwicklung für Prüfzwecke, während Company Core Data Sheets (CCDS) wichtige Sicherheits- und Wirksamkeitsdaten für globale regulatorische Zwecke zusammenfassen und als Leitfaden für Kennzeichnungsinhalte und -aktualisierungen dienen. CCDS werden verwendet, um produktspezifische Kennzeichnungen für die Marktzulassung zu erstellen.
Künstliche Intelligenz verbessert die regulatorische Kennzeichnung, indem sie die Datenanalyse automatisiert, die Genauigkeit bei der Erstellung von Inhalten erhöht und Dokumentenprüfungen beschleunigt. KI-gestützte Tools optimieren Kennzeichnungsprozesse und gewährleisten Konsistenz über verschiedene regulatorische Anforderungen hinweg. Sie helfen zudem dabei, potenzielle Compliance-Probleme vorherzusagen und zu beheben.
Eine mehrsprachige Kennzeichnung stellt sicher, dass pharmazeutische Produkte für verschiedene Patientenpopulationen zugänglich sind. Sie erfüllt regionale regulatorische Anforderungen und erhöht die Sicherheit, indem sie klare, verständliche Anweisungen und Warnhinweise in mehreren Sprachen bereitstellt. Dies verringert das Risiko von Missverständnissen und Fehlern bei der Verabreichung von Arzneimitteln.
Ein zentrales Kennzeichnungsmanagementsystem koordiniert die Erstellung, Prüfung und Aktualisierung von Kennzeichnungsdokumenten und gewährleistet so Konsistenz und Compliance auf globalen Märkten. Es optimiert Prozesse und hält Produktinformationen präzise und auf dem neuesten Stand. Dieses System unterstützt zudem die effiziente Handhabung von Kennzeichnungsänderungen und regulatorischen Aktualisierungen.
Structured Product Labeling (SPL) ist ein XML-basiertes Format für die Arzneimittelkennzeichnung, das Produktinformationen standardisiert und organisiert. Es sorgt für Konsistenz und erleichtert den Datenaustausch zwischen Aufsichtsbehörden und Herstellern. SPL unterstützt die effiziente Verwaltung von Kennzeichnungsinformationen über den gesamten Lebenszyklus eines Produkts hinweg.
Die Global Location Number (GLN) ist eine eindeutige Kennung zur Identifizierung von Standorten und Unternehmen innerhalb der Lieferkette. Sie hilft dabei, pharmazeutische Produkte auf globalen Märkten präzise zu verfolgen und zu verwalten. GLNs gewährleisten eine präzise und effiziente Produktverteilung sowie Bestandsverwaltung.
Der National Drug Code (NDC) ist eine von der FDA vergebene eindeutige Kennung für Arzneimittel. Sie hilft bei der präzisen Identifizierung von Arzneimittelprodukten und erleichtert die Bestandsverwaltung und Rückverfolgung. Der NDC ist entscheidend für eine genaue Arzneimittelabgabe und die regulatorische Berichterstattung.
Eine Prüfärztebroschüre (Investigator's Brochure, IB) enthält detaillierte Informationen zu den klinischen und präklinischen Daten eines Prüfpräparats. Sie dient dazu, Prüfärzte klinischer Studien zu den Zwecken der Studie über Sicherheit, Wirksamkeit und Dosierung des Arzneimittels zu informieren. Die IB unterstützt zudem eine ethische und fundierte Entscheidungsfindung in der klinischen Forschung.