Visão Geral do Registo de Dispositivos Médicos em Taiwan
Taiwan tem uma procura crescente por Dispositivos Médicos. A Taiwan Food & Drug Administration (TFDA), sob a alçada do Ministério da Saúde e Bem-Estar (MOHW), regulamenta os Dispositivos Médicos através da Lei dos Assuntos Farmacêuticos (PAA). Fabricantes estrangeiros sem escritório físico em Taiwan necessitam de representação por um agente em Taiwan como pré-requisito para o processo de Registo de Dispositivos Médicos em Taiwan.
![]()
Autoridade Regulamentar: Administração de Alimentos e Medicamentos de Taiwan![]()
Regulamento: Lei dos Assuntos Farmacêuticos (PAA) e Regulamento para o registo de Dispositivos Médicos![]()
Representante Autorizado: Representação por Agente em Taiwan necessária![]()
Requisito de SGQ: Documentação do Sistema de Qualidade (QSD) ISO 13485![]()
Avaliação de Dados Técnicosa: Divisão de Dispositivos Médicos e Cosméticos![]()
Validade da Licença: QSD - 3 Anos; Registo de Produto - 5 Anos![]()
Requisitos de Rotulagem: Artigo 75, Lei dos Assuntos Farmacêuticos![]()
Formato de Submissão: Documento![]()
Idioma: Inglês e Chinês


Classificação de Dispositivos Médicos em Taiwan
A TFDA classifica os Dispositivos Médicos em 3 classes com base no risco: Classe I para baixo risco, Classe II para risco moderado e Classe III para dispositivos de alto risco. A necessidade de um dispositivo de referência representa um desafio para a entrada de dispositivos inovadores no mercado. Um aumento no tempo de procedimento para dispositivos das Classes II e III que necessitam de Documentação do Sistema de Qualidade é outra complexidade envolvida. Todos os Dispositivos Médicos importados devem obter um certificado de registo da TFDA.
| Classe de Dispositivo | Risco |
|---|---|
| Classe I | Baixo Risco |
| Classe II | Risco Moderado |
| Classe III | Alto Risco |
Representação por Agente em Taiwan
Fabricantes estrangeiros sem escritório físico em Taiwan devem nomear um Agente em Taiwan como pré-requisito para comercializar dispositivos em Taiwan. Nomear uma organização terceira como Agente em Taiwan, em vez de um distribuidor, oferece flexibilidade para explorar múltiplos distribuidores para uma melhor penetração no mercado. O Agente em Taiwan deve ter uma entidade legal estabelecida em Taiwan, certificada com uma Licença de Vendas Farmacêuticas.
Registo de Dispositivos Médicos em Taiwan
Antes de um dispositivo médico poder ser comercializado em Taiwan, é exigido o registo da Documentação do Sistema de Qualidade (QSD) para a unidade de fabrico, para além do registo do dispositivo médico. O registo QSD só é dispensado para os dispositivos médicos de Classe I (não estéreis). Uma licença QSD (obtida após a aprovação do registo QSD) em Taiwan é equivalente às Boas Práticas de Fabrico (BPF) para dispositivos médicos.
A TFDA anunciou que, a partir de 1 de junho de 2022, os titulares de licenças de dispositivos médicos de Classe III são obrigados a carregar o UDI e as informações de produto correspondentes para a Base de Dados UDI (UDID). Os fabricantes de dispositivos médicos são também obrigados a colocar o UDI na etiqueta do produto. Além disso, a partir de 1 de junho de 2023, os dispositivos médicos de Classe II são obrigados a cumprir os regulamentos relevantes do UDI.
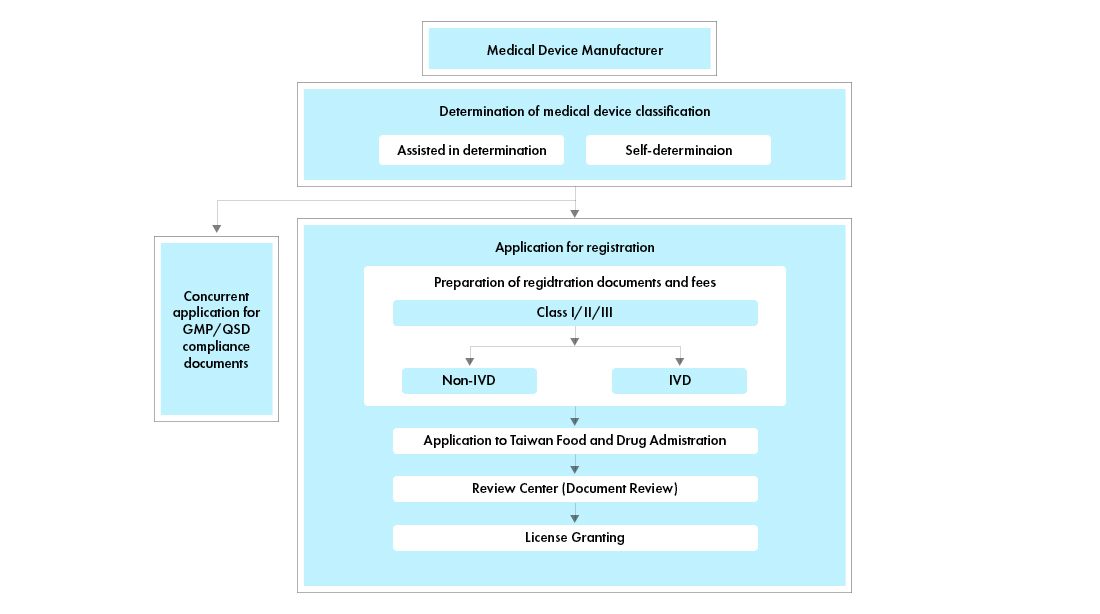
Fluxo do processo
Gestão do Ciclo de Vida do Dispositivo Médico Pós-Aprovação
A Freyr apoia os fabricantes estrangeiros na gestão do ciclo de vida de dispositivos médicos End-to-End, incluindo atividades pós-aprovação, tais como:
- Gestão de alterações pós-aprovação - modificações às aprovações existentes de Dispositivos Médicos, tais como, adição de novas variantes, acessórios; adição de novas indicações de utilização, entre outras
- Manutenção das aprovações e do registo através do pagamento atempado das taxas administrativas e de registo
- Renovação de licenças
- Ligação entre a TFDA e o fabricante
- Gestão da Importação
A Freyr é especializada em responder às necessidades regulamentares de dispositivos médicos em Taiwan. Com uma vasta rede, a Freyr ajuda na nomeação de um representante local fiável cuja presença é de extrema importância durante toda a Vigilância Pós-Comercialização. Os nossos especialistas também ajudam na seleção de um dispositivo de equivalência adequado e de aprovações existentes noutros mercados para apoiar a entrada de novos dispositivos no mercado.
Resumo
| Classe de Dispositivo | Critérios de Risco / Classificação | SGC | Registo de Produtos |
|---|---|---|---|
| Classe I | Baixo Risco | Isentos (dispositivos não estéreis de Classe I) | Sim |
| Classe II | Risco Moderado | QSD | Sim |
| Classe III | Alto Risco | QSD | Sim |
Especialização da Freyr
- Due Diligence Regulamentar
- Classificação Oficial
- Aprovações QSD
- Registo de Dispositivos
- Representante Legal
- Apoio à Rotulagem
- Apoio à Tradução
- Identificação e qualificação de distribuidores
- Vigilância Pós-Comercialização
- Gestão de Alterações Pós-Aprovação
- Renovação e transferência de licenças
- Submissão e coordenação