Visão geral das soluções de UDI e GUDID para a conformidade com a FDA
A regra de Identificação Única de Dispositivos (UDI), promulgada pela Food and Drug Administration (FDA) dos EUA e publicada no Federal Register dos EUA a 24 de setembro de 2013, estabelece os requisitos de Identificação Única de Dispositivos (UDI) para dispositivos médicos. Este regulamento cria um sistema uniforme para a identificação de dispositivos e respetiva informação, servindo múltiplos objetivos de saúde pública, destacando-se o apoio às iniciativas de Vigilância Pós-Comercialização (PMS) da FDA. O cumprimento dos requisitos UDI é obrigatório para os fabricantes que pretendam comercializar os seus produtos nos Estados Unidos.
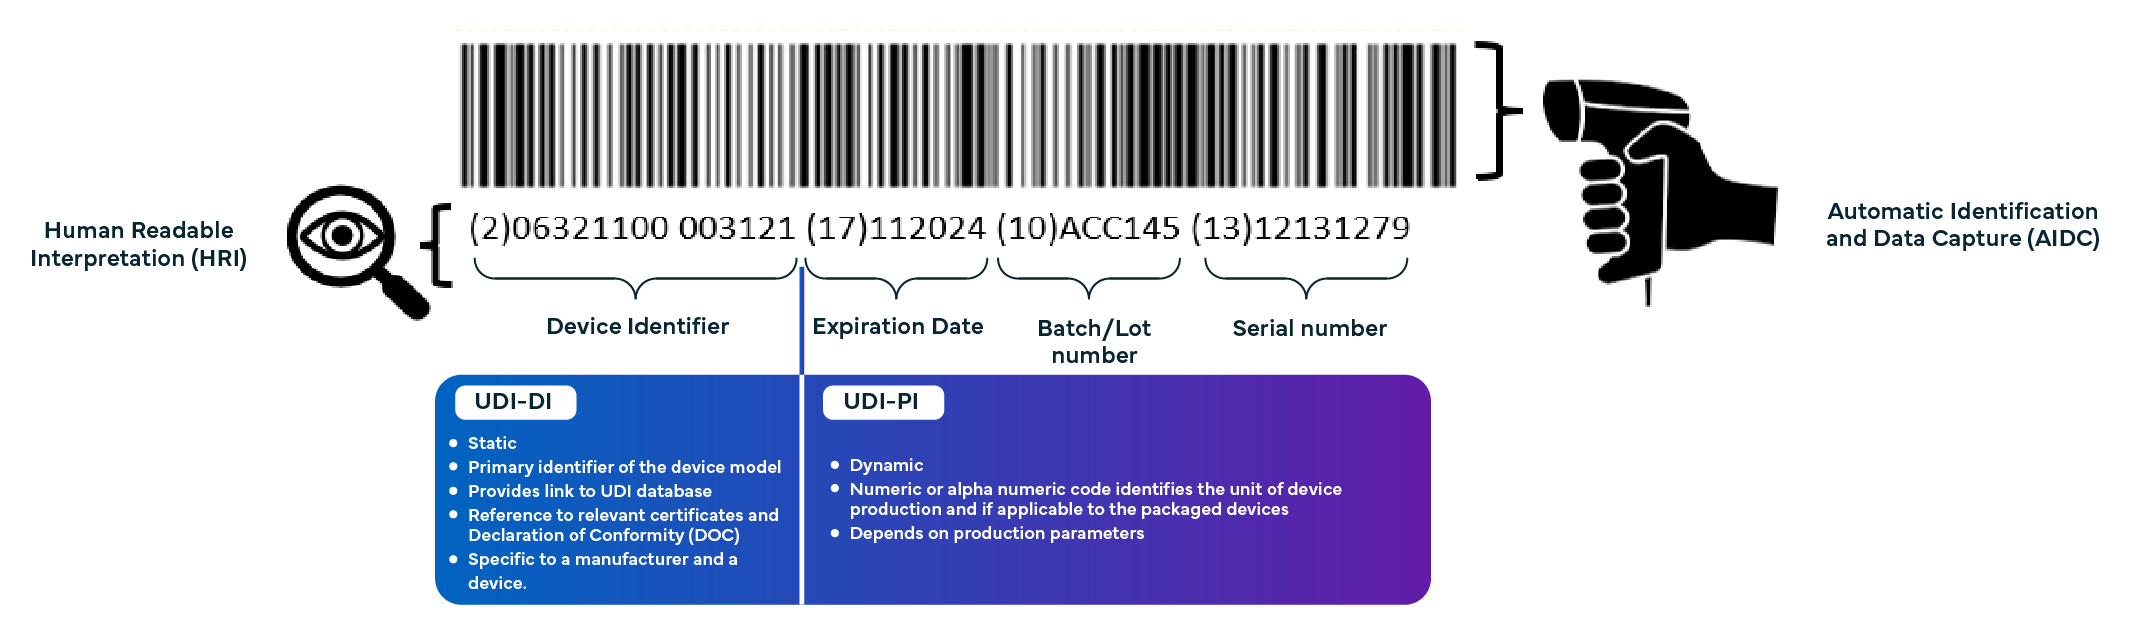
Um Identificador Único de Dispositivo (UDI) consiste numa série de caraterísticas numéricas ou alfanuméricas criada através de uma norma de codificação e identificação de dispositivos aceites a nível global para a identificação inequívoca de um dispositivo médico específico no mercado. O UDI é composto por duas (02) partes: o Identificador do Dispositivo (UDI-DI) e o Identificador de Produção (UDI-PI). O sistema UDI foi concebido para melhorar a rastreabilidade dos dispositivos médicos, aumentar a segurança do paciente e garantir que os dispositivos são devidamente identificados e utilizados. O fabricante pode obter o UDI junto das agências emissoras de UDI acreditadas pela FDA: GS1, HIBCC e ICCBBA.
O GUDID (Global Unique Device Identification Database) é um repositório central de informações detalhadas sobre dispositivos médicos criado pela FDA. Serve como um requisito regulamentar fundamental para os fabricantes de tecnologia médica que comercializam Diagnósticos In Vitro (IVD) ou dispositivos médicos nos Estados Unidos. O GUDID contém informações essenciais sobre cada dispositivo. Foi concebido para ajudar a identificar e rastrear todos os dispositivos médicos vendidos nos EUA, fornecendo um centro digital para informações de UDI (Unique Device Identification). Os fabricantes são solicitados a submeter eletronicamente todas as informações de UDI ao GUDID, garantindo que os dados precisos e atualizados estejam disponíveis para os reguladores, prestadores de cuidados de saúde, seguradoras e o público.
A Freyr dispõe de um escritório próprio nos Estados Unidos, com especialistas e recursos em matéria de regulamentação de dispositivos médicos, para o ajudar a implementar processos de conformidade que cumpram os requisitos UDI da US FDA. Para obter assistência especializada, contacte os especialistas da Freyr.
O que é um Número DUNS?
Para submeter informações de UDI ao Electronic Submissions Gateway (ESG) da FDA, os fabricantes nacionais e estrangeiros devem possuir o seu próprio número D-U-N-S exclusivo. O número DUNS (Data Universal Numbering System) é um identificador distinto de nove dígitos utilizado para o acompanhamento de empresas. Amplamente reconhecido como a norma global para a identificação de empresas, o número DUNS permite que potenciais clientes e fornecedores acedam a informações abrangentes sobre empresas recolhidas pela Dun & Bradstreet, uma empresa líder na prestação de dados comerciais e de negócios. A FDA exige que todos os detalhes do número DUNS sejam precisos e atualizados para que os registos de dispositivos médicos e as submissões de UDI de uma empresa sejam aceites. A falha no fornecimento de um número DUNS válido pode resultar na revogação do registo de uma instalação.
Competências de UDI e GUDID da Freyr:
![]()
Criação de conta junto das entidades emissoras de UDI.![]()
Geração de UDI/código de barras.![]()
Criação de conta GUDID/Apoio na criação de conta GUDID.![]()
Apoio à submissão de dados UDI na base de dados GUDID.
Perguntas Frequentes (FAQs)
O UDI-DI é uma parte fixa e obrigatória do UDI que identifica a versão ou modelo específico de um dispositivo e o respetivo fabricante/titular do rótulo. É utilizado como "chave de acesso" à informação armazenada numa base de dados UDI e constitui o dado que permite associar a informação do dispositivo noutros sistemas.
O UDI-PI é uma parte condicional e variável do UDI que identifica a unidade de produção do dispositivo e pode incluir informações como o número de lote ou de série, a data de validade e a data de fabrico, entre outras.
Um rotulador deve primeiro solicitar uma conta GUDID para submeter informações de UDI para dispositivos. O processo para solicitar uma conta está disponível no sítio Web de UDI da FDA.
O UDI deve ser colocado no rótulo do dispositivo, nas embalagens do dispositivo e, no caso de dispositivos destinados a ser utilizados mais do que uma vez e reprocessados entre utilizações, no próprio dispositivo.
Todo o software autónomo, quer esteja embalado quer não (por exemplo, software descarregado de um sítio Web), deve fornecer o seu UDI.
Consultoria Regulamentar de Dispositivos Médicos – Competência Comprovada
Porquê a Freyr?