Conformidade para o registo de dispositivos médicos e panorama regulamentar na UE
A União Europeia representa um dos mercados de dispositivos médicos mais rigorosamente regulados e comercialmente atrativos do mundo. Juntamente com 27 Estados-Membros, 3 países do EEA e a Turquia, o mercado da União opera sob um ecossistema regulamentar harmonizado definido pelo EU MDR (2017/745) para dispositivos médicos e pelo EU IVDR (2017/746) para os in vitro diagnostics, garantindo a região normas uniformes de segurança e desempenho em todas as categorias de produtos. Para colocar legalmente um dispositivo no mercado da União Europeia, os fabricantes devem obter a marcação CE, que confirma a conformidade com a regulamentação aplicável com base na classificação de risco do dispositivo e na via de avaliação de conformidade. O incumprimento destes requisitos pode resultar em consequências graves, incluindo a retirada de produtos do mercado, apreensão nas alfândegas, suspensão da certificação ou a perda total de acesso ao mercado.
Ao abrigo do regime regulamentar atual:
- A marcação CE é obrigatória para todos os dispositivos médicos e IVD antes de poderem ser comercializados.
- O registo de dispositivos no EUDAMED está a ser introduzido por fases, estando vários módulos já ativos para utilização obrigatória.
- A nomeação de um Representante Autorizado Europeu (EAR) é obrigatória para qualquer fabricante localizado fora da UE/EEA/Turquia.
- Regras de classificação do MDR/IVDR mais rigorosas exigem documentação técnica robusta, evidência clínica ou de desempenho e monitorização contínua do ciclo de vida.
A Freyr apoia os fabricantes ao longo desta jornada, permitindo uma entrada suave e em conformidade no mercado da União. Desde o desenvolvimento de uma estratégia de marcação CE e a compilação de documentação técnica até à gestão de submissões a Organismos Notificados e à atuação como seu Representante Autorizado na UE, a Freyr garante uma conformidade com o MDR/IVDR totalmente alinhada e um acesso contínuo a todos os Estados-Membros da UE, regiões do EEA e à Turquia.
Processo de Conformidade na UE Passo a Passo
O acesso ao mercado de um dispositivo médico e IVD no mercado da UE/União envolve várias etapas definidas. Eis como a Freyr gere todo o processo por si:
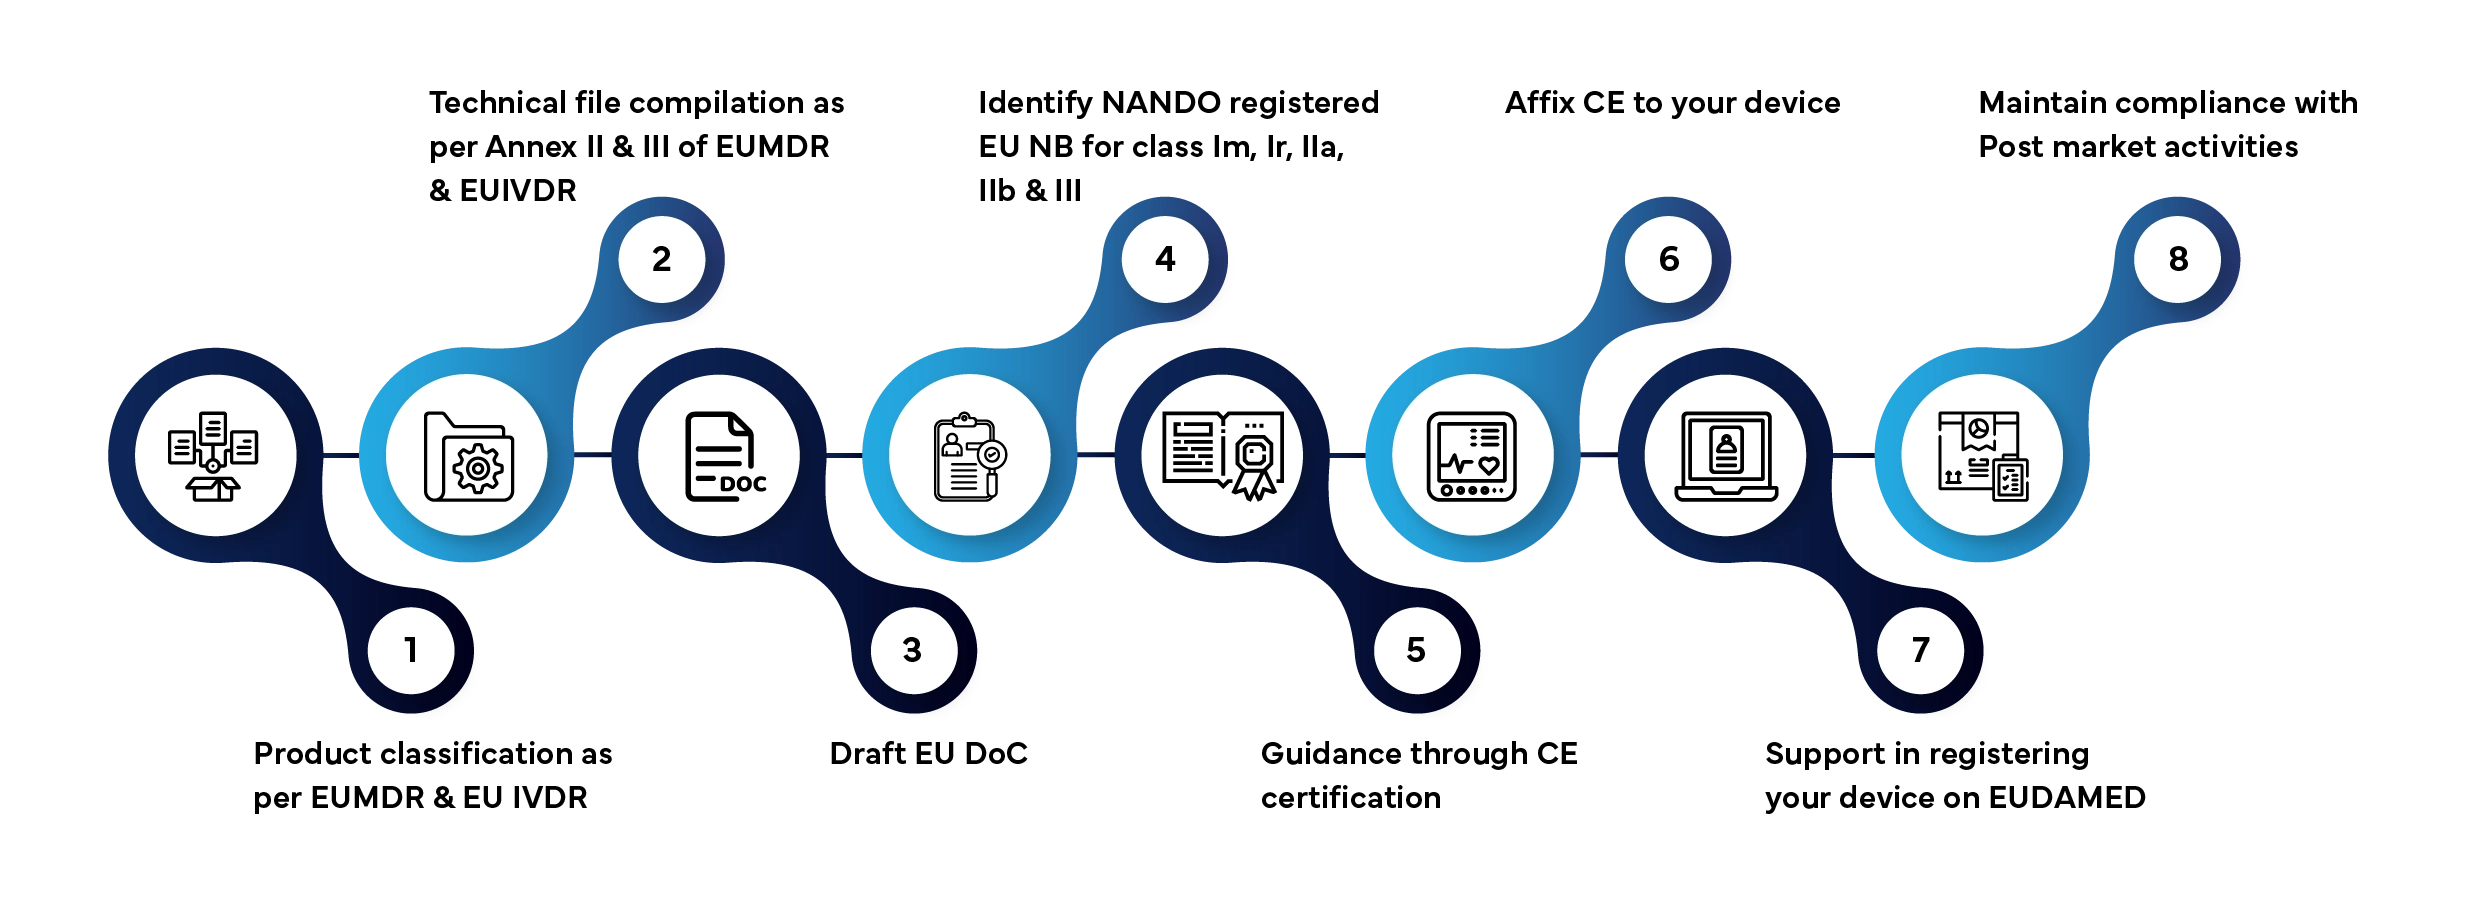
Tempo de processamento típico: 3 a 12 meses, dependendo da classe do dispositivo e da prontidão da documentação.
Principais Ofertas da Freyr para Dispositivos Médicos na UE
- Estratégia Regulamentar e Transição para o MDR/IVDR – Criamos roteiros regulamentares end-to-end adaptados ao EU MDR e ao EU IVDR, garantindo uma migração fluida a partir dos regimes de diretivas e o alinhamento com os requisitos atuais da UE.
- Documentação Técnica e Avaliação de Conformidade – A nossa equipa apoia o desenvolvimento, a revisão e a submissão dos seus Processos Técnicos / Dossières de Design, auxilia nas interações com os Organismos Notificados e gere a marcação CE, o apoio aos testes de segurança e desempenho do dispositivo, bem como as vias de conformidade.
- Avaliação Clínica/de Desempenho : A Freyr assegura a preparação especializada de CER, PER, planos PMCF/PMPF, PSUR, SVR, CPR para IVD, documentação de risco e conteúdos de avaliação biológica, garantindo clareza técnica e precisão regulamentar em todas as classes de dispositivos.
- Apoio ao Registo UDI e EUDAMED – Garantimos que o seu sistema de Identificação Única de Dispositivo (UDI) cumpre os requisitos e auxiliamos no registo na base de dados de dispositivos europeia EUDAMED e na gestão associada do ciclo de vida.
- Representante Autorizado Europeu (EAR) e Representação Local – Para fabricantes fora da UE/EEA/Turquia, atuamos como o seu Representante Autorizado Europeu (EAR) mandatado e fornecemos apoio de conformidade local nos Estados-Membros da UE.
- Vigilância Pós-Comercialização (PMS) – A Freyr apoia-o na implementação e manutenção de sistemas de PMS, incluindo o Plano de Vigilância Pós-Comercialização (PMSP), o Relatório de Vigilância Pós-Comercialização (PMSR), o Relatório Periódico de Atualização de Segurança (PSUR), os planos de Acompanhamento Clínico/de Desempenho Pós-Comercialização (PMCF/PMPF), a comunicação de incidentes (vigilância), ações corretivas de segurança no terreno (FSCA), notificações de segurança no terreno (FSN) e CAPA, garantindo a retenção contínua da marcação CE e um acesso sustentável ao mercado com conformidade do ciclo de vida do produto.
- Registo de Dispositivos CE: A Freyr gere todo o processo de registo para a marcação CE na UE, apoiando a avaliação de conformidade, compilando submissões em conformidade, interagindo com os Organismos Notificados e garantindo aprovações atempadas em todas as categorias de dispositivos médicos e IVD.
- Apoio ao SGO: Apoiamos a implementação e manutenção de Sistemas de Gestão da Qualidade em conformidade com a ISO 13485, alinhados com os requisitos de qualidade e segurança do EU MDR/IVDR e com as expectativas dos Organismos Notificados.
- Conformidade de Rotulagem: A nossa equipa garante que a sua rotulagem, as instruções de utilização (IFU), a embalagem e os símbolos cumprem os requisitos do MDR/IVDR e os requisitos linguísticos multilingues da UE, mantendo a consistência e a conformidade em 27 Estados-Membros da UE.
Propostas de serviços de Representante Autorizado na UE (EAR)

Registo de dispositivos junto das autoridades da UE
Para fabricantes de fora da UE, a Freyr atua como Representante Autorizado na UE (EAR) designado, em conformidade com os requisitos do RDM/RDIV. Sendo uma entidade com sede na Alemanha, a Freyr apoia as atividades de registo de dispositivos junto da Autoridade Competente alemã competente e mantém os registos regulamentares obrigatórios. Para outros Estados-Membros da UE, a Freyr presta apoio regulamentar, conforme aplicável, para ajudar a garantir a conformidade dos dispositivos e facilitar a respetiva colocação no mercado da União.

Documentação e Garantia de Conformidade
Os nossos especialistas regulamentares verificam se a sua Declaração de Conformidade (DoC), os certificados CE e os processos técnicos estão completos, atualizados e em conformidade com o RDM/RDIV. A Freyr assegura a plena preparação para a avaliação de conformidade e submissões da marcação CE.

Resposta a perguntas das Autoridades Competentes
Se necessário, a Freyr trata de toda a comunicação direta e de todos os pedidos de esclarecimento por parte das Autoridades Competentes da UE ou dos Organismos Notificados em seu nome, garantindo respostas atempadas e precisas, e ajudando a evitar atrasos nas aprovações ou nas análises regulamentares pós-comercialização.

Vigilância e Comunicação de Incidentes
Enquanto seu EAR, a Freyr atua como o principal ponto de contacto para comunicações relacionadas com a segurança. Se e quando necessário, coordenamos as notificações de incidentes, as Ações Correcionais de Segurança no Local (FSCA) e a comunicação de matérias de vigilância entre o fabricante, os profissionais de saúde e as autoridades, para garantir uma resposta adequada e o alinhamento regulamentar.

Preparação para inspeções e auditorias
A Freyr mantém toda a documentação, correspondência e registos obrigatórios para auditorias e inspeções das autoridades. A nossa equipa garante que a documentação técnica, a rotulagem e os registos de pós-comercialização estão facilmente acessíveis e totalmente em conformidade com as expectativas do RDM/RDIV.
Porquê estabelecer uma parceria com a Freyr?
- Especialização regulamentar End-to-End que abrange desde o registo pré-comercialização até à vigilância pós-comercialização, gerindo todas as etapas da conformidade.
- Um historial comprovado com mais de 2000 registos de dispositivos concluídos com sucesso em diversas categorias.
- Forte presença na UE ancorada na Alemanha (EAR), complementada por especialistas regulamentares no local em Reading e apoiada pelas equipas de entrega globais da Freyr.
- Planeamento de transição personalizado que fornece apoio estratégico para obter a marcação CE de forma fluida e económica.
- Equipas de entrega multirregionais com apoio no local através das operações da Freyr baseadas na Alemanha.
- Historial comprovado na remediação do RDM/RDIV e na transição de dispositivos legados
- Governação de projetos transparente com comunicação direta com o Organismo Notificado
A celebrar o Sucesso dos Clientes
Dispositivos Médicos
Apoio ao Registo e LR
Global
A Freyr tem sido um parceiro indispensável para alcançarmos uma rápida escalabilidade global para o nosso negócio de Software como Dispositivo Médico (SaMD). Enquanto empresa em fase de arranque, adquirir conhecimentos especializados em regulamentações mundiais é proibitivo em termos de custos. Os preços competitivos e os serviços personalizados da Freyr permitiram-nos obter essa especialização por uma fração do custo de recursos a tempo inteiro. A capacidade de resposta e a adaptabilidade da equipa às prioridades dos projetos facilitaram enormemente o nosso progresso. Recomendamos a Freyr a qualquer empresa que procure orientação e apoio especializados no domínio regulamentar dos dispositivos médicos.

Arie Henkin
Vice-presidente de Qualidade e Regulamentação, Empresa líder de SaMD sediada na Austrália
Dispositivos Médicos
Serviços de Representação na Suíça
Japão e Suíça
Gosto verdadeiramente de trabalhar com a Freyr e considero-a um ativo inestimável e uma extensão da minha própria equipa. São de confiança e precisos, e os seus preços são competitivos. Além disso, não hesitarei em voltar a colaborar com a Freyr.

Darren Mansell
Gestor de Assuntos Regulamentares, baseado no Reino Unido, empresa global de conceção e fabrico de dispositivos médicos
Dispositivos Médicos
Serviços de Registo e AR
Malásia e Indonésia
A Freyr fornece um serviço fiável, com conhecimentos especializados em muitos países. Posso contar com a Freyr para fornecer as informações necessárias para tomar uma decisão informada antes de celebrar um acordo de âmbito de trabalho formal. Uma vez iniciado um projeto, a equipa da Freyr atua com profissionalismo para executar o trabalho, comunicando o progresso de forma excelente.