Visão geral dos produtos combinados de dispositivos médicos
No mundo dinâmico dos cuidados de saúde e da inovação, os produtos combinados de dispositivos médicos tornaram-se uma ponte sólida que liga produtos farmacêuticos, dispositivos médicos e produtos biológicos. O mercado de produtos combinados está em rápida expansão, com uma taxa de crescimento anual composta (CAGR) prevista de 8,9%, de 2023 a 2030. O setor de produtos combinados de fármaco e dispositivo está preparado para um crescimento sustentado, impulsionado por avanços tecnológicos, melhorias nas infraestruturas de saúde, vias regulamentares mais céleres, colaborações estratégicas e um compromisso com cuidados centrados no doente.
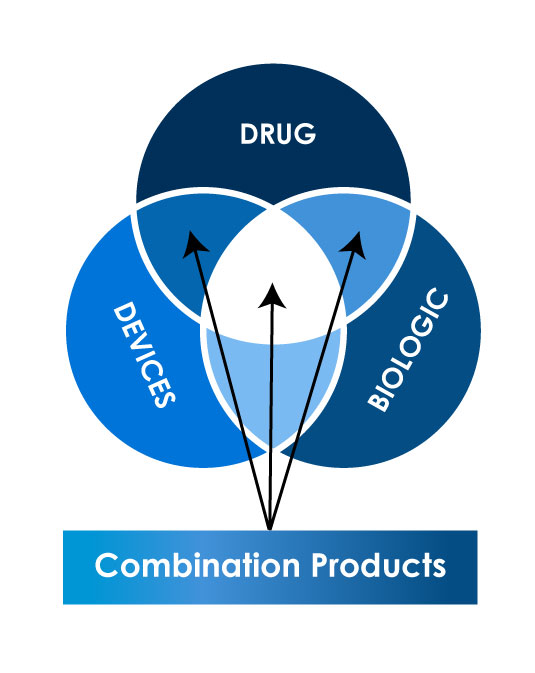
Diferentes tipos de produtos combinados
Cenário regulamentar global para o registo de produtos combinados
A interpretação do que constitui um produto combinado pode diferir de um país para outro, agravando a complexidade do registo desses produtos em vários países. Além disso, as exigências e os procedimentos regulamentares aplicáveis aos produtos combinados podem apresentar variações na documentação, comunicação e validação. O panorama regulamentar para o registo de produtos combinados pode diferir significativamente a nível mundial. Eis as principais autoridades regulamentares que supervisionam globalmente estes dispositivos.
| País | Agência | Centros principais para aprovação |
|---|---|---|
| EUA | Gabinete de Produtos Combinados (OCP) | Center of Drug Evaluation and Research (CDER) |
| Center of Biologics Evaluation and Research (CBER) | ||
| Center of Devices and Radiological Health (CDRH) | ||
| UE | Organismos Notificados (ON) | Autoridade Competente Nacional (medicamentos) |
| Organismos Notificados (ON) (dispositivos médicos) | ||
| Japão | Evaluation and Licensing Division or the Office of Medical Device/Cellular and Tissue-based Products of the Pharmaceutical and Food Safety Bureau | Director of Evaluation and Licensing Division (DMDL), Pharmaceutical and Food Safety Bureau, Pharmaceutical and Medical Safety Bureau, Ministry of Health, and Welfare |
| China | Center for Medical Device Standardization Administration (CMDSA) | Center of Medical Device Evaluation (CMDE) |
| Center of Drug Evaluation (CDE) | ||
| Malásia | National Pharmaceutical Regulatory Agency | National Pharmaceutical Regulatory Agency (NPRA) |
| Medical Device Agency |
O registo de produtos combinados nos mercados internacionais requer uma abordagem personalizada, que envolve uma colaboração estreita com as autoridades de saúde competentes para obtenção de aprovação. O processo típico de registo de produtos combinados compreende as seguintes etapas:
- Avaliar se um determinado dispositivo cumpre os critérios para classificação como produto combinado.
- Categorizar os dispositivos com base nos riscos associados.
- Identificar as normas relevantes e os pré-requisitos de dados especificados pela respetiva Agência de Saúde.
- Gerar os dados necessários, conforme exigido pela Agência.
- Compilar um ficheiro técnico em conformidade com os requisitos específicos de cada país.
- Submissão da submissão e resolução de quaisquer questões ou dúvidas até que a aprovação seja obtida.
- Gerir o ciclo de vida do dispositivo após a aprovação.
As nossas competências
- Análise de risco inicial
- Pesquisa de mercado - Informações de mercado específicas do produto
- Aumento de pessoal
- Estratégia regulamentar preliminar
- Mercados e rotas potenciais
- Dossier de conceção e análise de risco
- Sistema de Gestão da Qualidade (QMS) ISO 13485
- Programa de Auditoria Única de Dispositivos Médicos (MDSAP)
- Pré-avaliação do QMS ISO 13485
- Estratégia regulamentar
- Freyr IMPACT (Plataforma de Inteligência Regulamentar)
- Verificação e validação da conceção
- Gestão de riscos
- Elaboração de documentação técnica
- Estratégia regulamentar
- Requisitos regulamentares
- Ferramenta Freyr rDMS (Sistema de Gestão de Dados/Documentação)
- Validação de processo e clínica
- Rotulagem final e artwork
- Representação local
- Submissão regulamentar
- A marcação "Conformité Européenne" (CE) da União Europeia (UE) e a marcação UK Conformity Assessment (UKCA) do Reino Unido
- Certificação de acesso ao mercado global
- Apoio à auditoria do Organismo Notificado (ON)/Organismo Aprovado
- Representação local
- Aprovações regulamentares
- Vigilância Pós-Comercialização (PMS)
- Acompanhamento Clínico Pós-Comercialização (PMCF)
- Manutenção anual do dossier técnico (Clinical evaluation reports (CER)/Gestão de Risco)
- Renovações regulamentares
- Lançamentos em novos mercados
- Comunicação com a Autoridade Competente/Organismo Notificado/Organismo Aprovado
- Soluções automatizadas de Farmacovigilância (FV)
Porquê a Freyr?
Registo de Dispositivos Médicos
- Estratégia regulamentar abrangente para produtos combinados.
- Apoio regulamentar para documentos de desenvolvimento de produtos, como os Dossiers de Histórico de Projeto (DHFs).
- Estratégia de conformidade do SGQ.
- Conformidade regulamentar, análise de lacunas e correção de documentos técnicos e sistemas de qualidade.
- Serviços de rotulagem regulamentar e redação técnica.
- Serviços de inteligência regulamentar e de mercado.
- Serviços de tradução de documentos e rotulagem.
- Intermediação e apoio junto de Agências de Saúde.
- Serviços de artwork regulamentar.
- Serviços de Farmacovigilância e Pós-Comercialização.
- Serviços de publicação.
- Serviços de redação médica.
- Submissões bem-sucedidas para várias classes de IVDs.
- Pessoal dedicado e especializado para fornecer apoio regulamentar para dispositivos médicos e IVDs.
- Submissão atempada de entregáveis.
- Acesso a filiais locais para responder aos desafios da Autoridade e aos requisitos específicos de idioma.
- Apoio de representante no país ou legal com um modelo económico.
- Serviços de gestão de recursos regulamentares/reforço de equipa.