Visão geral da aprovação pré-comercialização de dispositivos médicos da USFDA
O processo de aprovação pré-comercialização (PMA) da US FDA é uma das vias de registo de dispositivos disponibilizadas pela US FDA, sendo concebido principalmente para dispositivos médicos de Classe III da FDA. O processo de aprovação de PMA da FDA para dispositivos de Classe III implica avaliações científicas e regulamentares meticulosas para avaliar a segurança e a eficácia do dispositivo médico, garantindo que são cumpridos os mais elevados padrões antes da autorização de introdução no mercado.
Agende uma reunião com os nossos especialistas em aprovação pré-comercialização
Quem deve apresentar uma submissão de aprovação pré-comercialização (PMA) de dispositivos médicos da USFDA?
Os fabricantes de dispositivos devem apresentar uma submissão de PMA se o dispositivo:
- É inovador.
- Pertence a uma classe de alto risco.
- Não se encontra na Base de Dados de Classificação de Produtos.
- Não é substancialmente equivalente (NSE) a dispositivos de Classe I, II ou III.
Obtenha aconselhamento especializado sobre a sua submissão de aprovação pré-comercialização
Qual é a diferença entre as submissões 510(k), PMA e De-Novo?
Aprovação Pré-comercialização
- Dispositivo pertencente à Classe III que sustenta a vida humana ou que apresenta um risco potencial e injustificado de doença ou lesão.
- O processo de aprovação PMA da FDA requer ensaios clínicos.
- Requer inspeção no local antes de emitir a aprovação PMA.
- 180 dias civis
Classificação De Novo
- Dispositivos inovadores de Classe I e II que não possuem um dispositivo de predicado válido.
- Requer dados de estudos clínicos.
- Sem auditoria no local antes da aprovação De-Novo.
- 150 dias civis.
Registo 510(k)
- Dispositivos da Classe III da FDA que apresentam substancial equivalência com o dispositivo de referência.
- Não requer testes em humanos.
- Sem auditoria presencial antes da autorização 510(k).
- 90 dias civis.
Quais são os diferentes métodos de submissão de aprovação pré-comercialização da FDA?
Os fabricantes podem optar por qualquer um dos seguintes quatro (04) métodos de submissão de PMA que melhor se adapte ao seu dispositivo:
- PMA Tradicional
- PMA modular
- Protocolo de Desenvolvimento de Produto
- Isenção para dispositivos humanitários
Quais são os Requisitos de Dados para a Aprovação Pré-Comercialização de Dispositivos Médicos?
De acordo com a norma 21 CFR Parte 814, os requerentes devem submeter à US FDA um formulário de candidatura do CDRH devidamente preenchido, os compromissos exigidos e um dossier técnico de PMA bem elaborado. O dossier técnico deve incluir dados não clínicos e clínicos.
Dados não clínicos – Consistem em dados sobre microbiologia, toxicologia, imunologia, biocompatibilidade, esforço, desgaste, prazo de validade e outros testes laboratoriais ou em animais.
Dados clínicos – Consistem em dados sobre protocolos de estudos, dados de segurança e eficácia, reações adversas e complicações, falhas e substituições de dispositivos, informação do paciente, reclamações de pacientes, tabelas de dados de todos os sujeitos individuais, resultados de análises estatísticas e qualquer outra informação proveniente das investigações clínicas.
O que é o processo de submissão de PMA?
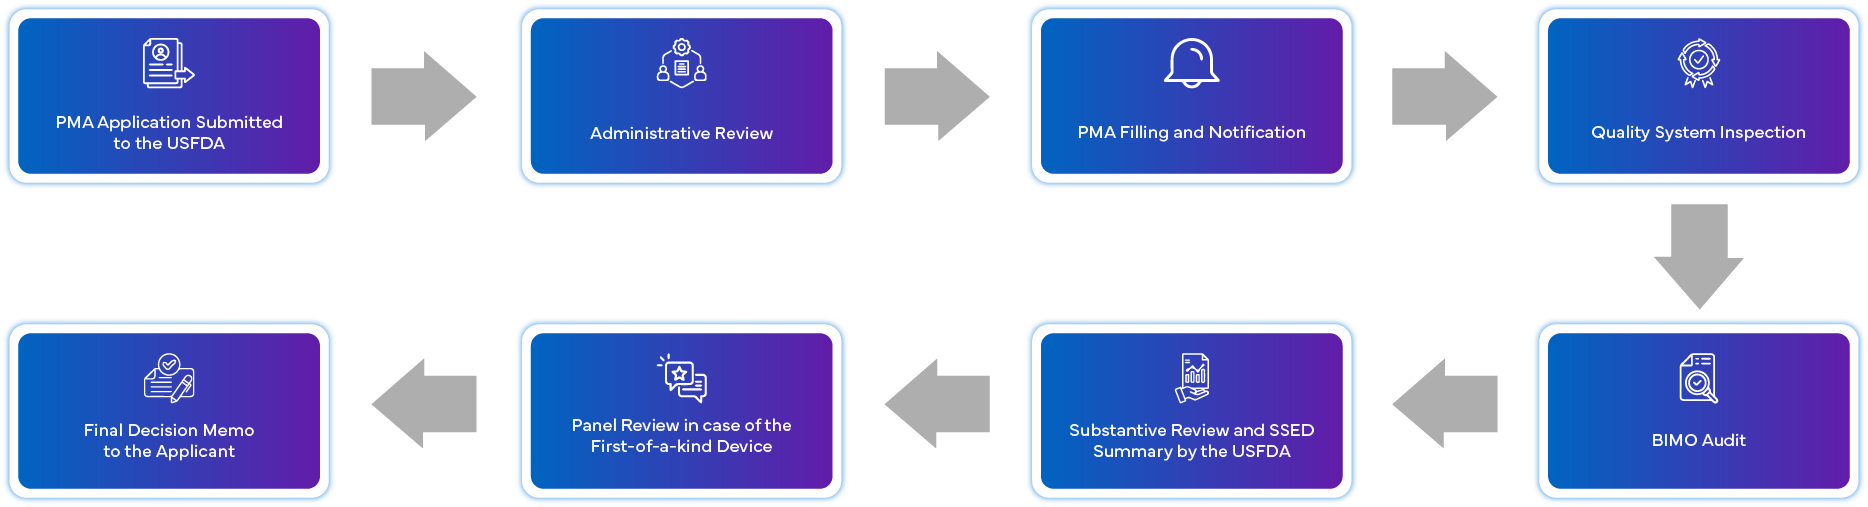
Quais são os Requisitos de Conformidade Pós-Aprovação para PMA?
Os dispositivos aprovados ao abrigo da via PMA devem cumprir os requisitos pós-comercialização estabelecidos pela USFDA. O dispositivo deve cumprir os seguintes pontos:
- Requisitos pós-aprovação impostos na ordem de aprovação PMA da FDA.
- Gestão de alterações pós-aprovação através da submissão atempada de suplementos PMA relevantes
- Submissão de relatórios pós-aprovação (anuais)
- Regulamentos do 21 CFR 803 para a Notificação de Dispositivos Médicos (MDR)
- Estudos de vigilância pós-comercialização conforme exigido pela USFDA nas ordens de aprovação PMA.
Quais são as taxas da USFDA para a análise da submissão de PMA?
As taxas de utilizador MDUFA para PMA original e suplementos são as seguintes:
| Tipo de submissão | Taxas para o ano fiscal de 2023 (1 de outubro de 2022 a 30 de setembro de 2023) | |
|---|---|---|
| Taxa padrão | Taxa para pequenas empresas | |
| PMA, PDP, PMR, BLA | $441,547 |
|
| Suplemento Panel-Track | $353,238 | $88,309 |
| Suplemento de 180 dias | $66,232 | $16,558 |
| Taxa anual para relatórios periódicos sobre um dispositivo de Classe III (PMAs, PDPs e PMRs) | $15,454 | $3,864 |
| Aviso de 30 dias | $7,065 | $3,532 |
| Suplemento em Tempo Real | $30,908 | $7,727 |
Com experiência na gestão de submissões de PMA, a Freyr pode ajudar a identificar e compilar a informação, bem como apoiar na preparação e revisão da submissão.
Experiência e vantagens na aprovação pré-comercialização de dispositivos médicos da USFDA
- Due Diligence Regulamentar
- Conformidade da Inspeção do Sistema de Qualidade
- Conformidade com a auditoria BIMO
- Compilação do Dossier Técnico PMA
- Publicação e Criação de eCopy
- Validação e Submissão de eCopy
- Aborda a resposta RTA e as deficiências
- Serviços de ligação até à aprovação pré-comercialização da FDA
- Consulta para deficiências
- Listagem de dispositivos e registo de estabelecimentos
- Gestão de suplementos de PMA e avisos de 30 dias
- Submissões de relatórios periódicos anuais
- Auditorias simuladas e formação em 21 CFR 820
- Experiência na gestão de vários processos de PMA da FDA para categorias de dispositivos diversificadas.
- Equipa especializada em submissões de aprovação pré-comercialização da FDA, de acordo com os requisitos regulamentares
- Suporte adicional para gerir questões relacionadas com PMA.
- Submissão atempada das entregas
- Atualizado com as novas alterações da US FDA