Visão geral do relatório de avaliação clínica (CER) para dispositivos médicos
Qualquer dispositivo destinado a ser comercializado na União Europeia (UE) deve ostentar a marcação CE. Em conformidade com o EU MDR 2017/745, os requisitos para um Clinical evaluation reports (CER), incluindo os requisitos de processos e dados, variam consoante a classe do dispositivo e são necessários para a obtenção da certificação CE de dispositivos médicos. Os dispositivos de baixo risco da classe I podem efetuar a autocertificação CE. Em contrapartida, as restantes classes de dispositivos (IIa, IIb, III) devem processar a certificação da marcação CE através de um Organismo Notificado (ON) acreditado. O fabricante deve submeter o processo técnico CE ao ON para avaliação e emissão da aprovação da marcação CE, bem como a emissão do certificado CE. O Clinical evaluation reports (CER) de dispositivos médicos deve ser submetido juntamente com o processo técnico CE para cumprir os requisitos da marcação CE. O Clinical evaluation reports (CER) deve ser continuamente atualizado com novos dados provenientes de controlos de segurança, estudos de seguimento e gestão de risco.
O Relatório de Avaliação Clínica (CER) para dispositivos médicos é um dos relatórios que deve ser submetido juntamente com o processo técnico CE para efeitos de cumprimento dos requisitos de CER.
O que é um Relatório de Avaliação Clínica (CER)?
A elaboração do relatório de avaliação clínica inclui a avaliação e análise de dados clínicos relacionados com um Dispositivo Médico para verificar a sua segurança e desempenho clínicos. A avaliação clínica de dispositivos médicos baseia-se na análise abrangente de dados clínicos pré e pós-comercialização relevantes para a utilização prevista. O Relatório de Avaliação Clínica inclui dados específicos do dispositivo, bem como quaisquer dados relativos a dispositivos declarados como equivalentes pelo fabricante.
Um relatório de avaliação clínica consiste em literatura científica e dados clínicos analisados que foram recolhidos através de uma investigação clínica do seu dispositivo ou dos resultados de outros estudos sobre dispositivos substancialmente equivalentes, devendo os fabricantes ter acesso total aos dados técnicos, biológicos e clínicos do dispositivo equivalente e demonstrar claramente a forma como o seu dispositivo se enquadra em todos os aspetos críticos. O Clinical evaluation reports (CER) de um dispositivo médico demonstra que este cumpre a finalidade a que se destina sem expor os utilizadores e os doentes a riscos adicionais.
O Clinical evaluation reports (CER) ao abrigo do EU MDR deve ser atualizado anualmente. A frequência das atualizações do Clinical evaluation reports (CER) baseia-se no risco e é específica para cada dispositivo. Se o dispositivo apresentar riscos significativos, a atualização deve ser efetuada pelo menos anualmente; caso o dispositivo seja comercializado há um período significativo e esteja bem estabelecido, o Clinical evaluation reports (CER) pode ser atualizado a cada 2 a 5 anos. Quaisquer alterações introduzidas no design do dispositivo e qualquer informação nova proveniente dos dados de PMS podem desencadear a atualização do relatório Clinical evaluation reports (CER).
A avaliação clínica de dispositivos médicos, tal como enquadrada no Relatório de Avaliação Clínica (CER), baseia-se nos fatores listados abaixo.
- Literatura científica atualmente disponível; e/ou
- Investigações clínicas realizadas; ou
- Se a demonstração de conformidade com os requisitos essenciais com base em dados clínicos não for considerada apropriada.
Etapas de Redação do Relatório de Avaliação Clínica (CER)
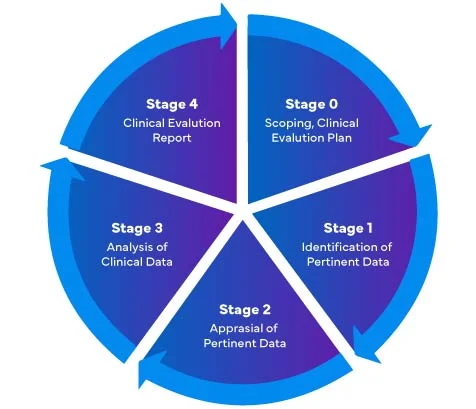
Tendo em conta o novo Regulamento de Dispositivos Médicos (MDR) (UE) – 2017/745, existem quatro (04) etapas distintas para a realização de uma avaliação clínica de Dispositivos Médicos, com vista à elaboração de um Relatório de Avaliação Clínica (CER) ao abrigo do EU MDR abrangente.
Os fabricantes de dispositivos médicos que entram pela primeira vez no mercado da UE devem assegurar que o seu Relatório de Avaliação Clínica cumpre os regulamentos do EU MDR.
A Freyr disponibiliza serviços de certificação CE End-to-End a fabricantes de dispositivos, incluindo a elaboração de relatórios de avaliação clínica em conformidade com o regulamento EU MDR 2017/745 recentemente implementado. Com uma forte experiência regional em dispositivos médicos na UE, a Freyr responde aos requisitos específicos das agências e personaliza o relatório de avaliação clínica em conformidade.
Obtenha aconselhamento especializado sobre a sua submissão de CER
Relatório de avaliação clínica (CER)
- Apoio End-to-End na elaboração de relatórios de avaliação clínica, incluindo pesquisa bibliográfica, de acordo com as orientações MEDDEV 2.7/1 revisão 4 e o regulamento de dispositivos médicos da UE (MDR).
- Elaborar um plano de avaliação clínica para a sua organização.
- Identificar, pesquisar, analisar e compilar a literatura científica aplicável e apropriada.
- Desenvolver um modelo de Relatório de Avaliação Clínica para a sua organização.
- Análise de Lacunas para Relatórios de Avaliação Clínica existentes.
- Ferramenta DMS para a sua equipa contribuir coletivamente para a elaboração do Relatório de Avaliação Clínica.
- Integração de Dados de PMS.
- Desenvolver um procedimento operacional padrão para a sua equipa compilar dados de PMS para atualizar os Relatórios de Avaliação Clínica.
- Gestão de atualizações periódicas de Relatórios de Avaliação Clínica existentes, de acordo com as diretrizes do MDR da UE.
- Suporte de dados de PMS para dispositivos existentes no mercado.
- Conformidade com a Marcação CE e serviços de Marcação CE.
- Garantia de conformidade com os regulamentos aplicáveis mais recentes.
- Equipa de especialistas clínicos qualificados.
- Contributos multifuncionais de especialistas em Dispositivos Médicos para cumprir os requisitos.
- Serviço completo que abrange conformidade, revisão e planeamento.
Perguntas Frequentes (FAQs)
01. O que é um Relatório de Avaliação Clínica (CER) e porque é importante?
Um Clinical evaluation reports (CER) é um documento científico regulamentar que avalia sistematicamente toda a evidência clínica disponível para demonstrar que um dispositivo médico é seguro, tem o desempenho pretendido e proporciona resultados aceitáveis de benefício-risco para a utilização a que se destina ao abrigo do EU MDR. Desempenha um papel central na avaliação da conformidade e na conformidade contínua.
02. Quando deve ser elaborado e atualizado um CER?
A preparação do Clinical evaluation reports (CER) começa numa fase inicial do desenvolvimento do produto, como parte de um processo planeado de avaliação clínica, devendo ser regularmente atualizada ao longo do ciclo de vida do dispositivo sempre que surjam novas evidências clínicas, dados pós-comercialização ou alterações no perfil de risco, assegurando que a avaliação benefício-risco se mantém atualizada.
03. Quais são os elementos essenciais que um CER em conformidade deve incluir?
Um Clinical evaluation reports (CER) robusto deve refletir uma avaliação estruturada de dados clínicos relevantes, comparações com o estado da arte, análise benefício-risco, contributos de vigilância pós-comercialização e conclusões objetivas sobre a conformidade com os requisitos de segurança e desempenho do EU MDR.
04. Como é que o “estado da arte” influencia um Relatório de Avaliação Clínica?
O «estado da arte» constitui a referência da prática clínica e da tecnologia aceites com a qual a evidência clínica é comparada; assegura que os benefícios e os riscos do dispositivo são contextualizados em relação aos padrões atuais da medicina, orientando uma interpretação fundamentada das evidências.
05. É obrigatório um CER para todos os dispositivos médicos ao abrigo do EU MDR?
Sim, os relatórios de avaliação clínica são obrigatórios para todos os dispositivos médicos comercializados na UE ao abrigo do MDR, independentemente da classe de risco, uma vez que documentam as evidências clínicas essenciais para demonstrar a conformidade com as expectativas regulamentares de segurança e desempenho.
06. O que distingue um CER de alta qualidade de um relatório de conformidade básico?
Um relatório de avaliação clínica de alta qualidade integra uma metodologia abrangente de pesquisa bibliográfica, alegações clínicas claras alinhadas com a utilização pretendida, uma avaliação rigorosa dos dados e perspetivas ponderadas sobre o desempenho clínico e os riscos, indo além do mero cumprimento de requisitos para refletir um profundo entendimento das expectativas regulamentares e do contexto clínico.
07. Porque é que a Freyr é considerada um parceiro líder em serviços de Relatórios de Avaliação Clínica (CER)?
A Freyr é amplamente reconhecida pela sua abordagem centrada na regulamentação para o desenvolvimento de relatórios de avaliação clínica, combinando uma profunda experiência no EU MDR, uma avaliação robusta das evidências clínicas e estratégias orientadas para o ciclo de vida. As suas equipas multidisciplinares alinham as perspetivas clínicas, regulamentares e de pós-comercialização para fornecer relatórios de avaliação clínica cientificamente rigorosos que resistem ao escrutínio dos organismos notificados, apoiando simultaneamente a conformidade a longo prazo.