O que são submissões regulamentares?
Última atualização em: setembro de 2024
As submissões regulamentares consistem em informações e dados abrangentes solicitados pelas agências reguladoras para avaliar a segurança e a eficácia de um produto de saúde para ensaios clínicos ou autorização de introdução no mercado.
Ao longo dos anos, o Dossier Técnico Comum Eletrónico (eCTD) tornou-se o formato standard para submissões regulamentares a inúmeras autoridades de saúde a nível global. É obrigatório para uma vasta gama de submissões, desde candidaturas de investigação até Autorizações de Introdução no Mercado, abrangendo toda a documentação relacionada com a gestão do ciclo de vida, tais como alterações, aditamentos e relatórios anuais. O Conselho Internacional de Harmonização (ICH) estabeleceu requisitos de formatação de eCTD que se aplicam a várias autoridades de saúde em todo o mundo, incluindo o Centro de Avaliação e Investigação de Medicamentos (CDER) e o Centro de Avaliação e Investigação de Biológicos (CBER) da FDA, a Agência Europeia de Medicamentos (EMA), a Agência Regulamentar de Medicamentos e Produtos de Saúde (MHRA) do Reino Unido, o Swissmedic, a Administração de Produtos Terapêuticos (TGA) e a Health Canada.
Lidar com a publicação de eCTD pode ser complexo e dispendioso, em particular à medida que as agências regulamentares exigem cada vez mais formatos de submissão eletrónica para vários tipos de processos. Estes incluem submissões de eCTD de apoio a pedidos de Novos Medicamentos (NDAs), Pedidos de Autorização de Introdução no Mercado (MAAs), submissões de novos medicamentos (NDS) e pedidos de Novos Medicamentos em Investigação (IND), entre outros. Além disso, manter a conformidade representará desafios crescentes à medida que os requisitos e as diretrizes regulamentares evoluem nos diferentes mercados.
A Freyr disponibiliza serviços concebidos para mitigar problemas comuns que resultam frequentemente na rejeição de submissões. Através da colaboração com uma equipa de peritos com um historial comprovado em submissões regulamentares, conformidade e software de gestão de eCTD, a Freyr presta um apoio abrangente para assegurar resultados regulamentares bem-sucedidos. O cumprimento das normas regulamentares e a adaptação às alterações políticas permitem às empresas introduzir no mercado produtos seguros e eficientes, navegando eficazmente por ambientes regulamentares complexos.
Enquadramento para o ICH eCTD v4.0
Desde a criação do ICH em 1990, o processo do ICH tem evoluído gradualmente. Para além do desenvolvimento de diretrizes tripartidas do ICH sobre tópicos de segurança, qualidade e eficácia, foram também desenvolvidos trabalhos sobre vários temas multidisciplinares importantes, como o MedDRA (Dicionário Médico para Atividades Regulamentares; tópico M1 do ICH) ou o CTD (Dossier Técnico Comum, tópico M4 do ICH). A partir do novo milénio, a necessidade de expandir a comunicação e a divulgação de informação sobre as diretrizes do ICH junto de regiões não pertencentes ao ICH tornou-se um foco principal, acompanhada pela necessidade de facilitar a implementação das diretrizes do ICH nas próprias regiões do ICH.
Nos últimos 10 a 15 anos, foi atribuída cada vez mais atenção à manutenção das diretrizes já existentes, à medida que a ciência e a tecnologia continuavam a evoluir. Foi igualmente reconhecida a necessidade de estabelecer sinergias com outras organizações, em particular para o desenvolvimento de normas eletrónicas. O ICH reconheceu os benefícios proporcionados pela colaboração com organizações internacionais de desenvolvimento de normas, do ponto de vista de um leque mais alargado de competências técnicas e da perspetiva promissora de promover as normas do ICH como normas globais. Isto permitiria também alargar os benefícios da harmonização para além das regiões do ICH, aumentando a participação de regiões não pertencentes ao ICH no desenvolvimento de diretrizes.
O objetivo a longo prazo mais desejável é dispor de uma norma de mensagem eletrónica de utilização global para intercetar informações sobre produtos regulados com base em normas internacionalmente aprovadas e interoperáveis.
Em 2006, foi redigida uma descrição básica do processo para o envolvimento e a colaboração com outras organizações de desenvolvimento de normas (SDOs), inicialmente a Organização Internacional de Normalização (ISO), a HL7 e o Comité Europeu de Normalização (CEN), com base na «Lista de Condições Críticas para o Processo de Desenvolvimento de Normas de Mensagens das SDO». Durante a mesma reunião, o Comité Diretivo (SC) do ICH aprovou o avanço do desenvolvimento das mensagens E2B (R) e M5 com o consórcio de SDO para avaliar o processo das SDO.
Na reunião do ICH realizada em outubro de 2007 em Yokohama, foi tomada a decisão de avançar para a principal versão seguinte da especificação do eCTD em colaboração com as SDO, em vez de efetuar pequenas revisões da especificação do eCTD da página 5 para uma versão menor seguinte (3.3.3). Durante a reunião do ICH de junho de 2008 em Portland, o Comité Diretivo ratificou que o ICH abordaria a HL7 para debater opções com vista a fazer avançar a versão principal seguinte do eCTD através da Iniciativa Conjunta, uma colaboração entre a ISO, o CEN e a HL7. Para avaliar a aceitabilidade da norma resultante, o ICH recolheu e conjugou os requisitos de cada região num projeto de documento de requisitos do ICH. Foi criado um Grupo de Trabalho de Peritos (EWG) e um Grupo de Trabalho de Implementação (IWG) do ICH para se concentrarem na versão principal seguinte do eCTD durante a reunião em Fukuoka, em novembro de 2010, e o novo EWG/IWG M8 do ICH reuniu-se pela primeira vez como grupo em junho de 2011 em Cincinnati.
O M8 apresentou o conceito de desenvolvimento da versão 4.0 do eCTD até ao Passo 2 do processo do ICH, trabalhando simultaneamente no processo de desenvolvimento de normas HL7 para melhorar a norma RPS Release 1 existente. Neste momento, a norma HL7 RPS melhorada seria submetida a um processo acelerado da ISO, com o resultado de se tornar uma norma ISO adotada internacionalmente. Em paralelo, o ICH M8 continuaria o processo do ICH com o desenvolvimento de conceitos, especificações, orientações e um conjunto de testes para apoiar a implementação da norma ISO esperada. Isto foi planeado como atividades do Passo 3 e 4 do processo do ICH para estar em alinhamento com a publicação da norma ISO baseada na norma normativa HL7 Versão 3 RPS Release 2 e no Guia de Implementação do eCTD v4.0 do ICH.
Em 2015, o ICH M8 publicou o Guia de Implementação do Passo 2 do ICH eCTD v4.0 para consulta pública, sendo as atualizações deste documento o resultado desses comentários públicos. Em setembro de 2015, a HL7 publicou a Norma Normativa da Versão 2 do RPS. Devido a alterações nos processos da HL7 e da ISO, a Versão 2 do RPS não constitui atualmente uma norma ISO. A decisão de publicar este guia de implementação do Passo 4 permitirá às regiões avançar com a implementação e a aceitação de submissões em eCTD v4.0, tendo presente que algumas regiões não poderão tornar o eCTD v4.0 obrigatório até existir uma norma ISO RPS aprovada.
Quais são os potenciais benefícios da norma eCTD 4.0?
Reconhecendo as limitações da versão atual, o eCTD 4.0 oferece várias vantagens:
- Adapta-se a todos os tipos de produtos
- Fornece um formato singular para todas as agências/regiões/centros
- Permite reduzir as alterações estruturais e os ciclos de lançamento de software
- Facilita uma unidade de submissão harmonizada, contendo todo o conteúdo desde o Módulo 1 até ao Módulo 5 numa única mensagem de intercâmbio
- Permite corrigir facilmente as definições de Metadata/palavras-chave e a estrutura sem ter de voltar a submeter os ficheiros físicos
- Permite uma gestão avançada do ciclo de vida e ajustes na granularidade dos documentos, mantendo as relações
- Permite a reutilização de documentos em atividades regulamentares e submissões através de identificadores únicos
- Utiliza vocabulários controlados para facilitar as atualizações de valores permitidos sem necessidade de atualizações de sistemas ou ferramentas
- Garante o agrupamento consistente de documentos dentro de secções em todas as regiões ICH utilizando títulos de grupo
Mercados regulados e semirregulados que aceitam submissões em formato de papel/NEES/eCTD
United States (US) - Food and Drug Administration (FDA)
Formatos de submissão: A FDA aceita submissões em vários formatos, incluindo papel, eletrónico (eCTD) e formatos híbridos (combinação de papel e eletrónico).
Embora o eCTD não seja obrigatório para todas as submissões, a FDA exige o formato eCTD para todas as New Drug Applications (NDAs), Abbreviated New Drug Applications (ANDAs) e Biologics License Applications (BLAs). As submissões em papel só são aceites em circunstâncias excecionais e mediante autorização prévia.
União Europeia (UE) - Agência Europeia de Medicamentos (EMA)
Formatos de submissão: A EMA torna obrigatórias as submissões em formato eCTD para os procedimentos centralizados. Para os procedimentos descentralizados e de reconhecimento mútuo, o eCTD também é recomendado.
O eCTD é obrigatório para todas as submissões apresentadas à EMA, incluindo pedidos de autorização de introdução no mercado e respetivas variações.
Canadá - Health Canada:
A Health Canada regula produtos farmacêuticos, produtos biológicos, dispositivos médicos e produtos de saúde natural. A utilização do eCTD ajuda a melhorar a eficiência do processo de avaliação regulamentar e facilita as submissões eletrónicas.
Formatos de submissão: A Health Canada aceita submissões em formatos de papel e eCTD. Para determinadas submissões, como New Drug Submissions (NDSs) e Abbreviated New Drug Submissions (ANDSs), o eCTD é obrigatório.
Japão - Pharmaceuticals and Medical Devices Agency (PMDA):
A PMDA regula produtos farmacêuticos, dispositivos médicos e produtos de medicina regenerativa. Formatos de submissão: A PMDA aceita submissões em formatos de papel e eletrónicos, incluindo eCTD.
Embora o eCTD seja recomendado, não é obrigatório. No entanto, o eCTD tem vindo a ser cada vez mais preferido pela PMDA devido à sua eficiência e normalização.
China - National Medical Products Administration (NMPA):
A NMPA regula produtos farmacêuticos, dispositivos médicos, cosméticos e produtos alimentares.
Formatos de submissão: A NMPA aceita submissões em formatos de papel e eletrónicos, mas as submissões eletrónicas são encorajadas.
Atualmente, o formato eCTD não é obrigatório, mas é cada vez mais preferido pela NMPA devido à sua eficiência e padronização.
Austrália - Therapeutic Goods Administration (TGA):
O TGA regula produtos farmacêuticos, dispositivos médicos e medicamentos complementares.
Formatos de submissão: O TGA aceita submissões em formatos de papel e eCTD.
O formato eCTD é recomendado, mas não obrigatório para a maioria das submissões. No entanto, é obrigatório para certas submissões, tais como novas entidades químicas.
Brasil - Agência Nacional de Vigilância Sanitária (ANVISA):
A ANVISA regula produtos farmacêuticos, dispositivos médicos, cosméticos e produtos alimentares.
Formatos de submissão: A ANVISA aceita submissões em formatos de papel e eletrónico.
O eCTD não é obrigatório, mas é aceite para determinadas submissões, como as submissões de ensaios clínicos.
Índia - Central Drugs Standard Control Organization (CDSCO):
A CDSCO regula produtos farmacêuticos e dispositivos médicos na Índia.
Formatos de submissão: A CDSCO aceita submissões em formatos de papel e eletrónico.
O eCTD não é obrigatório, mas é aceite para determinadas submissões, tais como aprovações de novos medicamentos.
Embora alguns mercados tenham tornado obrigatória a utilização do eCTD para submissões regulamentares, outros aceitam-no como um formato recomendado. No entanto, a tendência caminha no sentido de uma maior aceitação e utilização do eCTD devido às suas vantagens na simplificação do processo de submissão regulamentar e na melhoria da eficiência.
Processo de submissão regulamentar
Uma abordagem estruturada para a publicação e submissão em eCTD garante que mesmo os requisitos regulamentares mais exigentes sejam cumpridos e, por conseguinte, a abordagem correta é extremamente necessária.
Passo 1: O planeamento e a preparação são fundamentais
- Comece cedo: Não espere até ao último minuto. Comece a planear com bastante antecedência para garantir tempo suficiente para a criação de conteúdos, revisão e controlos de qualidade.
- Reúna a sua equipa: reúna uma equipa multidisciplinar com experiência em Assuntos Regulamentares, gestão de documentos e garantia de qualidade. Defina claramente as funções e responsabilidades.
- Identifique os requisitos: pesquise exaustivamente os requisitos específicos de eCTD para o seu mercado-alvo e tipo de submissão. Considere as variações regionais e as próximas alterações regulamentares.
- Gestão de conteúdos: Estabeleça um sistema robusto para a criação de conteúdos, controlo de versões e gestão do ciclo de vida dos documentos. Tire partido de software de publicação de eCTD dedicado para garantir eficiência e precisão.
O papel crítico dos peritos em submissões regulamentares
O profissional de Assuntos Regulamentares (RA) ocupa uma posição central e indispensável nos setores farmacêutico e da saúde. A estes especialistas é confiada a tarefa fundamental de preparar e submeter uma diversa gama de documentos regulamentares, assegurando o cumprimento de orientações e regulamentos rigorosos determinados pelas entidades regulamentares. Ao longo de todo o processo de desenvolvimento clínico, os especialistas de RA assumem a responsabilidade máxima pela manutenção de Investigational New Drug Applications (INDs) e New Drug Applications (NDAs), facilitando assim a continuação harmoniosa da investigação de medicamentos nos Estados Unidos.
Diariamente, os especialistas de RA colaboram de forma transversal com uma multiplicidade de departamentos, incluindo divisões de fabrico, médicas, clínicas, não clínicas e de marketing. Este esforço colaborativo é essencial para assimilar os diversos relatórios e conclusões de várias áreas em submissões regulamentares abrangentes. Consequentemente, os profissionais em funções regulamentares obtêm conhecimentos inestimáveis e mantêm uma perspetiva singularmente ampla sobre a dinâmica operacional nas respetivas empresas.
Requisitos regionais de submissão de eCTD
O Conselho Internacional de Harmonização (ICH) constitui a base para a estrutura e o conteúdo do eCTD (Módulos 2 a 5). Isto assegura a consistência dos dados entre regiões. Contudo, deve ter-se em conta que existem variações regionais, principalmente no que respeita a:
- Módulo 1: Este módulo regional aloja os requisitos específicos de cada país, tais como informações de prescrição, detalhes de embalagem e formulários locais (como as taxas PDUFA nos EUA).
- Critérios de Validação: Cada região estabelece os seus próprios padrões para a validação de eCTD, assegurando que os formatos dos ficheiros, o Metadata e as referências cruzadas cumprem os respetivos requisitos específicos.
A abordagem da Freyr às submissões em eCTD 4.0
A nível global, as autoridades regulamentares estão a preparar-se para adotar desenvolvimentos recentes como o eCTD v4.0 para submissões de processos, alterações e outros relatórios. O eCTD v4.0 é uma alteração gradual suscetível de impactar o futuro das submissões regulamentares, estando todos os países a preparar-se para o aceitar e implementar. O eCTD v4.0 irá certamente revolucionar as submissões eletrónicas. Na Freyr, estamos na vanguarda da promoção da inovação através da tecnologia e estamos preparados para apoiar os nossos clientes, tornando o nosso software de submissão e publicação regulamentar - Freyr SUBMIT PRO pronto para o eCTD v4.0. A indústria começará finalmente a beneficiar de algumas alterações muito necessárias no processo de submissão regulamentar que conduzirão a tempos de aprovação mais rápidos e a um acesso célere a novos produtos para os doentes. A recente pandemia de COVID-19 demonstrou o valor e a necessidade de medicamentos mais rápidos. Estas alterações devem ser aceites de bom grado para o bem comum. A longo prazo, contudo, os benefícios são claros e valerão o esforço.
Na Freyr, estamos a tomar iniciativas para nos prepararmos para o eCTD 4.0, tais como
- Manter-se informado: Acompanhar as atualizações e orientações relacionadas com o eCTD 4.0 emitidas por autoridades regulamentares, tais como a FDA e a EMA. Participar em ações de formação, seminários Web e conferências para compreender as alterações e os requisitos.
- Atualização de sistemas e software: Garantir que os sistemas e softwares de submissão eletrónica da empresa são compatíveis com as normas do eCTD 4.0. Avaliar a atualização ou a implementação de novas ferramentas (FREYR SUBMIT PRO) para apoiar o formato atualizado.
- Formação de Pessoal: disponibilizar formação aos profissionais de Assuntos Regulamentares, coordenadores de submissões e outro pessoal relevante sobre as alterações introduzidas no eCTD 4.0. Assegurar que estão familiarizados com os novos requisitos e processos.
- Revisão e atualização de modelos: Revisão de modelos existentes para submissões regulamentares e respetiva atualização para alinhamento com as especificações do eCTD 4.0. Realização dos ajustes necessários para garantir a conformidade com a nova norma.
- Realização de submissões simuladas: Prática e submissão de informação regulamentar no formato eCTD 4.0 através de submissões simuladas. Isto ajudará a identificar quaisquer problemas ou lacunas no processo e permitirá efetuar ajustes antes das submissões reais.
Ao tomar estas medidas proativas e preparar-se com antecedência para o eCTD 4.0, a Freyr pode assegurar uma transição harmoniosa para a norma atualizada e manter a conformidade com os requisitos regulamentares.
De que forma a Freyr se diferencia?
A Freyr apoia as organizações de Ciências da Vida a otimizar todo o processo de gestão de publicação e submissões regulamentares. O processo de submissão regulamentar inicia-se logo com o desenvolvimento do processo, que inclui a Gestão de Submissões Regulamentares e o planeamento de Submissões Regulamentares, acompanhamento, publicação regulamentar e a realização das submissões regulamentares finais às Autoridades de Saúde (AS), incluindo a confirmação/acuse de receção para as respetivas aprovações regulamentares.
Uma vez que as autoridades de saúde a nível global aceitam submissões regulamentares em formato eletrónico, a grande prioridade atual é implementar ferramentas robustas e permanentemente atualizadas de publicação e submissão regulamentar para gerir documentos de submissão regulamentar e formatos específicos por região. A Freyr assegura submissões regulamentares sem erros, com o máximo nível de qualidade, e tem comprovada experiência em serviços de publicação e submissão regulamentar atempados para todos os tipos de formatos aceites, tais como papel, submissões eletrónicas, eCTD e NeeS.
Para além de disponibilizar peritos experientes para prestarem serviços de publicação e submissão regulamentar, a Freyr oferece um software de publicação de eCTD e de submissão eletrónica validado pela indústria, o Freyr SUBMIT PRO, permitindo às empresas cumprir eficazmente todos os seus requisitos específicos e únicos de serviços de publicação e submissão regulamentar, garantindo análises céleres e aprovações mais rápidas por parte das autoridades regulamentares para os seus produtos, tais como medicamentos, produtos biológicos e dispositivos médicos.
Freyr: Especialista global em serviços de publicação e submissão
A FREYR permite que as suas submissões regulamentares sejam publicadas em conformidade com as autoridades de saúde de todo o mundo para submissões simples e complexas (incluindo IND, NDA, ANDA, MAA, BLA, CTA e DMF) ao longo de todo o ciclo de vida do produto. Dispomos de recursos prontamente disponíveis e tecnologia para publicar formatos eCTD, NeeS e em papel para todos os tipos de submissão para as regiões da América do Norte, UE e APAC. Na Freyr, podemos efetuar o planeamento de submissões ao longo de todo o ciclo de vida do produto. Todos os serviços de submissão são apoiados pela nossa experiente equipa de inteligência regulamentar, cujo profundo conhecimento das orientações locais e regionais assegura a prestação de serviços de publicação regulamentar conformes e eficientes. Podemos ajudar a otimizar o seu processo de gestão de submissões End-to-End, desde o desenvolvimento do dossier até às interações com as autoridades de saúde.
Efetuamos a publicação ao nível de documentos e de submissões. Os nossos serviços de publicação em eCTD e a nossa experiência em publicação ao nível de documentos eliminam a complexidade de problemas frequentes, tais como problemas de formatação e de hiperligações, secções flutuantes e correções de erros. No complexo mundo da publicação e submissão regulamentar, identificar e colmatar lacunas na documentação e na conformidade é fundamental para o sucesso. Na Freyr, compreendemos a importância de uma análise de lacunas e de uma validação minuciosas para garantir que as submissões dos nossos clientes estão livres de erros e cumprem os requisitos rigorosos das autoridades regulamentares a nível mundial. Realizamos análises de lacunas abrangentes, revendo meticulosamente todos os aspetos da documentação regulamentar dos nossos clientes para identificar quaisquer discrepâncias, incoerências ou áreas de não conformidade. Quer se trate de dados em falta, informações incompletas ou problemas de formatação, não poupamos esforços para garantir que as submissões dos nossos clientes são da mais alta qualidade.
Uma vez identificadas as lacunas, a nossa equipa trabalha diligentemente para resolver cada questão, colaborando de perto com os nossos clientes para implementar soluções que cumpram as normas e os requisitos regulamentares. Validamos as submissões para garantir que estão isentas de erros e prontas para revisão regulamentar. A nossa equipa utiliza validadores altamente recomendados que analisam meticulosamente cada submissão, efetuando controlos de qualidade rigorosos para identificar e retificar quaisquer erros ou discrepâncias antes da submissão. Seja através da atualização de documentação, da realização de estudos adicionais ou da revisão de processos, tiramos partido da nossa experiência e conhecimento do setor para garantir que todas as lacunas são eficazmente colmatadas.
Compilação, publicação e submissão de documentos para novas submissões de investigação e de autorização de introdução no mercado, tais como CTAs e INDs e respetivas alterações, MAAs, NDA, ANDA e BLAs e respetivas variações, e para outras autoridades de saúde. O processo de submissão regulamentar inicia-se logo a partir do desenvolvimento do dossier, que inclui a gestão da submissão regulamentar e o planeamento da submissão regulamentar, o acompanhamento, a publicação regulamentar e a realização das submissões regulamentares finais às autoridades de saúde (HAs), incluindo a confirmação/acuse de receção para as respetivas aprovações regulamentares.
Freya Submit
Navegar pelo mundo complexo das submissões em eCTD exige uma atenção meticulosa aos pormenores e uma compreensão profunda dos seus principais componentes. Vamos aprofundar a forma como, através da utilização do Freya Submit, os especialistas de publicação da Freyr facilitam as submissões para aprovações por parte das autoridades de saúde.
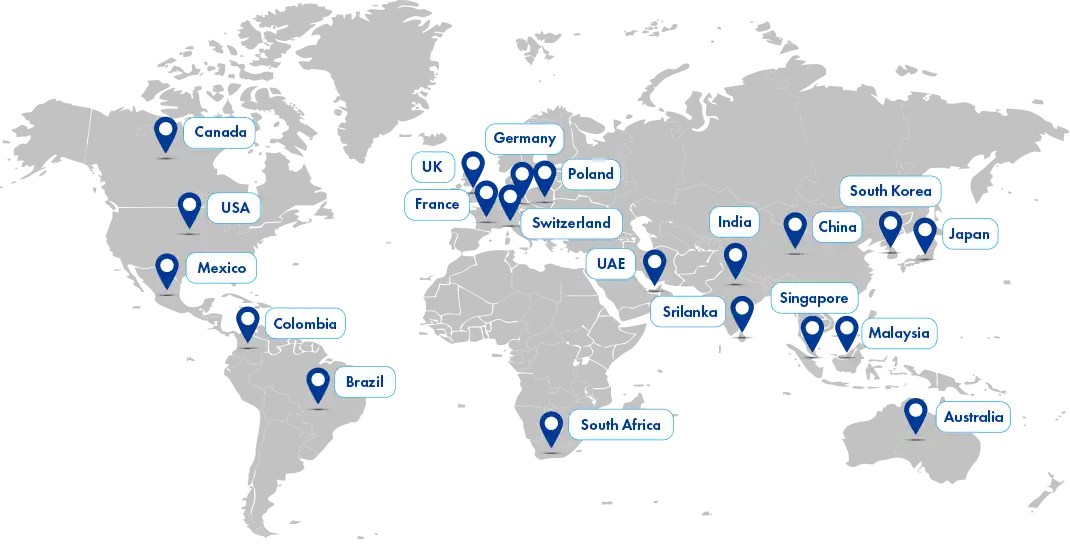
Presença global