Visão Geral do Registo de Dispositivos Médicos na Turquia
O mercado turco de dispositivos médicos tem registado um crescimento significativo e consistente na última década. A partir de 2021, o Registo de Dispositivos Médicos na Turquia exige o cumprimento do Regulamento (UE) 2017/745 relativo aos Dispositivos Médicos (MDR) e do Regulamento (UE) 2017/746 relativo aos Dispositivos Médicos de Diagnóstico In Vitro (IVDR). Isto impulsionou o comércio internacional, levando várias empresas globais a lançar os seus dispositivos médicos no país.
![]()
Autoridade Regulamentar: Agência Turca de Medicamentos e Dispositivos Médicos (TITCK)![]()
Regulamento: Regulamento dos Dispositivos Médicos (MDR) 2017/745, Regulamento dos Dispositivos Médicos para Diagnóstico In Vitro 2017/746![]()
Via Regulamentar: A marcação CE é obrigatória, seguida do registo/notificação no Sistema de Rastreio de Produtos (UTS)![]()
Representante Local na Turquia![]()
Requisito de SGQ: ISO 13485:2016![]()
Avaliação de Dados Técnicos: Organismo Notificado para a marcação CE![]()
Validade da Licença: Ilimitada![]()
Formato de Submissão: Documento![]()
Tradução: Documentos Traduzidos em Turco


Classificação de Dispositivos Médicos
A Turquia segue a mesma classificação de dispositivos médicos indicada no EU MDR e no IVDR. Determinar a classificação do dispositivo pode ser complexo, pelo que contar com o apoio de um consultor regulamentar experiente é fundamental.
Classes de Dispositivos Médicos
| Classe | Risco |
|---|---|
| Classe I | Baixa |
| Classe IIa | Moderado |
| Classe IIb | Moderado a Elevado |
| Classe III | Alta |
Classes de Dispositivos Médicos para Diagnóstico In Vitro
| Classe | Risco |
|---|---|
| Classe A | Baixa |
| Classe B | Moderado |
| Classe C | Moderado a Elevado |
| Classe D | Alta |
Registo de Dispositivos Médicos
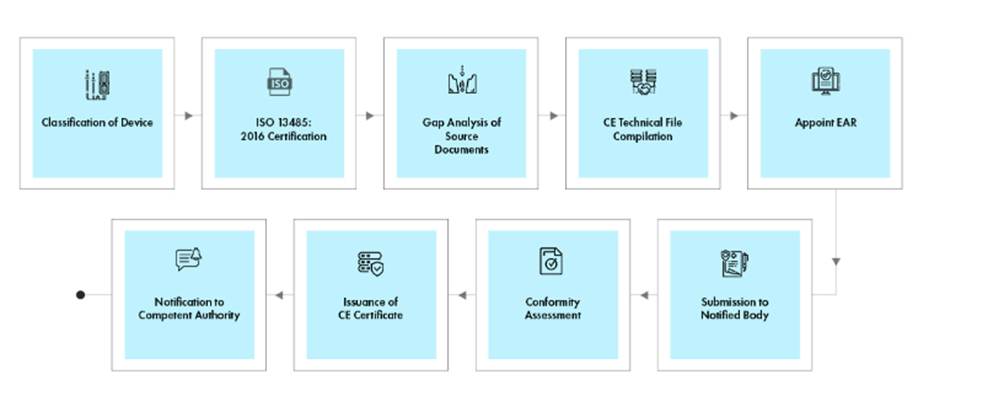
A marcação CE é uma conformidade exigida aos fabricantes para colocarem o seu dispositivo no mercado turco. A marcação CE é emitida através de uma avaliação da conformidade efetuada por um organismo notificado. Atualmente, a Turquia está autorizada a nomear organismos notificados em conformidade com o EU MDR e o IVDR.
As empresas são obrigadas a registar-se no Sistema Central de Registo (MERSIS) e a registar o dispositivo no Sistema de Rastreamento de Produtos (UTS).
Fluxo do processo
Gestão do Ciclo de Vida do Dispositivo Pós-aprovação
A Freyr apoia fabricantes estrangeiros na gestão de ciclo de vida de Dispositivos Médicos end-to-end, incluindo atividades pós-aprovação, tais como:
- Gestão de alterações pós-aprovação - modificações a aprovações de dispositivos médicos existentes, tais como a adição de novas variantes, acessórios; adição de novas indicações de utilização, entre outras
- Manutenção da certificação ISO 13485:2016 e marcação CE
- Renovação de licenças
- Ligação entre o Organismo Notificado e o fabricante
Com várias entidades de autorização envolvidas, os fabricantes estrangeiros precisam de cumprir vários conjuntos de regulamentos em cada processo individual para aprovações de dispositivos. Obter a marcação CE e cumprir ainda os regulamentos estaduais requer conhecimentos extensos em Assuntos Regulamentares. Por vezes, sem um parceiro regulamentar de confiança, navegar por todos os requisitos de dispositivos pode ser um desafio para os novos intervenientes no mercado. Para ajudar os fabricantes, a Freyr fornece serviços de Assuntos Regulamentares end-to-end para acelerar aprovações de dispositivos médicos.
Especialização da Freyr
- Classificação Europeia de Dispositivos Médicos
- Apoio ao Representante Autorizado Europeu (EAR)
- Registo de Dispositivos e Notificação de Produtos na Turquia
- Consultoria em Gestão de Risco ISO 14971:2019
- Conformidade com a ISO 13485:2016
- Revisão, compilação e submissão de processos técnicos/dossiês de conceção CE
- Apoio à transição para o EU MDR
- Apoio à Transição para o Regulamento (UE) IVDR
- Relatórios de Avaliação Clínica (CER) para Dispositivos Médicos
- Relatórios de Avaliação de Desempenho (PER) para Dispositivos Médicos para Diagnóstico In Vitro
- Notificação/Registo de dispositivos médicos através de um sistema de registo online
- Relatório de estratégia regulamentar de dispositivos médicos
- Apoio a testes – biocompatibilidade, segurança elétrica, mecânicos e de desempenho
- Apoio à Conformidade da Rotulagem
- Apoio às GMP
- Apoio à vigilância pós-comercialização