Aperçu de l'énoncé des travaux (SOW) pour la soumission 510(k) de dispositifs médicaux actifs et non actifs
Chez Freyr, notre équipe d'experts rassemble et synthétise avec diligence les informations les plus récentes indispensables à vos soumissions 510(k), concernant à la fois les dispositifs médicaux actifs et non actifs. Cela vous garantit de posséder les connaissances requises pour naviguer en toute confiance dans le cadre réglementaire. Qu'il s'agisse de clarifier les contrastes entre dispositifs actifs et non actifs ou d'approfondir les subtilités de la soumission 510(k), nous avons constitué un vaste répertoire de ressources pour votre référence principale. Embarquez pour un voyage vers la maîtrise de la soumission 510(k) pour dispositifs médicaux actifs et non actifs grâce à notre guide complet.
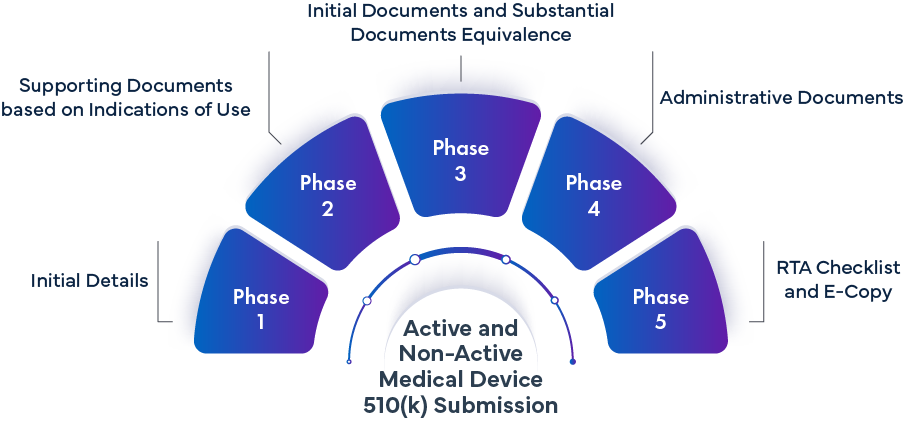
Phase -1 : Informations initiales | ||
|---|---|---|
Exigences | Portée du demandeur de la 510(k) | Champ d'action de Freyr |
| Utilisation prévue |
|
|
| Déclaration des indications d'utilisation (Formulaire 3881) |
|
|
| Description du dispositif |
|
|
| Normes et orientations |
|
|
| Dispositif équivalent |
|
|
| Résumé 510(k) |
|
|
Phase 2 : Documentation justificative fondée sur les indications d'utilisation | |||
|---|---|---|---|
Exigences documentaires | Portée du demandeur de la 510(k) | Champ d'action de Freyr | |
| 2.1 | Schéma du dispositif | Soumettre le fichier du schéma du dispositif pour garantir une représentation précise de sa conception | Initier une demande officielle pour le schéma d'un dispositif actif. Examiner minutieusement et documenter avec précision les informations nécessaires pour la soumission 510(k). |
| 2.2 | Conception et développement du dispositif | Soumettre le dossier de conception et de développement du dispositif actif, comprenant toutes les informations et la documentation pertinentes. | Soumettre une demande concernant la conception et le développement d'un dispositif actif. Examiner minutieusement et documenter avec précision toutes les informations nécessaires en vue de la soumission 510(k). |
| 2.3 | Fiche de données de sécurité | Fournir les fiches de données de sécurité (MSDS) pour les composants essentiels du dispositif actif, garantissant des informations complètes sur leur sécurité et leur composition. | Envoyer une demande de fiche de données de sécurité pour les composants essentiels du dispositif actif. Examiner minutieusement et documenter avec précision toutes les informations nécessaires en vue de la soumission 510(k). |
| 2.4 | Organigramme de fabrication | Fournir un organigramme de fabrication détaillant le processus de production du dispositif actif, offrant une représentation visuelle des étapes de fabrication et de leur séquence | Soumettre une demande concernant la fiche de données de sécurité (MSDS) des composants essentiels du dispositif actif. Examiner minutieusement et documenter avec précision toutes les informations nécessaires en vue de la soumission 510(k). |
| 2.5 | Description du dispositif | Fournir des détails complets, notamment : o Une vue d'ensemble du dispositif o Les fonctions et les modes de fonctionnement o Les schémas fonctionnels o Les photographies, les câbles et les accessoires pertinents o Interopérabilité du dispositif. o La description de l'alimentation électrique | Soumettre une demande d'informations détaillées sur le dispositif. Examiner minutieusement et documenter avec précision toutes les informations nécessaires en vue de la soumission 510(k). |
| 2.6 | Proposition de Labelling | Fournir le mode d'emploi (IFU), le manuel d'utilisation et tout support promotionnel associé pour le dispositif actif. | Soumettre une demande pour le mode d'emploi (IFU), le manuel d'utilisation et tout support promotionnel, le cas échéant. Examiner la notice d'utilisation, le manuel utilisateur et le matériel promotionnel fournis par le demandeur. Documenter la notice d'utilisation, le manuel utilisateur et le matériel promotionnel aux fins de la soumission 510(k). |
| 2.7 | Conditionnement et transport | Fournir les plans d'étude et les rapports pour la validation du conditionnement et du transport. | Soumettre une demande concernant le plan d'étude et les rapports relatifs à la validation du conditionnement et du transport. Examiner les plans d'étude et les rapports de validation du conditionnement et du transport, et fournir les corrections ou commentaires nécessaires. |
| 2.8 | Stérilisation (si la stérilité s'applique) | Fournir les plans et rapports d'étude pour la validation de la stérilisation. | Soumettre une demande pour le plan et les rapports d'étude de validation de la stérilisation. Examiner minutieusement et documenter avec précision toutes les informations nécessaires en vue de la soumission 510(k). |
| 2.9 | Essais de performance – Banc | Initier une demande formelle pour les plans et rapports d'étude sur banc pour les essais de performance, en décrivant les exigences spécifiques et les objectifs à traiter | Soumettre une demande pour les plans et rapports d'étude sur banc du dispositif actif pour les essais de performance. Examiner minutieusement et documenter avec précision toutes les informations nécessaires en vue de la soumission 510(k). |
Documentation justificative relative à la compatibilité électromagnétique et à la sécurité électrique | |||
| 2.10 | Caractéristiques du dispositif liées à la CEM et environnements d'utilisation prévus | Fournir des détails sur les caractéristiques du dispositif liées à la CEM et les environnements d'utilisation prévus, notamment : o Un aperçu du dispositif. o Les fonctions et modes de fonctionnement. o Les schémas synoptiques. o Les photographies, les câbles et les accessoires pertinents. o Interopérabilité du dispositif. o La description de l'alimentation électrique, y compris la faisabilité d'utiliser le dispositif médical alimenté en interne pendant la charge. o Les environnements dans lesquels le dispositif médical est destiné à être utilisé. o La description de toute technologie sans fil (le cas échéant) pour des considérations supplémentaires concernant les dispositifs médicaux dotés de capacités sans fil. o La description de tout émetteur RF interne dans le dispositif médical susceptible de causer des perturbations électromagnétiques. o La prise en compte des émetteurs électromagnétiques (EM) courants ainsi que des émetteurs médicaux spécifiques.
| Soumettre une demande d'informations concernant les caractéristiques du dispositif liées à la CEM et les environnements d'utilisation prévus. Examiner minutieusement et documenter avec précision toutes les informations nécessaires en vue de la soumission 510(k). |
| 2.11 | Évaluation des risques | Fournir un plan de gestion des risques comprenant une évaluation des risques démontrant une atténuation efficace des risques, ainsi qu'un rapport complet de gestion des risques englobant tous les éléments de risque. Fournir le document révisé avec les corrections et améliorations suggérées | Soumettre une demande pour le dossier de gestion des risques et demander la documentation du plan et du rapport de gestion des risques, y compris l'identification des dangers, l'évaluation des risques et la démonstration d'une atténuation appropriée des risques. Le rapport de gestion des risques doit couvrir tous les éléments de risque, de préférence avec des sections séparées pour plus de clarté. Fournir sur demande du demandeur un modèle de plan de gestion des risques et de rapport de gestion des risques englobant tous les risques liés au dispositif. Examiner les données du dossier de gestion des risques, y compris le plan et le rapport partagés par le demandeur, et formuler des suggestions de corrections nécessaires pour garantir une documentation complète en vue d'une soumission 510(k). Examiner minutieusement et documenter avec précision toutes les informations nécessaires en vue de la soumission 510(k). |
| 2.12 | Norme d'harmonisation | Fournir la confirmation des normes de consensus pertinentes et une explication de tout écart par rapport aux normes reconnues par la FDA. | Soumettez une demande pour les normes d'harmonisation applicables concernant la compatibilité électromagnétique (CEM) et la sécurité électrique pour le dispositif actif. Documentez les normes d'harmonisation confirmées pour le dispositif actif dans le cadre d'une soumission 510(k). |
| 2.13 | Critères de réussite/d'échec pour les performances essentielles et l'immunité | Soumettez le plan d'étude et les rapports concernant les tests de performance essentielle et d'immunité réalisés sur le dispositif actif, conformément aux normes reconnues par la FDA. | Soumettez une demande pour le plan d'étude et les rapports des tests de performance essentielle et d'immunité réalisés sur le dispositif actif, conformément aux normes reconnues par la FDA. Examiner minutieusement et documenter avec précision toutes les informations nécessaires en vue de la soumission 510(k). |
| 2.14 | Configuration et fonctions du dispositif médical testé | Fournissez la configuration et les fonctions testées du dispositif médical actif, en incluant les détails suivants : o Fournissez une description complète du dispositif médical soumis aux tests, comprenant des informations détaillées sur sa configuration, ses fonctions, ses modes et les paramètres spécifiques qui ont été testés. o La description du dispositif testé doit inclure le nom du dispositif médical, le numéro de modèle et indiquer s'il s'agit du dispositif médical final prêt pour la production actuellement examiné. | Soumettez une demande concernant la configuration et les fonctions de test du dispositif médical actif. Examiner minutieusement et documenter avec précision toutes les informations nécessaires en vue de la soumission 510(k). |
| 2.15 | Résultats des tests de compatibilité électromagnétique (CEM) | Fournissez le plan d'étude et le rapport des tests de compatibilité électromagnétique (CEM) conformément à la norme de consensus reconnue par la FDA recommandée pour le dispositif actif. | Initiez une demande officielle pour le plan d'étude et le rapport des tests de CEM, en conformité avec la norme de consensus reconnue par la FDA recommandée pour les dispositifs actifs. Examiner minutieusement et documenter avec précision toutes les informations nécessaires en vue de la soumission 510(k). |
Phase 3 – Documents initiaux et documents d'équivalence substantielle | |||
|---|---|---|---|
Exigences documentaires | Portée du demandeur de la 510(k) | Champ d'action de Freyr | |
| 3.1 | Page de garde de la soumission d'examen avant commercialisation du CDRH (formulaire FDA 3514) | - | Remplissez le formulaire FDA 3514 à l'aide des informations fournies par le demandeur |
| 3.2 | Résumé et attestation pour la classe III | - | Cette étape n'est pas nécessaire si des études cliniques ne sont pas requises. |
| 3.3 | Attestation financière ou déclaration de divulgation | - | Cette étape n'est pas nécessaire si des études cliniques ne sont pas requises. |
| 3.4 | Résumé analytique | - | Élaborez un modèle et préparez soigneusement le document. Fournissez des justifications pour toute divergence observée entre le dispositif proposé et le dispositif de référence. Si une étude comparative entre le dispositif proposé et le dispositif de référence est choisie, créez un modèle et préparez le document correspondant. |
| 3.5 | Discussion sur l'équivalence substantielle | - | Élaborez un modèle et préparez soigneusement le document. Si une étude comparative entre le dispositif proposé et le dispositif de référence est choisie, créez un modèle et préparez le document correspondant. |
Phase 4 – Documents administratifs | |||
|---|---|---|---|
Exigences documentaires | Portée du demandeur de la 510(k) | Champ d'action de Freyr | |
| 4.1 | Lettre d'accompagnement 510(k) | Signez le document imprimé sur papier à en-tête de l'entreprise et organisez l'envoi d'une copie papier par courrier au bureau US. Fournissez une copie numérique de la lettre d'accompagnement 510(k) signée afin de l'inclure dans le dossier 510(k). | Préparez un modèle complet comprenant tous les détails nécessaires pour la lettre d'accompagnement et transmettez-le au demandeur. Indiquez à ce dernier d'utiliser son en-tête officiel et veillez à ce que la lettre soit signée par une personne autorisée. |
| 4.2 | Déclaration d'exactitude et de véracité | Assurez-vous que le document est signé par la personne ressource désignée au sein de l'entreprise et fourni en conséquence. | Élaborez un modèle complet contenant l'ensemble du contenu nécessaire à inclure dans le document de soumission. |
| 4.3 | Déclarations de conformité et rapport sommaire | Assurez-vous que le document est signé par la personne ressource désignée au sein de l'entreprise et fourni en conséquence. | Élaborer un modèle complet pour répertorier et préparer méthodiquement les documents requis. |
| 4.4 | MDFUSC (formulaire FDA 3601) | Effectuez le paiement requis auprès de la FDA avant la soumission officielle du dossier 510(k) | Générer une feuille de couverture des frais d'utilisation et un numéro d'identification personnel (NIP) unique spécifiquement pour la soumission du dispositif médical. |
Phase 5 – Liste de contrôle RTA et copie électronique | |||
|---|---|---|---|
Exigences documentaires | Portée du demandeur de la 510(k) | Champ d'action de Freyr | |
| 5.1 | Liste de contrôle RTA | Approbation de la vérification de la liste de contrôle RTA (Ready to Accept), indiquant que toutes les exigences ont été remplies avec succès. | Élaborer un modèle de liste de contrôle RTA personnalisé et adapté au type spécifique de soumission. Complétez la liste de contrôle en remplissant méticuleusement tous les champs requis et en vous assurant que les documents mentionnés sont dûment soumis à la FDA et partagés avec le demandeur. |
| 5.2 | Copie électronique | Approbation de la documentation contenue dans le dossier de soumission final, attestant de sa conformité avec l'ensemble des exigences et normes nécessaires. | Organisez les sections du dossier de soumission conformément aux recommandations de la FDA et partagez-les rapidement avec le demandeur. Convertir le dossier de soumission en copie électronique pour faciliter l'accès et l'examen. Soumettez la copie électronique de la soumission à l'agent US désigné. |
Enregistrement de dispositifs médicaux
- Stratégie réglementaire complète auprès de la FDA
- Identification du dispositif de référence
- Établissement de l'équivalence substantielle avec le dispositif de référence
- Analyse des écarts pour la conformité réglementaire de la FDA
- Compilation des 21 sections du dossier technique 510(k)
- Publication et création de la copie électronique
- Validation et soumission de la copie électronique
- Services de liaison pour l'approbation du dispositif
- Traitement de la réponse RTA et des lacunes
- Services de consultation pour remédier aux lacunes
- Enregistrement des dispositifs et maintenance de la base de données FURLS
- Expérience dans de nombreux enregistrements 510(k) pour diverses catégories de dispositifs
- Équipe d'experts pour la compilation 510(k) conformément aux exigences de notification préalable à la mise sur le marché (510(k)) de la FDA
- Soutien supplémentaire pour traiter les questions relatives au 510(k)
- Conseils sur le type de 510(k) approprié selon les exigences de soumission 510(k) de la FDA pour le dispositif
- Soumission dans les délais des livrables
- À jour des nouveaux amendements de la FDA