Kontakt aufnehmen

2 Min. Lesezeit
Das Hauptziel der US FDA besteht darin, die regulatorischen Prozesse kontinuierlich zu überprüfen und zu optimieren, um den reibungslosen Import und Verkauf neuer, hochwertiger Medizinprodukte auf dem US-Markt zu gewährleisten. Im Jahr 1998 veröffentlichte die US FDA ein Programm mit dem Titel „The New 510(k) Paradigm: Alternate Approaches to Demonstrating Substantial Equivalence in Premarket Notifications“. Damit soll ein effizienter FDA 510(k)-Einreichungsweg geschaffen werden, der bestimmte Änderungen an bereits genehmigten 510(k)-Anträgen berücksichtigt. Diese neue 510(k)-Meldung umfasst drei Arten von Einreichungen: das Special 510(k), das Abbreviated 510(k) und das Traditional 510(k). Im Jahr 2019 hat die US FDA einen Leitfaden zum Special 510(k) herausgegeben, der einen optionalen Weg für Hersteller beschreibt, die bestimmte, klar definierte Änderungen an ihrem rechtmäßig vermarkteten Produkt vornehmen.
Warum ein Special 510(k)?
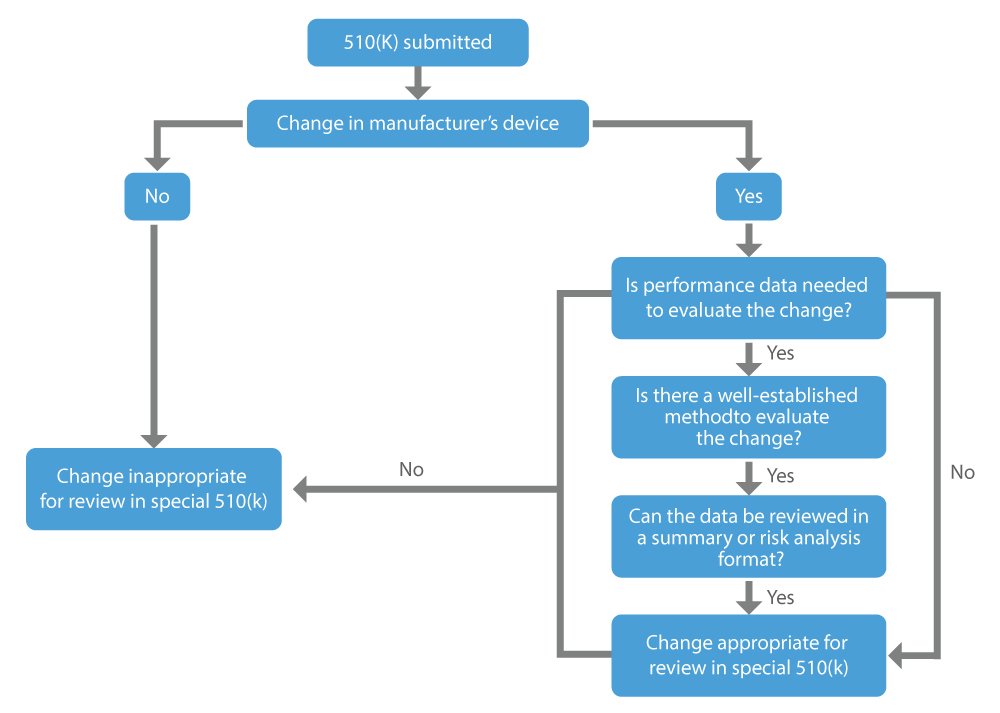
Wenn ein Hersteller die Genehmigung für Änderungen an einem bereits vermarkteten Produkt (dem bestehenden Produkt) erhalten möchte, kann er ein Special 510(k) beantragen. Bei der Entscheidung, ob eine Änderung an einem bestehenden Produkt für ein Special 510(k) infrage kommt, sind vor allem folgende Faktoren zu berücksichtigen:
- Die Änderung betrifft das eigene, rechtmäßig vermarktete Referenzprodukt des Antragstellers.
- Es sind keine Leistungsdaten erforderlich, oder es stehen bewährte Methoden zur Verfügung, falls eine Bewertung der Änderung für notwendig erachtet wird.
- Alle Leistungsdaten zur Unterstützung des Nachweises der wesentlichen Gleichwertigkeit können in Form einer Zusammenfassung oder einer Risikoanalyse überprüft werden.
Erforderliche Dokumente für ein Special 510(k)
- Anschreiben
- Der Name des rechtmäßig vermarkteten (bestehenden) Produkts des Herstellers und die 510(k)-Nummer
- Eine detaillierte Beschreibung der am Produkt vorgenommenen Änderungen, die zur Einreichung eines neuen 510(k) geführt haben
- Ein tabellarischer Vergleich des modifizierten Produkts mit dem zugelassenen Produkt
- Andere Änderungen an der Kennzeichnung oder am Design
- Eine prägnante Zusammenfassung der Designsteuerungsaktivitäten
- Auf Basis der Risikoanalyse eine Identifizierung der Verifizierungs- und/oder Validierungsaktivitäten, die zur Einhaltung von 21 CFR 820.30 erforderlich sind
- Formular für die Verwendungsbedingungen
- Eine Erklärung, dass der Antragsteller die Anforderungen an das Designsteuerungsverfahren gemäß 21 CFR 820.30 einhält, derzeit nicht dagegen verstößt und die Aufzeichnungen auf Anfrage zur Überprüfung bereitstehen
Prüfungszeitplan für das Special 510(k) durch die US FDA
Gemäß den FDA-Richtlinien „Refuse to Accept Policy for 510(k)s“ beträgt die Prüfungsfrist für Special 510(k)-Einreichungen dreißig (30) Tage nach Eingang.
Wann sollte ein Special 510(k) beantragt werden?
Die US FDA unternimmt kontinuierliche Anstrengungen, sichere und wirksame Medizinprodukte zur Förderung der menschlichen Gesundheit bereitzustellen. Das Special 510(k)-Programm ist effizient, entspricht dem am wenigsten belastenden Prüfungsverfahren, hilft ausländischen Herstellern beim Vertrieb ihrer Produkte in den USA und ermöglicht Patienten einen zeitnahen Zugang zu neuen Medizinprodukten.
Wenn Sie weitere Fragen zum Special 510(k)-Prozess der FDA haben, wenden Sie sich an Freyr – einen ausgewiesenen Regulatory-Experten. Bleiben Sie informiert. Bleiben Sie konform.