Contactez-nous

2 min de lecture
L'objectif principal de la FDA aux US est d'analyser continuellement et de simplifier les procédures réglementaires pour permettre l'importation et la commercialisation fluides de dispositifs médicaux neufs et de haute qualité sur le marché américain. En 1998, la FDA américaine a publié un programme intitulé « Le nouveau paradigme 510(k) : approches alternatives pour démontrer l'équivalence substantielle dans les notifications avant commercialisation ». Il vise à établir une voie de soumission 510(k) efficace auprès de la FDA, qui intègre certaines modifications par rapport à un dossier 510(k) déjà approuvé. Cette nouvelle notification 510(k) propose trois types de soumissions : le special 510(k), l'abbreviated 510(k) et le traditional 510(k). En 2019, la FDA américaine a publié un document d'orientation sur le special 510(k) décrivant une démarche facultative pour les fabricants qui apportent des modifications bien précises à leur dispositif commercialisé légalement.
Pourquoi choisir le Special 510(k) ?
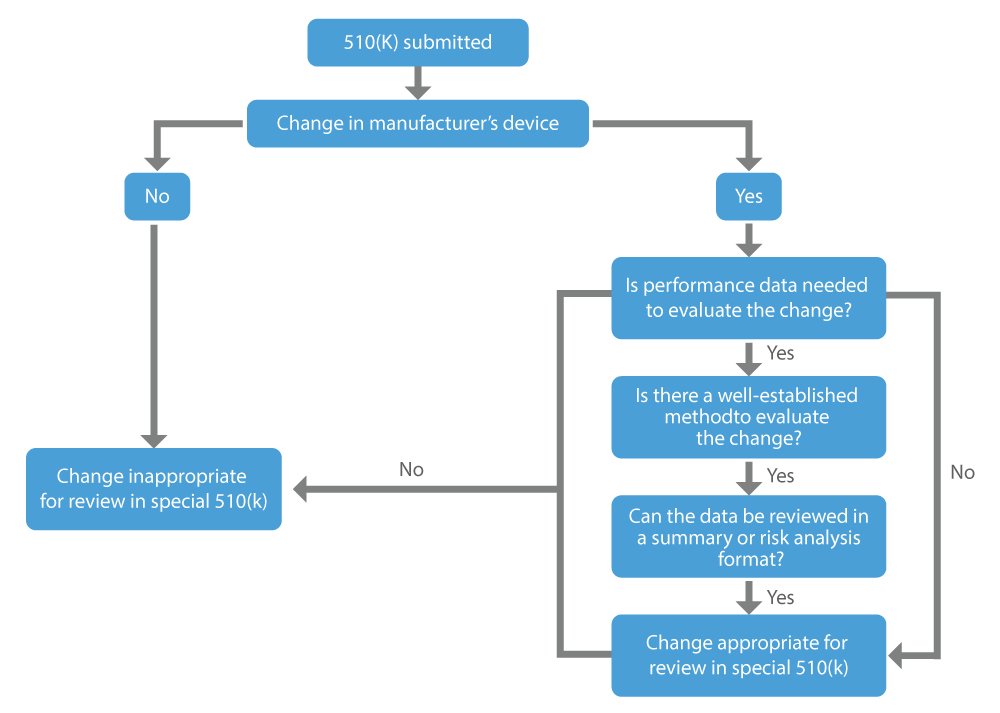
Lorsqu'un fabricant souhaite obtenir l'approbation pour des modifications apportées à un dispositif déjà commercialisé, c'est-à-dire un dispositif existant, il peut faire une demande de special 510(k). Les principaux éléments à prendre en compte pour déterminer si une modification apportée à un dispositif existant relève du special 510(k) sont les suivants :
- La modification concerne le propre dispositif de référence du déclarant, commercialisé en toute légalité.
- Aucune donnée de performance n'est requise, ou des méthodes bien établies sont disponibles si une évaluation de la modification s'avère nécessaire.
- Toutes les données de performance destinées à prouver l'équivalence substantielle peuvent être présentées sous forme de résumé ou d'analyse des risques.
Documents requis pour le Special 510(k)
- Lettre d'accompagnement
- Le nom du dispositif (existant) du fabricant commercialisé légalement et son numéro 510(k)
- Une description détaillée des modifications apportées au dispositif qui motivent le dépôt d'un nouveau 510(k)
- Un tableau comparatif entre le dispositif modifié et le dispositif autorisé
- Autres modifications apportées à l'étiquetage ou à la conception
- Un résumé clair des activités de contrôle de la conception
- Sur la base de l'analyse des risques, identification des activités de vérification et/ou de validation requises pour se conformer au 21 CFR 820.30
- Formulaire d'indications d'utilisation
- Une déclaration attestant que le demandeur s'est conformé et ne contrevient pas actuellement aux exigences de la procédure de contrôle de conception spécifiées dans le 21 CFR 820.30, et que les dossiers sont disponibles pour examen sur demande
Délai d'examen de la 510(k) spéciale par la US FDA
Conformément aux directives de la FDA intitulée « Politique de refus d'acceptation pour les 510(k) », le délai d'examen des demandes de 510(k) spéciales est de trente (30) jours suivant leur réception.
Quand faire une demande de 510(k) spéciale ?
La US FDA s'efforce constamment de fournir des dispositifs médicaux sûrs et efficaces pour promouvoir la santé humaine. Le programme de 510(k) spéciale est efficace et s'inscrit dans le cadre de la procédure d'examen la moins lourde possible, ce qui aide les fabricants étrangers à vendre leurs dispositifs aux US et permet aux patients d'accéder rapidement à de nouveaux dispositifs médicaux.
Pour toute question concernant le processus de 510(k) spéciale de la FDA, contactez Freyr, un expert réglementaire reconnu. Restez informé, restez en conformité.