3 min de lecture
Le BIMO, pour Bioresearch Monitoring, est un programme d'inspections sur site et d'audits de données visant à superviser tous les aspects de la conduite et du reporting de la recherche réglementée par l'Agence américaine des produits alimentaires et médicamenteux (FDA). Le programme a été créé en 1977 après qu'un besoin a été identifié pour auditer les sites de recherche clinique. L'objectif principal de ce programme est de garantir la qualité et l'intégrité des données soumises pour l'approbation de nouveaux produits et les demandes de mise sur le marché. En outre, ce programme protège également les droits et le bien-être des sujets humains et animaux participant à la recherche réglementée par la FDA.
Les principaux objectifs du programme BIMO
Chaque année, plus de 1 000 inspections sont menées. Les principaux objectifs couverts par le programme BIMO sont les suivants :
- Auditer les données cliniques
- Inspecter la recherche clinique en cours
- Inspecter les laboratoires non cliniques
- Inspecter les comités d'examen institutionnel (IRB)
Quels produits relèvent du champ d'application d'un audit BIMO ?
Le BIMO s'applique aux médicaments, aux produits biologiques, aux dispositifs médicaux, aux produits alimentaires, aux produits du tabac et aux produits vétérinaires. Ce programme de conformité est supervisé par les six (06) centres de produits de la FDA : le Center for Biologics Evaluation and Research (CBER), le Center for Devices and Radiological Health (CDRH), le Center for Drug Evaluation and Research (CDER), le Center for Food Safety and Applied Nutrition (CFSAN), le Center for Tobacco Products (CTP) et le Center for Veterinary Medicine (CVM).
Quelles entreprises sont soumises à un audit BIMO ?
Les entreprises nationales et internationales qui exercent l'une des activités ci-dessous ou qui relèvent de celles-ci sont soumises aux exigences du programme de surveillance de la recherche biomédicale (Bioresearch Monitoring) :
- Laboratoires d'essais non cliniques pour la conformité aux bonnes pratiques de laboratoire (GLP)
- Investigateurs cliniques pour la conformité aux Bonnes Pratiques Cliniques (GCP)
- Promoteurs
- Organismes de recherche sous contrat (CRO)
- Attachés de recherche clinique
- Établissements de bioéquivalence in vivo
- Comités d'examen institutionnel (IRB)
Quels programmes de conformité relèvent du programme BIMO ?
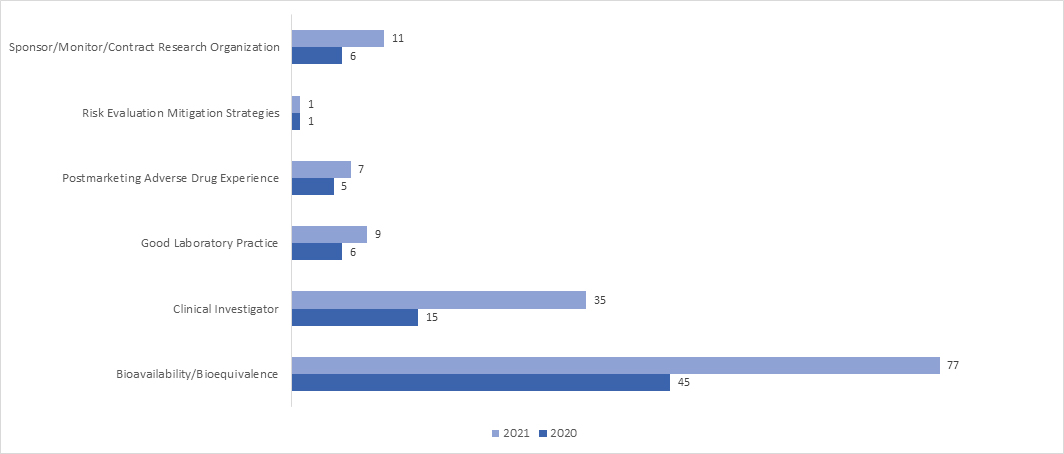
La FDA américaine peut mener un audit BIMO à tout moment par l'intermédiaire des sept (07) programmes de conformité multi-centres. Ces sept programmes de conformité multi-centres sont mis en œuvre par le biais de :
- Inspection des investigateurs cliniques (CI) et des promoteurs-investigateurs (SI)
- Inspection des comités d'examen institutionnel (IRB)
- Inspection d'un organisme de recherche sous contrat / promoteur / moniteur (CRO / S / M)
- Inspection des bonnes pratiques de laboratoire (GLP)
- Inspection de la bioéquivalence et de la biodisponibilité (BEQ)
- Inspection du reporting des effets indésirables après commercialisation (PADE)
- Inspection du reporting d'évaluation et d'atténuation des risques (REMS)
Chacun de ces programmes définit un champ d'examen ou d'inspection détaillé à mener afin de garantir la conformité avec la FDA.
Quelles réglementations s'appliquent à l'audit BIMO ?
Les réglementations suivantes s'appliquent à l'audit BIMO : 21 CFR 50 - Protection des sujets humains, 21 CFR 54 - Divulgations financières, 21 CFR 56 - IRB, 21 CFR 58 - Bonnes pratiques de laboratoire pour les laboratoires non cliniques, 21 CFR 809 - Produits diagnostiques in vitro et 21 CFR 812 - Exemption pour dispositif expérimental.
Combien d'audits sont réalisés chaque année dans le cadre du programme BIMO ?
Le nombre d'audits BIMO menés par la FDA américaine varie chaque année. Ces dernières années, le nombre d'inspections sur site a diminué en raison de l'apparition de la pandémie de COVID-19, et la FDA a dû suspendre toute surveillance sur site des études cliniques. Seules certaines études cliniques critiques et cruciales ont fait l'objet d'un suivi.
Les « Évaluations réglementaires à distance » (RRA) ont été introduites pendant la pandémie de COVID-19 pour surveiller à distance la recherche réglementée. Les RRA sont menées par visioconférence et constituent une initiative volontaire pour évaluer à distance les données et les processus. Il convient toutefois de noter que les RRA ne remplissent pas la même fonction qu'une inspection sur site et ne constituent pas une alternative à cette dernière ; il s'agit simplement d'une procédure qui a vu le jour en raison de la pandémie de COVID-19.
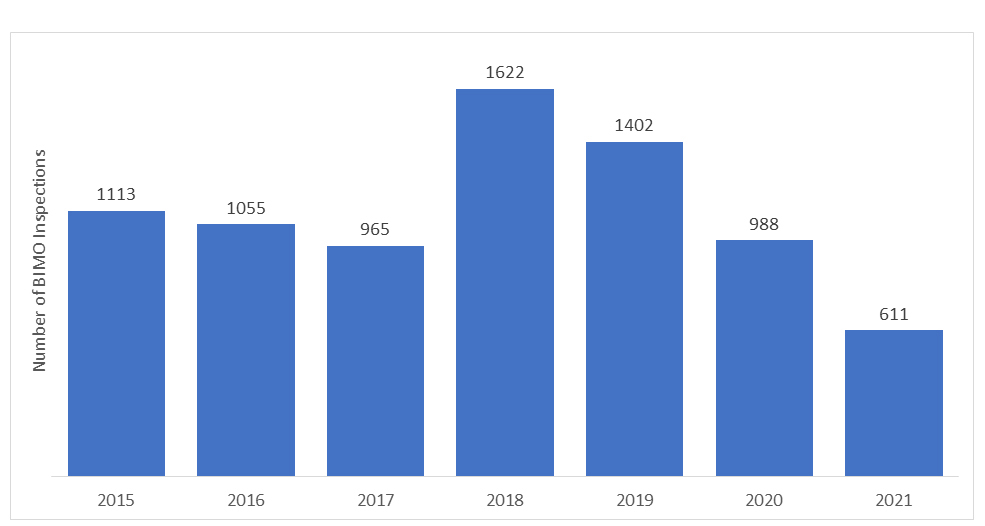
*Les données présentées pour les années 2020 et 2021 n'incluent pas les inspections par RRA.
Combien d'évaluations réglementaires à distance (RRA) ont été menées pendant la pandémie de COVID-19 dans le cadre du programme BIMO ?
En 2021, le recours aux inspections RRA a fortement augmenté dans l'ensemble des programmes. En avril 2021, la FDA a publié un document d'orientation intitulé « Remote Interactive Evaluations of Drug Manufacturing and Bioresearch Monitoring Facilities During the COVID-19 Public Health Emergency Guidance for Industry », qui fournit des informations détaillées sur le processus de la FDA pour mener des RRA.
Quels sont les résultats possibles d'un audit BIMO ?
Lors de l'audit BIMO, la FDA des US peut décider de prendre l'une des mesures énumérées ci-dessous en fonction de la conformité :
1. Aucune mesure requise (NAI)
La mention NAI s'applique lorsque l'inspecteur de terrain de la FDA n'a identifié aucune pratique contestable ou seulement des problèmes mineurs pour lesquels une action supplémentaire n'est pas justifiée.
2. Mesures volontaires requises (VAI)
La mention VAI s'applique lorsque des pratiques répréhensibles ont été identifiées mais ne sont pas significatives.
3. Mesures officielles requises (OAI)
La mention OAI s'applique lorsque des pratiques répréhensibles identifiées compromettent l'intégrité des données et/ou les droits des sujets humains.
Quelles sont les non-conformités les plus fréquentes relevées lors d'un audit BIMO ?
Parmi les non-conformités les plus courantes observées lors de l'audit BIMO figurent :
- Ne pas tenir de registres adéquats
- Manquement au plan d'investigation
- Non-respect de la réglementation
- Défaut de suivi des protocoles
- Protection insuffisante des sujets
- Suivi insuffisant du produit faisant l'objet de l'investigation
L'audit BIMO est crucial pour tout développeur ou fabricant de dispositifs médicaux et technologies innovants qui prévoit de lancer son dispositif sur le marché US. Il est très important de se conformer aux réglementations et aux directives pour éviter les pièges décrits.
Avez-vous besoin d'assistance concernant les inspections d'audit BIMO ? Contactez Freyr. Restez informé. Restez conforme.