

2 min de lecture
La US FDA a publié un document d'orientation qui aidera l'industrie et le personnel des autorités de santé à déterminer quand une modification logicielle apportée à un dispositif médical oblige un fabricant à soumettre et à obtenir l'autorisation de la FDA pour une nouvelle notification préalable à la mise sur le marché (510(k)). Ce document vise à améliorer la prévisibilité, la cohérence et la transparence du processus décisionnel quant au moment de soumettre une demande, en proposant une approche la moins lourde possible et en décrivant le cadre réglementaire, les politiques et les pratiques qui sous-tendent une telle décision, en particulier pour les modifications logicielles. Découvrons en détail les recommandations de la FDA.
Principes directeurs et organigramme de la FDA
Afin d'aider les fabricants de dispositifs médicaux à appliquer les principes directeurs, le document fournit un organigramme, des explications complémentaires et des exemples nécessaires pour prendre des décisions concernant une nouvelle notification préalable à la mise sur le marché 510(k) pour une modification logicielle apportée à un dispositif déjà approuvé aux US. En outre, il convient de suivre plusieurs principes directeurs lors de l'utilisation de ces recommandations pour déterminer s'il y a lieu de soumettre une nouvelle 510(k) pour modifier un dispositif existant. Certains sont largement connus et découlent de la politique actuelle de la FDA en matière de 510(k), tandis que d'autres sont nécessaires pour utiliser le schéma logique mentionné dans ce document. Selon les recommandations, le schéma fourni ne peut pas couvrir toutes les complexités possibles liées à ces modifications et à leur impact sur la décision. Par conséquent, pour déterminer la nécessité d'une nouvelle notification préalable à la mise sur le marché 510(k), les fabricants de dispositifs médicaux doivent tenir compte des principes généraux et de l'organigramme résumés ci-dessous.
- Modifications qui affectent la sécurité ou l'efficacité d'un dispositif
- Évaluation initiale fondée sur les risques
- Conséquences imprévues des modifications
- Utilisation de la gestion des risques
- Rôle des tests (activités de vérification et de validation) pour évaluer si une modification peut affecter de manière significative la sécurité et l'efficacité
- Évaluation des modifications simultanées pour déterminer si la soumission d'une nouvelle 510(k) est requise
- Dispositif comparatif approprié et effet cumulatif des modifications
- Exigence documentaire (21 CFR Partie 820)
- Soumissions 510(k) pour des dispositifs modifiés
- Décisions d'équivalence substantielle
- Le dépôt d'une nouvelle notification 510(k) est généralement requis si un fabricant modifie son dispositif d'une manière qui nuit à la sécurité ou à l'efficacité de celui-ci. Toutefois, les changements qui n'ont pas pour but d'altérer la sécurité ou l'efficacité du dispositif doivent tout de même être évalués.
- Pour déterminer si une modification est susceptible d'influencer de manière significative la sécurité ou l'efficacité, le fabricant doit d'abord réaliser une évaluation fondée sur les risques afin de savoir si le changement peut avoir un impact positif ou négatif sur ces aspects. Cette évaluation des risques doit identifier et analyser l'ensemble des risques inédits et des variations des risques existants découlant de la modification du dispositif, afin de prendre une décision initiale quant à la nécessité de soumettre une nouvelle notification 510(k).
- Des conséquences imprévues ou inattendues peuvent parfois survenir lors de la soumission de logiciels. L'organigramme doit analyser ces répercussions pour déterminer si le dépôt d'une nouvelle notification 510(k) est nécessaire.
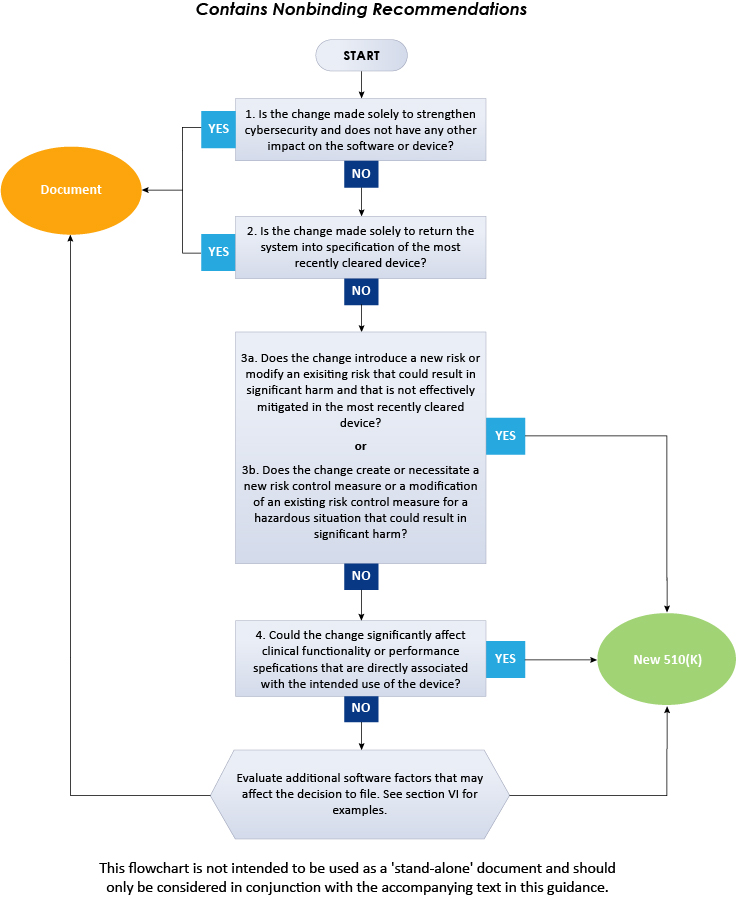
L'organigramme ci-dessus présente la démarche étape par étape à suivre pour décider de la soumission d'une notification 510(k) en cas de modifications logicielles sur des dispositifs existants. En résumé, le présent guide de la FDA détaille l'approche que les fabricants de dispositifs médicaux doivent adopter lorsqu'ils cherchent à savoir si les modifications apportées au logiciel d'un dispositif médical existant nécessitent le dépôt d'une nouvelle notification 510(k). Pour obtenir plus de précisions sur ce guide de la FDA, consultez Freyr, un expert reconnu en matière de réglementation. Restez informé. Restez conforme.









