

5 min de lecture
Le Programme d'audit unique des dispositifs médicaux (MDSAP) permet à un organisme d'audit reconnu de mener un audit unique du système de management de la qualité d'un fabricant de dispositifs médicaux. Il intègre les exigences réglementaires applicables dans cinq pays : le Brésil (ANVISA), les États-Unis (FDA), le Japon (PMDA), le Canada (Santé Canada) et l'Australie (TGA). Outre les autorités réglementaires participantes, plusieurs autres partenaires internationaux (observateurs officiels et membres affiliés) participent au MDSAP.
La certification MDSAP est obligatoire pour les dispositifs de classes II, III et IV au Canada, mais elle reste facultative dans les quatre autres pays. Elle a favorisé la transparence et l'harmonisation réglementaire entre les autorités participantes tout en réduisant le besoin d'audits multiples, ce qui permet aux fabricants de dispositifs médicaux d'économiser du temps et des ressources. Pour vous donner une meilleure vision du programme MDSAP, nous répondons ici aux quinze (15) questions les plus fréquemment posées.
- Pourquoi le programme MDSAP a-t-il été créé alors qu'il existe déjà une certification ISO 13485 reconnue à l'échelle internationale ?
Le MDSAP a été conçu pour alléger la charge des audits réglementaires pour les fabricants de dispositifs médicaux et pour encourager une plus grande harmonisation des approches réglementaires et des exigences techniques basées sur les normes internationales et les meilleures pratiques. Son objectif est d'apporter de la cohérence, de la prévisibilité et de la transparence aux programmes réglementaires en uniformisant les procédures et les pratiques des autorités de régulation et des organismes d'audit tiers.
L'audit repose sur les exigences applicables aux systèmes de management de la qualité selon la norme ISO 13485 ainsi que sur les exigences réglementaires du pays participant où les dispositifs médicaux seront commercialisés.
- Quels sont les critères d'éligibilité pour passer un audit MDSAP ?
Tout fabricant de dispositifs médicaux qui prévoit de commercialiser son produit dans les pays participants peut demander un audit MDSAP. Toutefois, chaque autorité réglementaire peut fixer des critères d'exclusion pour certaines situations si cela s'avère nécessaire.
Par exemple, au Japon, les exceptions d'éligibilité concernent :
- Un site de fabrication enregistré qui produit des dispositifs médicaux composés de tissus d'origine humaine ou animale.
- Un site de fabrication enregistré qui fabrique des dispositifs médicaux de diagnostic in vitro radiactifs, et
- Un établissement relevant d'un titulaire d'autorisation de mise sur le marché (MAH).
- L'audit MDSAP inclut-il les produits combinés ?
Les dispositifs médicaux qui intègrent des médicaments (substances médicamenteuses) ou des produits biologiques (par exemple, des matériaux d'origine animale rendus non viables, des tissus, des cellules, ou des substances d'origine microbienne ou recombinante, du sang humain ou des extraits de sang humain, des produits sanguins, etc.) sont considérés comme des produits combinés et peuvent faire partie du périmètre d'un audit MDSAP.
Cependant, en raison des différences de réglementation applicables à ces produits selon les autorités réglementaires participantes, les rapports d'audit et les certificats MDSAP peuvent ne pas être acceptés comme une alternative aux exigences d'inspection et d'évaluation dans certaines juridictions.
Australie : Les produits combinés font l'objet d'un examen hors site par la TGA dans le cadre de l'évaluation de la conformité australienne. Cependant, un audit MDSAP efficace peut réduire le nombre d'inspections pour ces dispositifs.
Brésil, Japon : Les produits combinés considérés comme des dispositifs médicaux sont inclus dans le MDSAP, car il n'existe pas d'exigences spécifiques concernant le système de management de la qualité (SMQ).
Canada : Le modèle MDSAP couvre les exigences relatives au SMQ pour les produits combinés considérés comme des dispositifs médicaux.
États-Unis : Les audits MDSAP ne sont pas considérés comme des alternatives aux inspections de la FDA pour les produits combinés.
- Puis-je choisir le pays concerné par le périmètre de l'audit MDSAP ?
Oui, l'audit est réalisé conformément au périmètre indiqué dans la demande de services de certification. Les fabricants de dispositifs médicaux doivent respecter les réglementations uniquement dans les pays où leurs produits seront commercialisés.
- Je suis un fabricant de dispositifs médicaux basé aux US et j'ai l'intention de commercialiser mon produit uniquement au Japon. Je m'apprête à passer un audit MDSAP. Dois-je également me conformer aux exigences d'autres pays ?
Non, les fabricants de dispositifs médicaux sont uniquement tenus de respecter les exigences de la norme ISO 13485 et les réglementations des pays dans lesquels leurs produits seront commercialisés.
- Mon organisme d'audit (OA) et mon organisme notifié européen sont les mêmes. Puis-je être audité pour les deux en même temps ?
Si votre OA et votre organisme notifié européen sont identiques, l'évaluation de la conformité peut être réalisée après l'audit MDSAP, et non simultanément. Les organismes notifiés européens agissent en tant qu'observateurs pour le MDSAP, et l'évaluation de la conformité est menée conformément au règlement EU MDR 2017/745. Pour le MDSAP, l'évaluation est effectuée selon les exigences de la norme ISO 13485 et les réglementations des pays participants inclus dans le périmètre.
- Quelle est la différence entre les évaluations de phase I et de phase II ?
Le processus d'audit initial MDSAP comprend deux étapes. L'audit initial, également appelé audit de certification initiale, se compose d'un audit de phase I et d'un audit de phase II.
L'audit de phase I comprend l'examen de la documentation et l'évaluation de la préparation du fabricant de dispositifs médicaux à l'audit de phase II.
L'audit de phase II est réalisé pour vérifier si toutes les exigences applicables de la norme ISO 13485 et les autres exigences réglementaires de l'autorité réglementaire concernée ont été mises en œuvre.
- Combien d'auditeurs dois-je attendre pour un audit MDSAP ?
La détermination de la durée de l'audit spécifie le nombre de jours-hommes nécessaires pour l'audit sur site. L'OA décide du nombre d'auditeurs qui composeront l'équipe d'audit. Par exemple, un audit de six (06) jours-hommes peut être réalisé en trois (03) jours par une équipe de deux (02) auditeurs.
- Comment la durée de l'audit MDSAP est-elle planifiée ?
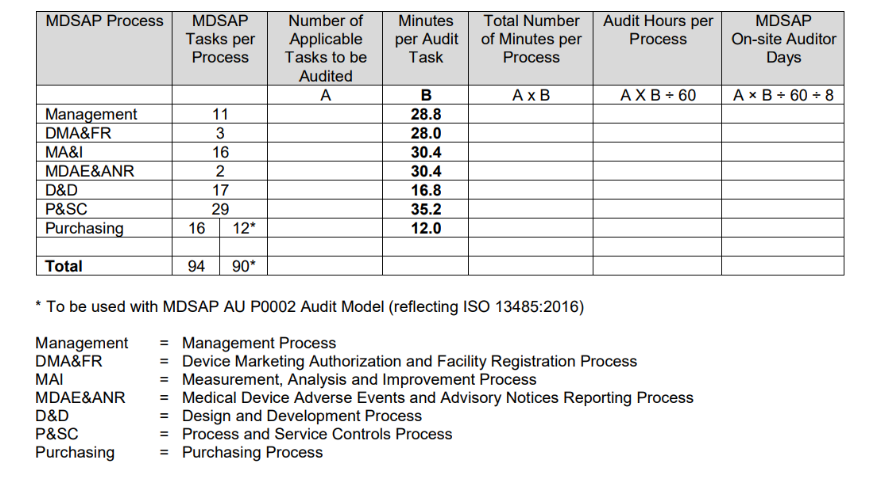
La procédure de détermination de la durée de l'audit, publiée par la FDA, résume le processus de calcul de la durée de l'audit dans le tableau suivant.
Le calcul de la durée de l'audit repose principalement sur le nombre de tâches d'audit applicables associées au type d'audit à réaliser et sur les activités spécifiques de l'organisation devant être auditées.
Pour plus d'informations à ce sujet, vous pouvez consulter le document MDSAP P0008007.
- Existe-t-il un guide ou une liste de contrôle que je peux consulter pour garantir la conformité lors d'un audit MDSAP ?
Oui, vous pouvez consulter le document Approche d'audit MDSAP. Il s'agit d'un guide bien structuré publié par la USFDA qui met en correspondance des sections spécifiques de la norme ISO 13485:2016 avec les réglementations pertinentes émises par la TGA (Australie), l'ANVISA (Brésil), Santé Canada (Canada), le MHLW/PMDA (Japon) et la US FDA.
- Quel est le rôle d'un observateur lors d'un audit MDSAP ?
Un observateur MDSAP est une autorité réglementaire autorisée à assister aux réunions, aux évaluations et à d'autres activités, mais qui n'utilise pas les livrables du MDSAP. Les observateurs sont représentés au sein du Conseil des autorités réglementaires du MDSAP (RAC) par un cadre supérieur.
- Quelles sont les prochaines étapes à suivre si j'ai obtenu une note de 4 ou plus ?
Le système de notation est appliqué aux non-conformités constatées lors de l'audit par l'organisme d'audit (AO). Une note de 4 ou 5 indique un risque élevé nécessitant une intervention. Vous devez fournir un plan de correction pour chaque non-conformité enregistrée dans les 15 jours calendaires suivant la date d'émission du rapport de non-conformité. Le plan de correction doit inclure les résultats de l'enquête sur la non-conformité, ses causes et les mesures correctives prévues pour éviter toute récidive. La preuve de la mise en œuvre du plan de correction ou de l'action corrective doit être fournie dans les trente (30) jours calendaires suivant la date de fin de l'audit.
- Existe-t-il une différence dans la manière d'aborder l'audit selon qu'il est réalisé par un auditeur interne ou par un organisme d'audit (AO) ?
Le MDSAP adopte une approche axée sur les processus. L'organisme d'audit est susceptible d'examiner les liens et la cohérence d'ensemble, tandis qu'un auditeur interne se concentrera davantage sur un aspect fonctionnel à la fois. Par conséquent, l'organisme d'audit peut identifier une non-conformité dans un domaine fonctionnel et en chercher les causes dans un autre. Toutefois, suivre une telle approche axée sur les processus peut s'avérer perturbateur lors d'un audit interne.
- Puis-je faire appel auprès de l'organisme d'audit si je peux prouver qu'une non-conformité enregistrée n'est pas valide ?
L'organisme d'audit dispose d'une procédure de recours ou de contestation que vous pouvez utiliser si vous êtes en mesure de démontrer qu'une non-conformité enregistrée n'est pas valide. Cependant, les notes attribuées aux non-conformités ne peuvent pas être modifiées en raison de mesures correctives. Elles ne peuvent être rectifiées que sur présentation de preuves attestant de leur non-validité initiale.
- Quelle est la durée de validité du certificat MDSAP ?
Les fabricants de dispositifs médicaux certifiés dans le cadre du programme MDSAP font l'objet d'un audit annuel, selon un cycle de certification de trois ans. L'audit initial consiste en un audit complet du système de management de la qualité (SMQ) du fabricant de dispositifs médicaux. Il est suivi d'audits de surveillance réalisés chaque année pendant deux (02) années consécutives. Le cycle recommence avec un audit de renouvellement de la certification la troisième année.
Pour en savoir plus sur nos services MDSAP, contactez Freyr dès aujourd'hui pour planifier un échange avec nos experts.









