

Aperçu de l'enregistrement des dispositifs médicaux en Nouvelle-Zélande
Les dispositifs médicaux en Nouvelle-Zélande sont réglementés par la New Zealand Medicines and Medical Devices Safety Authority (Medsafe) conformément au règlement de 1984 sur les médicaments (Medicines Regulations 1984), à la loi de 1981 sur les médicaments (Medicines Act 1981) et au règlement de 2003 sur les médicaments (base de données des dispositifs médicaux) [Medicines (Database of Medical Devices) Regulations 2003]. Bien qu'une approbation préalable à la mise sur le marché ne soit pas nécessaire, il est obligatoire d'inscrire les produits dans la base de données du système de notification électronique assistée par le Web pour les dispositifs (WAND) dans les 30 jours suivant le lancement commercial. Medsafe peut demander une documentation prouvant la sécurité et l'efficacité, telle qu'une certification délivrée par des organismes reconnus comme un organisme notifié de l'UE ou Santé Canada.
L'équipe d'experts en réglementation des dispositifs médicaux de Freyr possède une vaste expérience pour guider les entreprises de dispositifs médicaux tout au long du processus d'enregistrement auprès de Medsafe en Nouvelle-Zélande.
![]()
Autorité réglementaire : Autorité de sécurité des dispositifs médicaux (Medsafe)![]()
Réglementation :Règlement de 2003 sur les médicaments (base de données des dispositifs médicaux)
Loi sur les médicaments de 1981 (Medicines Act 1981)
Règlement sur les médicaments de 1984 (Medicines Regulation 1984)![]()
Parcours réglementaire : Système de notification électronique de dispositifs assisté par le Web (WAND)![]()
Mandataire : Sponsor de dispositifs médicaux![]()
Exigence relative au SMQ : Certification ISO 13485:2016![]()
Évaluation des données techniques : Autorité de sécurité des dispositifs médicaux (Medsafe)![]()
Validité de la licence : L'enregistrement des dispositifs en Nouvelle-Zélande n'expire pas. Les dispositifs jugés comme présentant une menace majeure pour le public peuvent être retirés du marché.![]()
Exigences en matière d'étiquetage : Règle 12(4) du Règlement sur les médicaments de 1984 et GHTF/SG1/N43:2005![]()
Format de soumission : Système de notification électronique de dispositifs assisté par le Web (WAND)![]()
Langue : Anglais


Classification des dispositifs médicaux en Nouvelle-Zélande
En Nouvelle-Zélande, les dispositifs médicaux sont classés selon leur risque en classes I, IIa, IIb, III et AIMD, conformément aux critères de l'International Medical Device Regulators Forum (IMDRF). Cette classification détermine le niveau de contrôle réglementaire requis. Elle repose sur des caractéristiques telles que l'usage prévu du dispositif, la durée du contact avec le corps, son caractère invasif et son statut actif ou non. Les dispositifs des classes supérieures font l'objet d'une surveillance réglementaire plus stricte. Medsafe est l'autorité réglementaire en Nouvelle-Zélande qui supervise ces classifications et réglementations.
| Classification des dispositifs médicaux Medsafe autre que la classe des DIV | Risque |
|---|---|
| Classe I de base | Faible risque |
| Classe I avec fonction de mesurage | Faible risque |
| Classe I stérile | Faible risque |
| Classe IIa | Risque faible à moyen |
| Classe IIb | Risque moyen à élevé |
| Classe III et dispositif médical implantable actif (AIMD) | Haut risque |
| Classification des DIV par Medsafe | Risque |
|---|---|
| Depuis juillet 2014, Medsafe ne reconnaît aucun système de classification des risques pour les DIV. Tous les DIV déclarés dans WAND doivent utiliser le code de classification des risques du DIV. Le Directeur général de la santé a autorisé l'exemption des DIV conformément à l'annexe 1, paragraphe (i) du Règlement de 2003 sur les médicaments (base de données des dispositifs médicaux). Cependant, les fournisseurs de DIV peuvent notifier leurs dispositifs de manière volontaire dans la base de données. | |
Représentant autorisé / Sponsor de dispositifs médicaux
Le représentant autorisé est désigné sous le terme de sponsor et fait office d'intermédiaire entre le fabricant et Medsafe. Les sponsors agissent en tant que représentants réglementaires pour les produits commercialisés en Nouvelle-Zélande, soumettent les demandes WAND et constituent le point de contact principal entre le fabricant et Medsafe pour toutes les questions relatives aux produits. De plus, Medsafe tient le sponsor responsable des activités de matériovigilance.
Enregistrement des dispositifs médicaux en Nouvelle-Zélande
L'enregistrement des dispositifs médicaux, la procédure néo-zélandaise et la procédure d'inscription au WAND en Nouvelle-Zélande varient selon la classe du dispositif.
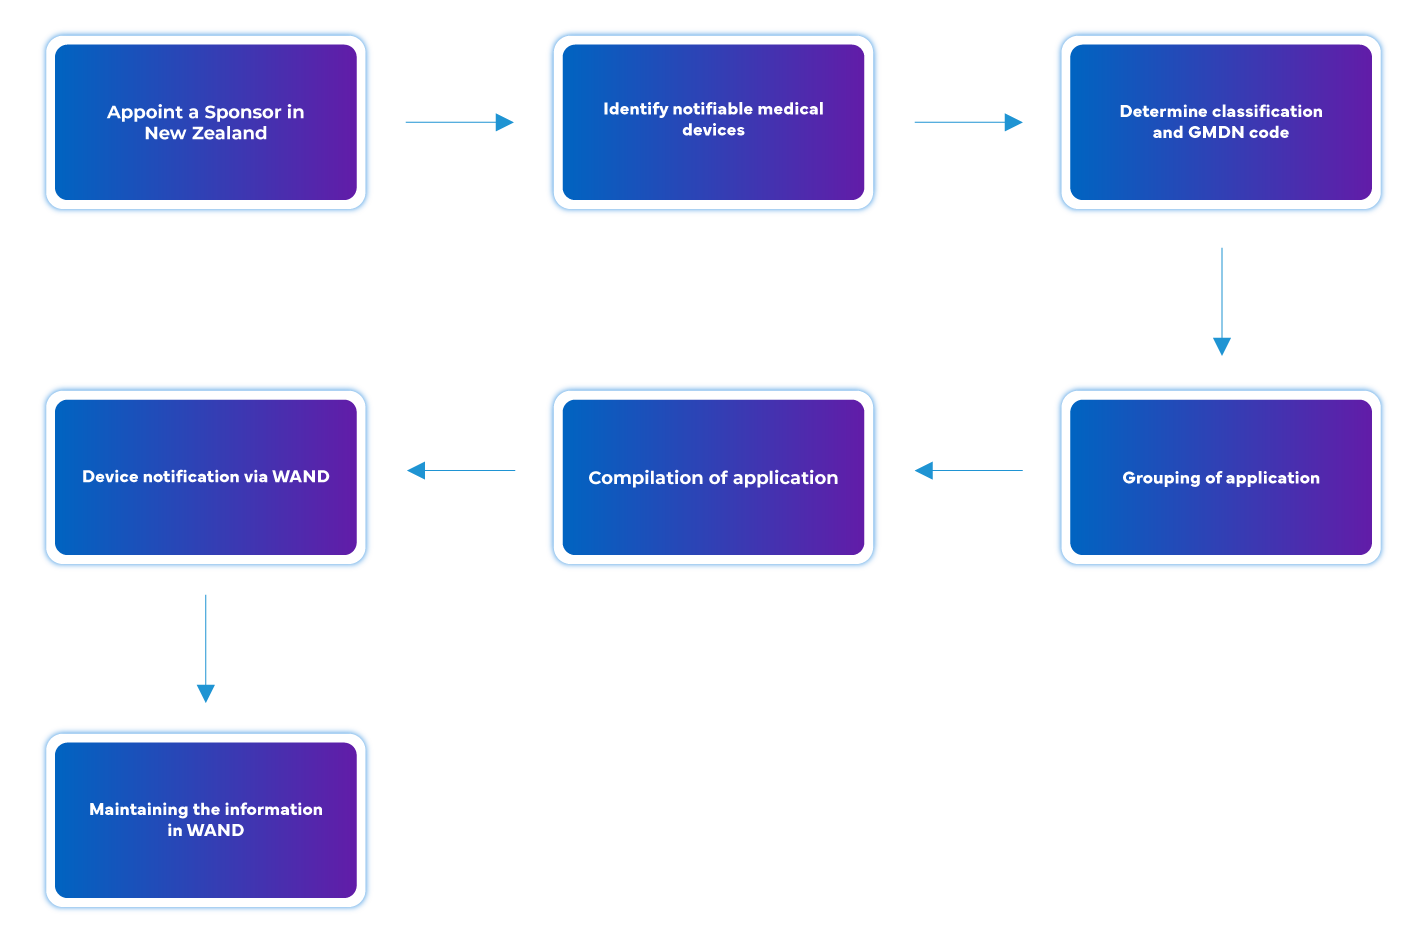
Dispositifs de classe I : une déclaration de conformité du fabricant est requise pour les équipements non stériles et sans fonction de mesurage de classe I ; cependant, elle est rarement soumise à une autorité réglementaire. En revanche, le mandataire (ou le fournisseur) doit saisir les détails du dispositif dans la base de données WAND (Web Assisted Notification of Devices) dans le cadre du processus de notification auprès de Medsafe.
Autres classes de dispositifs
En Nouvelle-Zélande, les sponsors ou les fournisseurs ont pour mission de veiller à ce que les dispositifs médicaux respectent des normes telles que l'ISO 13485:2016. La soumission directe à Medsafe d'une déclaration de conformité, d'une certification QMS ou de preuves de fabrication n'est généralement pas requise. Toutefois, il est essentiel de conserver ces documents afin de pouvoir prouver la conformité sur demande.
Medsafe accorde la priorité à la surveillance après commercialisation plutôt qu'à l'approbation détaillée préalable à la mise sur le marché des dispositifs médicaux. Bien que des audits ne soient pas systématiquement menés pendant la phase de notification, Medsafe peut en lancer pour les dispositifs présentant un risque plus élevé ou à la suite d'activités de matériovigilance et de rapports d'incidents indésirables, garantissant ainsi la sécurité et la conformité continues.
Une fois qu'un dispositif est notifié via la base de données WAND, il peut être commercialisé en Nouvelle-Zélande, à condition que le fournisseur respecte constamment la réglementation de Medsafe. Cela exige une conformité continue, en particulier en ce qui concerne les normes de surveillance après commercialisation et de signalement des incidents. Les experts en dispositifs médicaux de Freyr fournissent des services d'assistance liés au respect de ces exigences réglementaires, garantissant que les entreprises maintiennent leur conformité tout au long du cycle de vie du produit.
Flux de processus
Gestion du cycle de vie des dispositifs après approbation
Freyr accompagne les fabricants étrangers dans la gestion End-to-end du cycle de vie des dispositifs médicaux, y compris les activités post-approbation, en notifiant les autorités néo-zélandaises via WAND, telles que :
- Gestion des modifications post-approbation : modifications apportées aux approbations de dispositifs médicaux existants telles que l'ajout de nouvelles variantes, d'accessoires ou de nouvelles indications d'utilisation, entre autres.
- Maintien des approbations et de l'enregistrement.
Doté d'une équipe de professionnels de la réglementation, Freyr offre un soutien complet aux fabricants pour maintenir les normes de qualité et de sécurité requises pour l'approbation du marché. Les spécialistes du renseignement réglementaire de l'entreprise surveillent méticuleusement les mises à jour de la réglementation, garantissant ainsi que les clients sont bien informés des actions nécessaires pour maintenir la conformité de leurs produits aux normes actuelles.
Résumé
| Risque | Classe de dispositif | Audit SMQ | Voie réglementaire | Délais de Medsafe | Validité de l'enregistrement (années) |
|---|---|---|---|---|---|
| Faible risque | Classe I de base | Conformité à l'ISO 13485:2016 Remarque : Medsafe n'exige pas d'audits du système de management de la qualité (QMS), mais recommande fortement de suivre l'ISO 13485:2016 en matière de qualité et de sécurité. Medsafe se réserve le droit de mener des audits QMS pour toute classe de dispositifs si des préoccupations relatives à la sécurité ou à la qualité venaient à se présenter. | Inscription au WAND (Notification) | 1 semaine |
Pas de date d'expiration |
| Faible risque | Classe I avec fonction de mesurage | Inscription au WAND (Notification) | |||
| Faible risque | Classe I stérile | Inscription au WAND (Notification) | |||
| Risque faible à moyen | Classe IIa | Inscription au WAND (Notification) | |||
| Risque moyen à élevé | Classe IIb | Inscription au WAND (Notification) | |||
| Haut risque | Classe III | Inscription au WAND (Notification) |
Remarque : selon la législation actuelle, l'inscription des dispositifs en Nouvelle-Zélande n'expire pas, mais les dispositifs considérés comme présentant un risque inacceptable pour le public peuvent être retirés du marché. Toutefois, la législation actuelle pourrait être révisée d'ici 2026/2027.
L'expertise de Freyr
- Assistance complète de bout en bout pour l'enregistrement des dispositifs médicaux.
- Assistance LR
- Inscription au WAND
- Assistance pour l'étiquetage
- Gestion des modifications post-approbation
- Transfert de licence
- Services de soumission et de liaison avec le WAND