Aperçu des solutions UDI et GUDID pour la conformité à la FDA
La règle relative à l'identification unique des dispositifs (UDI), promulguée par la Food and Drug Administration (FDA) des US et publiée au Federal Register des US le 24 septembre 2013, impose des exigences d'identification unique des dispositifs (UDI) pour les dispositifs médicaux. Cette réglementation établit un système uniforme pour l'identification des dispositifs et les informations associées, servant de nombreux objectifs de santé publique, notamment en soutenant les efforts de surveillance après commercialisation (PMS) de la FDA. Le respect des exigences UDI est obligatoire pour les fabricants qui souhaitent commercialiser leurs produits aux États-Unis.
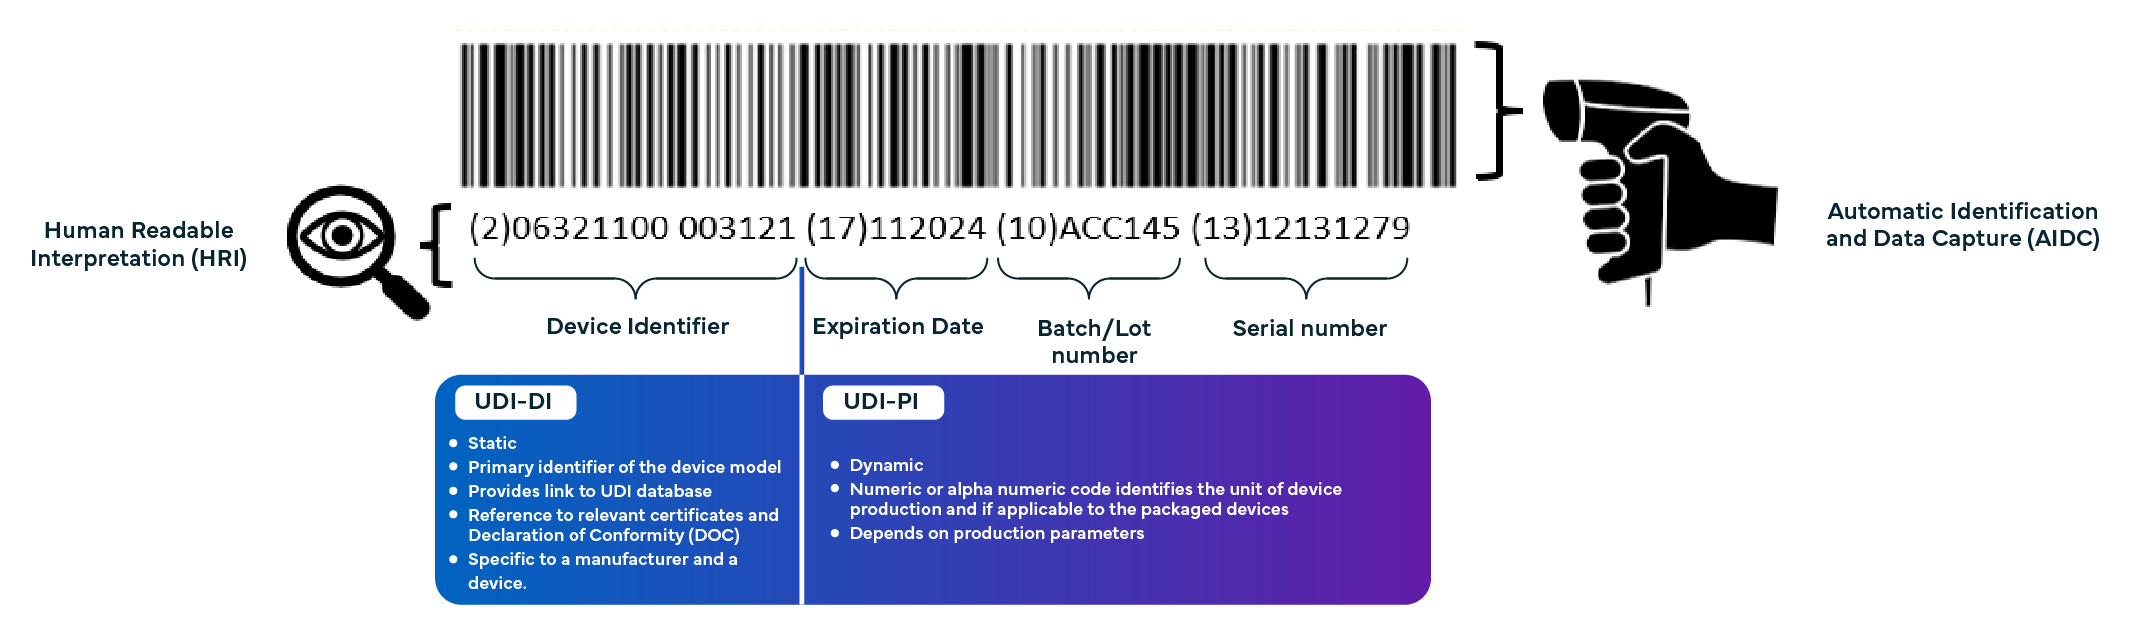
Un identifiant unique de dispositif (UDI) est une série de caractères numériques ou alphanumériques créée selon une norme d'identification et de codage des dispositifs reconnue à l'échelle mondiale pour identifier sans ambiguïté un dispositif médical spécifique sur le marché. L'UDI se compose de deux (2) parties : l'identifiant du dispositif (UDI-DI) et l'identifiant de production (UDI-PI). Le système UDI est conçu pour renforcer la traçabilité des dispositifs médicaux, améliorer la sécurité des patients et garantir que les dispositifs sont correctement identifiés et utilisés. Le fabricant peut obtenir l'UDI auprès des agences d'émission d'UDI accréditées par la FDA, à savoir GS1, HIBCC et ICCBBA.
Le GUDID (Global Unique Device Identification Database) est un référentiel central d'informations détaillées sur les dispositifs médicaux créé par la FDA. Il constitue une exigence réglementaire clé pour les fabricants de technologies médicales qui commercialisent des dispositifs de diagnostic in vitro (DIV) ou des dispositifs médicaux aux États-Unis. Le GUDID contient des informations essentielles sur chaque dispositif. Il est conçu pour aider à identifier et à traquer tous les dispositifs médicaux vendus aux US, en fournissant un pôle numérique pour les informations UDI (Unique Device Identification). Les fabricants sont tenus de soumettre électroniquement toutes les informations UDI au GUDID, garantissant ainsi que des données exactes et actualisées sont mises à la disposition des organismes de réglementation, des professionnels de la santé, des assureurs et du public.
Freyr dispose d'un bureau interne aux États-Unis doté d'experts et de ressources en affaires réglementaires pour les dispositifs médicaux afin de vous aider à mettre en place des processus de conformité répondant aux exigences UDI de la FDA des US. Pour obtenir une assistance spécialisée, contactez les spécialistes de Freyr.
Qu'est-ce qu'un numéro DUNS ?
Pour soumettre des informations UDI à la passerelle de soumissions électroniques (ESG) de la FDA, les fabricants nationaux et étrangers doivent posséder leur propre numéro D-U-N-S unique. Le numéro DUNS (Data Universal Numbering System) est un identifiant distinctif à neuf chiffres utilisé pour le suivi des entreprises. Largement reconnu comme la norme mondiale d'identification des entreprises, le numéro DUNS permet aux clients et fournisseurs potentiels d'accéder à des informations complètes sur les entreprises recueillies par Dun & Bradstreet, un fournisseur de premier plan de données commerciales et d'entreprises. La FDA exige que toutes les données relatives au numéro DUNS soient précises et actualisées pour que les enregistrements de dispositifs médicaux et les soumissions UDI d'une entreprise soient acceptés. Le défaut de fourniture d'un numéro DUNS valide peut entraîner la révocation de l'enregistrement d'un établissement.
Compétences de Freyr en matière d'UDI et de GUDID :
![]()
Création de compte auprès des agences de délivrance d'UDI.![]()
Génération d'UDI / de codes-barres.![]()
Création de compte GUDID / Assistance pour la création de compte GUDID.![]()
Assistance à la soumission des données UDI auprès de la base de données GUDID.
Foire aux questions (FAQ)
L'UDI-DI est une partie obligatoire et fixe de l'UDI qui identifie la version spécifique ou le modèle d'un dispositif ainsi que son fabricant. Il sert de « clé d'accès » aux informations stockées dans une base de données UDI et permet de relier les informations du dispositif à d'autres systèmes.
L'UDI-PI est une partie conditionnelle et variable de l'UDI qui identifie l'unité de production du dispositif et peut inclure des informations telles que le numéro de lot, le numéro de série, la date de péremption et la date de fabrication, entre autres.
Un étiqueteur doit d'abord demander un compte GUDID pour soumettre des informations UDI pour les dispositifs. La procédure de demande de compte est disponible sur le site web UDI de la FDA.
L'UDI doit figurer sur l'étiquette du dispositif, sur les emballages du dispositif et, pour les dispositifs destinés à être réutilisés et retraités entre chaque utilisation, sur le dispositif lui-même.
Tous les logiciels autonomes, qu'ils soient fournis sur support physique ou sous forme dématérialisée (par exemple, téléchargés depuis un site Web), doivent indiquer leur UDI.
Conseil en réglementation des dispositifs médicaux – Expertise avérée
Pourquoi choisir Freyr ?