2 min de lecture
Le document d'étiquetage annoté est une exigence réglementaire qui doit être soumise avec les demandes de nouveau médicament (NDA), les demandes abrégées de nouveau médicament (ANDA) ou les nouvelles demandes d'autorisation de mise sur le marché (AMM). Ce blogue vous donnera un aperçu des exigences relatives à l'élaboration d'un dossier d'étiquetage annoté.
Exigences en matière de documentation d'étiquetage annoté pour les demandes de médicaments : innovateurs, génériques et soumissions ultérieures
- Pour les demandes concernant des médicaments innovants, le document annoté expliquera aux évaluateurs des autorités de santé l'origine ou la source du contenu de l'étiquetage. Les références et les documents justificatifs proviennent principalement (mais sans s'y limiter) des modules cliniques, non cliniques et de qualité.
- Dans le cas des dossiers de médicaments génériques, les annotations expliqueront les modifications par rapport à l'étiquetage du produit de référence et fourniront la justification de ces changements. Pour les soumissions ultérieures, les documents d'étiquetage annotés devront expliquer les modifications par rapport aux soumissions initiales, la nature des changements apportés au texte existant ainsi que la justification de ces modifications.
- Pour les soumissions initiales de produits de référence, les références doivent être annotées en indiquant les sections de modules correspondantes et les numéros des rapports d'études cliniques dans les étiquetages associés.
- Pour les soumissions ultérieures, les modifications par rapport aux soumissions initiales et aux commentaires des autorités de santé doivent être expliquées en mode de suivi des modifications ou au moyen de comparaisons côte à côte bidirectionnelles.
COMPARAISON CÔTE À CÔTE DES ÉTIQUETAGES DES NOTICES (Comparaison bidirectionnelle)
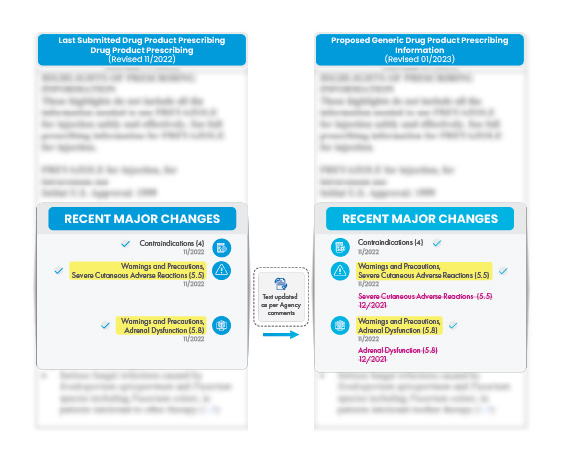
- Pour les premières soumissions de génériques aux États-Unis (US), les modifications par rapport aux éléments labelling de référence doivent être fournies avec deux (02) comparaisons côte à côte, et les modifications doivent être mises en évidence soit par le suivi des modifications, soit par des surlignages de texte.
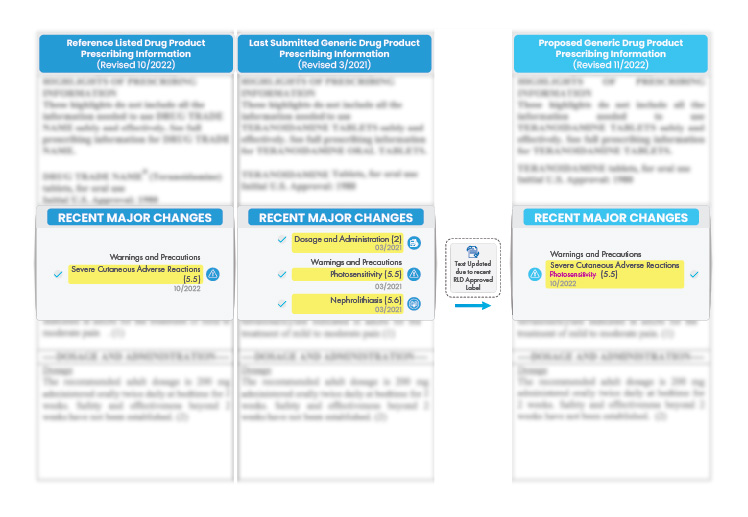
- Pour les soumissions ultérieures de modification des étiquetages de référence, les changements doivent être expliqués soit par des comparaisons côte à côte bidirectionnelles (texte du produit de référence par rapport au texte de l'étiquetage du générique proposé), soit tridirectionnelles (produit de référence par rapport à l'étiquetage du générique approuvé par rapport à l'étiquetage du générique proposé).
COMPARAISON CÔTE À CÔTE DES ÉTIQUETAGES DES NOTICES (Comparaison tridirectionnelle)
- Pour les soumissions de génériques en Europe, les modifications par rapport aux étiquetages de référence ou aux derniers étiquetages soumis doivent être présentées en mode de suivi des modifications afin de faciliter le processus d'évaluation.
- Pour les autres marchés semi-réglementés, les autorités de santé peuvent demander la soumission de comparaisons côte à côte — texte de l'étiquetage du produit de référence par rapport au texte de l'étiquetage d'un marché réglementé approuvé par rapport au texte de l'étiquetage du pays concerné — afin de garantir une évaluation et une comparaison fluides, et par conséquent, des approbations plus rapides.
Conclusion
Il est important de soumettre le document d'étiquetage annoté à l'autorité de santé lors de chaque soumission initiale et ultérieure. Le non-respect de ces exigences entraînera le rejet de la demande ou la réception d'une lettre de demande de compléments ou de non-conformité de la part de l'autorité de santé.
Par conséquent, une due diligence doit être menée lors de la préparation de ces documents dans le cadre de chaque processus de soumission. En veillant à ce que toutes les informations pertinentes relatives à l'étiquetage soient fournies avec des annotations à chaque étape du processus d'évaluation — de la soumission initiale aux mises à jour ultérieures —, les fabricants peuvent s'assurer que leurs produits respectent rapidement et efficacement les normes requises tout en évitant les retards inutiles causés par une soumission de documents insuffisante dès la première tentative.
L'élaboration d'un document d'étiquetage annoté spécifique et précis pour tout dossier de soumission réglementaire exige une compréhension approfondie, de l'expérience et une bonne connaissance du dossier ainsi que de la rédaction des étiquetages réglementaires.
Freyr est un acteur majeur dans la rédaction de dossiers et possède une vaste expérience et une solide expertise dans ce domaine, grâce à une équipe de professionnels hautement qualifiés en rédaction d'étiquetage. Ensemble, nos experts ont élaboré et pris en charge de nombreuses soumissions d'étiquetage pour des NDA, ANDA et MAA, et maîtrisent parfaitement les procédures de soumission auprès de la Food and Drug Administration des États-Unis (USFDA), de l'Agence européenne des médicaments (EMA), de la Medicines and Healthcare Products Regulatory Agency (MHRA), ainsi que d'autres pays réglementés ou semi-réglementés. Contactez Freyr dès aujourd'hui pour obtenir de l'aide concernant l'étiquetage annoté dans le monde entier !