

3 min de lecture
Dans le secteur en constante évolution et hautement réglementé de la fabrication de dispositifs médicaux, garantir la qualité des produits et la sécurité des patients ne relève pas seulement d'une obligation légale, mais constitue également un impératif stratégique. Des systèmes efficaces de gestion des réclamations et de vigilance, conformes à la norme ISO 13485:2016, forment le socle de tout système de gestion de la qualité (SGQ) robuste. Ces mécanismes garantissent la conformité aux réglementations mondiales tout en renforçant la confiance des clients et la crédibilité de la marque.
Analysons le rôle fondamental que jouent le traitement des réclamations et la vigilance dans le maintien de la qualité et de la conformité réglementaire dans le secteur des dispositifs médicaux, à travers des éclairages alignés sur la norme ISO 13485:2016 et appuyés par des cadres réglementaires mondiaux.
Comprendre la gestion des réclamations selon la norme ISO 13485:2016
La norme ISO 13485:2016 définit une réclamation comme toute communication écrite, orale ou électronique alléguant des dysfonctionnements liés à l'identité, à la qualité, à la durabilité, à la fiabilité, à l'ergonomie, à la sécurité ou aux performances d'un dispositif médical. Cette norme exige des entreprises de dispositifs médicaux qu'elles établissent des procédures documentées pour le traitement des réclamations, incluant l'évaluation, l'investigation et la résolution de ces dernières dans le cadre d'un système de gestion de la qualité efficace.
Un système de traitement des réclamations est essentiel pour assurer la conformité, maintenir la satisfaction des clients et améliorer la qualité des dispositifs. Le processus doit être structuré et traçable, et comprendre les étapes suivantes :
- Réception et documentation des réclamations
Toutes les réclamations doivent être enregistrées sans délai, en fournissant le maximum de détails sur la nature du problème, les spécifications du dispositif, le modèle, les conditions d'utilisation ainsi que sur toute conséquence subie par l'utilisateur ou le patient. - Évaluation du caractère déclarable
Une fois enregistrées, les réclamations doivent être évaluées afin de déterminer s'il s'agit d'incidents devant faire l'objet d'une déclaration. Par exemple, aux US, les fabricants de dispositifs médicaux sont tenus de déclarer certains problèmes liés aux dispositifs dans le cadre du système de déclaration des dispositifs médicaux (MDR) réglementé par la FDA. Les fabricants doivent respecter les réglementations applicables en matière de délais de déclaration. - Investigation et analyse des causes profondes
Une investigation approfondie doit suivre pour toute réclamation fondée. L'identification de la cause profonde est essentielle pour mettre en œuvre des actions correctives et préventives (CAPA) efficaces. - Actions correctives et préventives (CAPA)
Sur la base des conclusions relatives au dispositif médical, les entreprises doivent lancer des CAPA afin de traiter le problème immédiat ainsi que les récurrences, et de prévenir de futures occurrences. - Boucle de rétroaction et clôture
Une fois le problème résolu, la réclamation doit être officiellement clôturée, accompagnée d'une documentation complète et d'une communication adressée au plaignant, le cas échéant pour le dispositif médical.
Vigilance : un pilier fondamental de la surveillance après commercialisation
La vigilance désigne la surveillance et la déclaration des effets indésirables et des incidents dès lors qu'un dispositif médical est sur le marché. Conformément à la norme ISO 13485:2016 et aux réglementations mondiales applicables, cette surveillance continue est essentielle pour détecter précocement les risques potentiels et intervenir en temps utile.
Le système de vigilance de l'Union européenne, tel qu'il a été mis à jour par le règlement relatif aux dispositifs médicaux (EU MDR), impose aux fabricants de dispositifs médicaux de se doter de plans de surveillance après commercialisation. Ces plans doivent inclure des processus de collecte et d'examen des données issues de l'utilisation réelle d'un dispositif.
De même, en Inde, la Central Drugs Standard Control Organization (CDSCO) régit les processus de vigilance et de traitement des réclamations pour les dispositifs médicaux. Elle encourage le signalement des incidents indésirables et des défaillances de produits afin d'améliorer continuellement la sécurité et l'efficacité des dispositifs médicaux.
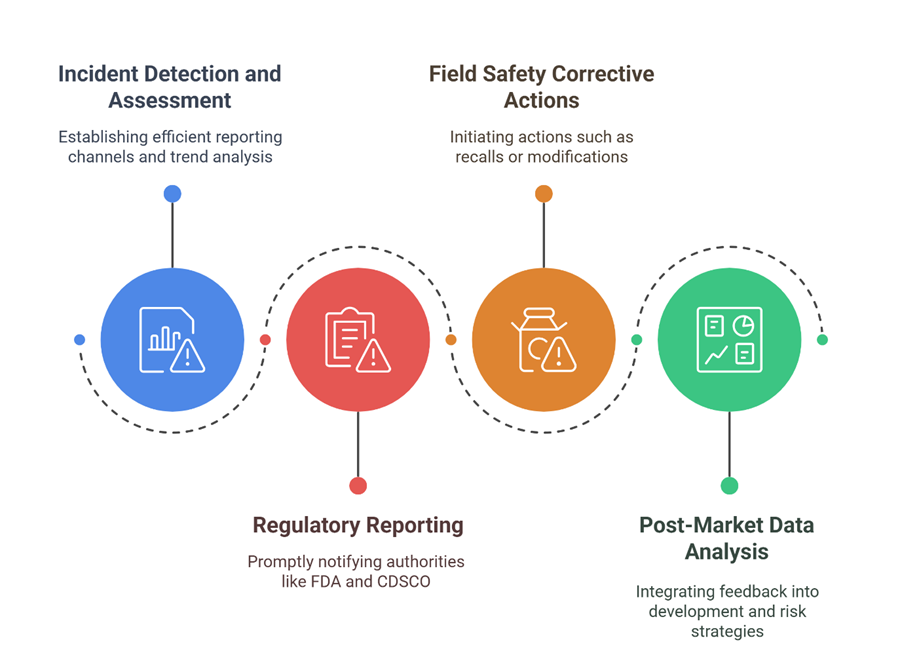
Les éléments clés d'un système de vigilance robuste comprennent :
Élaboration d'une stratégie intégrée de traitement des réclamations et de vigilance
Les fabricants de dispositifs médicaux peuvent optimiser leur système de management de la qualité en intégrant la gestion des réclamations et la vigilance dans un système unique et cohérent. Voici les meilleures pratiques :
Procédures standardisées et définitions des rôles claires
Les procédures opératoires standardisées (SOP) doivent décrire les étapes de réception, d'évaluation, de notification et de résolution des réclamations. Elles définissent les responsabilités à chaque étape afin d'éviter les retards et les lacunes.
- Formation et sensibilisation des employés
Une formation régulière des employés garantit que le personnel sait comment identifier et traiter efficacement les réclamations et les incidents indésirables. - Outils numériques et automatisation
L'utilisation de logiciels de gestion de la qualité permet de rationaliser le suivi, la documentation et la déclaration des réclamations. L'automatisation améliore la traçabilité et la conformité à la norme ISO 13485:2016. - Culture de la qualité et amélioration continue
Promouvoir une culture où les retours d'information sont valorisés encourage le signalement proactif des problèmes et favorise l'innovation en matière d'amélioration de la qualité.
Conformité et au-delà : un avantage marketing
La mise en place de systèmes conformes à la norme ISO 13485:2016 pour la gestion des réclamations et la vigilance garantit non seulement le respect des réglementations, mais positionne également l'entreprise comme un acteur fiable et axé sur la qualité. Dans un secteur où la sécurité et les performances ont un impact direct sur des vies humaines, un tel engagement constitue un puissant outil marketing.
Selon la FDA, l'alignement sur les normes internationales améliore l'accès aux marchés mondiaux, renforce la confiance des clients et réduit le risque de rappels de produits ou de litiges coûteux.
| Région | Cadre réglementaire | Numéro de clause / Article de référence pour le traitement des réclamations | Numéro de clause / Article de référence pour la vigilance / la déclaration d'incidents indésirables |
| Union européenne | EU MDR 2017/745 | Article 83, annexe III (système de surveillance après commercialisation) ; article 10, paragraphe 9 | Articles 87 à 92 (système de vigilance), annexe III |
| États-Unis (FDA) | 21 CFR Part 820 (QSR) | § 820.198 – Dossiers de réclamations | 21 CFR Part 803 – Déclaration relative aux dispositifs médicaux (MDR) |
| Inde (CDSCO) | Règlement sur les dispositifs médicaux de 2017 (MDR) | Chapitre VII, règles 25 et 26 | Chapitre VII, règle 27 |
| Mondial (Norme ISO) | ISO 13485:2016 | Article 8.2.2 – Traitement des réclamations | Article 8.2.3 – Notification aux autorités réglementaires |
Conclusion
Dans le paysage réglementaire concurrentiel des dispositifs médicaux d'aujourd'hui, des systèmes de gestion des réclamations et de matériovigilance efficaces sont indispensables. Alignés sur la norme ISO 13485:2016, ces processus protègent non seulement les patients, mais renforcent également la réputation et la résilience de la marque. En investissant dans des procédures systématiques, une formation continue et la surveillance après commercialisation, les fabricants peuvent transformer les exigences réglementaires en opportunités de croissance et de leadership sur le marché.









