

3 min de lecture
Depuis le 31 janvier 2022, le nouveau règlement de l'Union européenne (UE) sur les essais cliniques (Règlement sur les essais cliniques - REC) est obligatoire et abroge la directive 2001/20/CE relative aux essais cliniques. Ce règlement harmonise les protocoles d'évaluation et de supervision des essais cliniques dans toute l'UE. Les lignes directrices ont été révisées afin de promouvoir une approche uniforme de la recherche clinique tout en mettant l'accent sur la sécurité des participants aux essais cliniques et sur une plus grande transparence publique.
Le règlement établit un nouveau système d'évaluation en deux parties pour tous les essais cliniques dans l'UE. La première partie consiste en une évaluation scientifique du dossier principal de l'essai clinique, et la seconde en une évaluation éthique de la documentation au niveau national. À l'issue de cette évaluation en deux parties, chaque État membre prendra une décision unifiée concernant l'essai et en informera le promoteur par le biais du système d'information sur les essais cliniques.
Calendriers de transition pour les nouveaux demandeurs
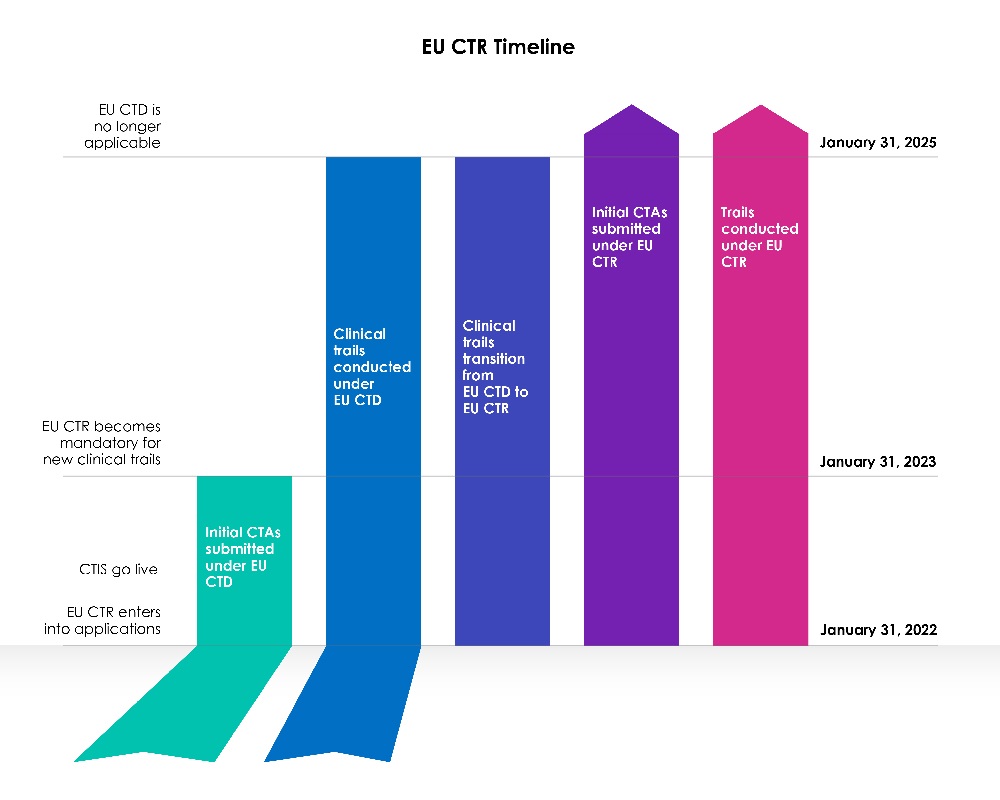
Une période de transition de trois (03) ans a débuté à la date de mise en service du CTIS de l'UE.
1re année (du 31 janvier 2022 au 30 janvier 2023) :
La directive 2001/20/CE de l'Union européenne (UE) relative aux essais cliniques (UE-DCV) réglemente les essais cliniques dans l'UE depuis 2004. Elle visait à normaliser les règles et a considérablement amélioré la sécurité des patients lors des essais cliniques. Cependant, dans la pratique, elle a entraîné des conséquences inattendues. Au cours de la première année suivant la mise en œuvre du CTIS, les promoteurs ont eu le choix de déposer une nouvelle demande d'essai clinique (CTA) via le système d'information sur les essais cliniques (CTIS) ou conformément à la législation en vigueur, à savoir le règlement sur les essais cliniques (UE) n° 536/2014.
Les deux options étaient viables, et les promoteurs ont eu la possibilité de choisir la législation à appliquer.
Les États membres étaient prêts à utiliser le système d'information sur les essais cliniques (CTIS) et ont accepté les demandes relevant de la nouvelle législation, le règlement sur les essais cliniques (EU CTR), dès le premier jour d'exploitation du CTIS.
2e et 3e années (du 31 janvier 2023 au 31 janvier 2025) :
À compter du 31 janvier 2023, toutes les nouvelles demandes d'essais cliniques doivent être soumises via le CTIS en vertu de la nouvelle législation (CTR).
Il n'est plus permis de soumettre de nouvelles demandes d'essais cliniques dans EudraCT en vertu de la directive sur les essais cliniques (DCV). La directive de l'UE sur les essais cliniques n'autorise plus l'admission de nouveaux Member States après le 31 janvier 2023. Les essais menés dans le cadre de la DCV doivent d'abord être adaptés, après quoi une demande supplémentaire concernant un État membre peut être soumise via EU CTIS.
Pour les demandeurs existants
Les demandes d'essais cliniques soumises avant le 30 janvier 2023 dans le cadre de l'ancienne législation (directive sur les essais cliniques) via EudraCT pourront se poursuivre jusqu'à leur terme sous l'égide de cette directive (directive 2001/20/CE), et ce jusqu'au 30 janvier 2025. Les procédures resteront inchangées et les promoteurs pourront soumettre des modifications importantes ainsi que des avis de fin d'essai conformément au règlement. EudraCT restera actif pendant la période de transition afin de permettre la poursuite de ces essais.
Il est toutefois important de noter que les demandes de transition peuvent être soumises à tout moment au cours de la période de transition de trois (3) ans, et les promoteurs sont invités à achever le processus suffisamment tôt pour garantir la continuité des essais cliniques dans l'UE au-delà du 30 janvier 2025, en tenant compte des jours fériés et de l'arrêt des délais de deux (2) semaines en hiver.
Essais non transférables
- Les essais qui sont déjà terminés ou qui se termineront juste avant la fin de la période de transition UE/EEA ne doivent pas faire l'objet d'une transition.
- Si une notification de fin d'essai a été effectuée dans tous les pays membres de l'UE/EEA, mais que la fin globale de l'essai n'a pas encore été notifiée, l'étude ne doit pas faire l'objet d'une transition. Conformément à la directive, la fin globale de l'essai et le résumé des résultats de l'essai doivent être publiés via EudraCT.
- Les essais qui ont débuté avant la mise en œuvre de la directive 2001/20/CE ne bénéficient pas de cette procédure de transition. S'ils sont interventionnels et doivent se poursuivre après la fin de la phase de transition du REC, une nouvelle demande d'essai clinique doit être soumise en vertu de ce même règlement.
- Les essais pédiatriques menés en dehors de l'UE/EEA mais pour lesquels un numéro EudraCT a été attribué ne doivent pas non plus être convertis.
- Les essais suspendus après la fin de la période de transition ne peuvent pas être convertis. Dans ce cas, la reprise de l'essai nécessitera la soumission d'une nouvelle demande de CTA dans le cadre du CTR.
Le CTIS de l'UE reçoit régulièrement des mises à jour techniques de l'EMA pour améliorer ses caractéristiques et ses fonctionnalités. Lorsque des changements majeurs sont apportés au CTIS, l'EMA publie des notes de version décrivant les modifications apportées au système. Les mises à jour peuvent inclure des améliorations des caractéristiques et fonctionnalités existantes, l'ajout de nouvelles fonctionnalités, ainsi que des améliorations fonctionnelles et techniques. Un partenaire réglementaire expérimenté peut relever les défis potentiels et aider les promoteurs dans la transition des essais pour les études existantes et futures, dans le cadre des stratégies de développement clinique. Cliquez ici pour en savoir plus sur le CTIS et l'expertise de Freyr dans ce domaine : https://www.freyrsolutions.com/medical-devices/regulatory-affairs.









