

4 min de lecture
Pour la plupart des équipes chargées des affaires réglementaires, le renouvellement de l'enregistrement n'est pas qu'une simple étape administrative. C'est le moment où des années de dossiers de qualité, de données de surveillance après commercialisation et d'historiques de modification se conjuguent sous le regard des autorités réglementaires.
Pourtant, les renouvellements sont souvent abordés de manière réactive.
Les dossiers sont rassemblés tardivement. Les données de surveillance après commercialisation sont éparpillées dans différents dossiers. Les certificats sont suivis dans des tableurs. Et soudain, ce qui aurait dû être un processus structuré se transforme en une course contre la montre.
Le renouvellement des dispositifs médicaux neیە échoue pas par manque d'efforts des équipes. Il échoue parce que la planification du renouvellement commence trop près de la date d'expiration.
Une stratégie de renouvellement solide change la donne. Elle considère le renouvellement comme une activité continue liée au cycle de vie, et non comme un exercice de soumission de dernière minute.
Voyons concrètement ce que cela implique pour les professionnels des affaires réglementaires.
Pourquoi les renouvellements de dispositifs médicaux nécessitent une stratégie
La plupart des enregistrements de dispositifs sont valables de 3 à 5 ans, selon le marché. Certaines régions exigent des renouvellements annuels, tandis que d'autres appliquent des modèles de maintien avec des paiements périodiques. Quelle que soit la structure, une fois qu'une licence expire, le dispositif ne peut plus être fabriqué, importé ou distribué légalement.
Les dossiers de renouvellement présentent un risque élevé car les autorités réévaluent :
- Les performances après commercialisation
- Les tendances en matière de réclamations et les événements indésirables
- Les modifications apportées au système de fabrication et de qualité
- Les données cliniques et de sécurité
- Antécédents de conformité réglementaire
Dans de nombreuses régions, notamment en Inde et dans l'UE, les autorités réglementaires s'attendent à ce que les données de surveillance après commercialisation consolidées, les preuves de CAPA et la documentation technique mise à jour soient incluses dans l'examen du renouvellement.
C'est pourquoi le renouvellement doit être considéré comme une discipline opérationnelle qui s'applique tout au long du cycle de vie du produit.
Et non comme une tâche dictée par une échéance.
Commencez par un calendrier réglementaire ; votre première ligne de défense
L'un des échecs de renouvellement les plus courants provient d'un suivi fragmenté. Des marchés différents. Des délais différents. Des exigences différentes.
Un calendrier réglementaire centralisé doit consigner :
- Les numéros de certificat et les dates d'expiration par pays
- Les périodes de soumission des renouvellements
- Les échéances de paiement des frais de maintien
- La validité des certificats ISO 13485 et CE
- Les étapes internes (12 mois, 6 mois, 3 mois avant le renouvellement)
D'un point de vue pratique lié aux affaires réglementaires (RA), la planification doit commencer au moins 12 mois avant l'expiration.
De nombreuses équipes utilisent désormais des plateformes RIMS unifiées pour conserver une vue d'ensemble unique de l'état des enregistrements sur tous les marchés, ce qui permet d'éviter la dépendance aux feuilles de calcul tout en assurant la visibilité et l'exploitabilité des délais de renouvellement.
Freya Fusion est la première solution de ce type à permettre aux organisations de disposer d'une source unique de vérité pour toutes leurs données relatives à la conformité.
La documentation essentielle dont vous aurez toujours besoin
La documentation de renouvellement reflète de très près celle de l'enregistrement initial, mais avec un accent accru sur la continuité et la performance.
La plupart des autorités exigent :
- Une lettre d'accompagnement indiquant clairement l'intention de renouvellement
- Une déclaration de conformité continue (fabrication, conception, propriété)
- Un dossier maître de l'appareil et un dossier maître de l'établissement mis à jour (le cas échéant)
- Un certificat ISO 13485 valide
- Des certificats CE ou des approbations d'assurance qualité si nécessaire
- Des licences de fabrication et des preuves de bonnes pratiques de fabrication (BPF)
- Une déclaration de conformité
- L'historique de la correspondance réglementaire
Tout changement survenu au cours de la période de validité doit déjà avoir été déclaré par le biais des procédures d'approbation appropriées. Les modifications non divulguées sont l'un des moyens les plus rapides d'attirer des questions de la part des autorités réglementaires.
C'est là qu'une gestion structurée des documents prend toute son importance. Les équipes RA bénéficient de la centralisation de toutes les soumissions, révisions et approbations dans un environnement contrôlé, plutôt que de les voir éparpillées sur des disques durs et dans des boîtes de réception.
La surveillance après commercialisation est au cœur du renouvellement
S'il y a un domaine que les autorités réglementaires examinent de près lors du renouvellement, c'est bien la surveillance après commercialisation.
Les autorités attendent la preuve que le dispositif a continué à fonctionner de manière sûre et efficace dans des conditions réelles d'utilisation.
En règle générale, cela comprend :
- Les données de vente par année et par variante de dispositif
- Les registres de réclamations et les rapports d'événements indésirables
- L'analyse des causes profondes pour chaque problème
- Les dossiers CAPA avec les preuves de clôture
- L'historique des rappels (mondial et spécifique à chaque pays)
- L'analyse des tendances sur l'ensemble de la période de validité
Les dispositifs à haut risque peuvent également exiger :
- Des rapports de surveillance après commercialisation (PMS)
- Des mises à jour du rapport d'évaluation clinique
- Des données PMCF
- Rapports périodiques réactualisés de sécurité
La réussite des renouvellements repose sur la régularité de la collecte de ces données au fil du temps, et non sur la qualité de leur assemblage final.
De nombreuses équipes RA intègrent désormais le suivi de la surveillance après commercialisation directement dans leurs flux de travail réglementaires grâce à des plateformes unifiées telles que Freya Fusion, ce qui permet de relier les réclamations, les actions CAPA et les enregistrements pour une meilleure traçabilité lors de la préparation du renouvellement.
Aligner votre système qualité sur l'état de préparation au renouvellement
Votre système de management de la qualité ne se dissocie pas du renouvellement. Il en est le fondement.
Les autorités réglementaires recherchent des preuves dans des domaines clés tels que :
- Le contrôle des documents et l'historique des versions
- La gestion des changements pour la fabrication, l'étiquetage et le conditionnement
- La qualification et les audits des fournisseurs
- Le traitement et l'analyse des tendances des réclamations
- L'efficacité des actions CAPA
- Les audits internes
- Les dossiers de formation et de compétences
Une approche pratique consiste à réaliser une analyse des écarts préalable au renouvellement environ six mois avant la soumission :
- Vérifier que les certificats resteront valides pendant toute la durée de l'évaluation
- Confirmer l'exhaustivité des données de surveillance après commercialisation
- Vérifier la clôture des actions CAPA
- Examiner les journaux de modification
- S'assurer que les dossiers de formation sont à jour
Cet audit proactif permet souvent d'éviter des mesures correctives de dernière minute.
Anticiper la complexité multi-marchés
Les renouvellements se font rarement de manière isolée. Les portefeuilles mondiaux impliquent différents représentants, distributeurs, organismes notifiés et autorités.
La coordination comprend généralement :
- La fourniture par le fabricant des dossiers techniques et des données de surveillance après commercialisation
- Agents locaux gérant les soumissions et les licences
- Distributeurs partageant les données sur les ventes et les réclamations
- Organismes notifiés fournissant les certificats d'audit
Sans attribution claire des rôles et des délais, les retards se multiplient.
Un système centralisé qui suit les exigences spécifiques à chaque juridiction, l'état des soumissions et les communications réglementaires peut réduire considérablement les difficultés. C'est là que freya fusion aide les équipes RA en regroupant les enregistrements, les documents et la collaboration des parties prenantes dans un espace de travail réglementaire unifié.
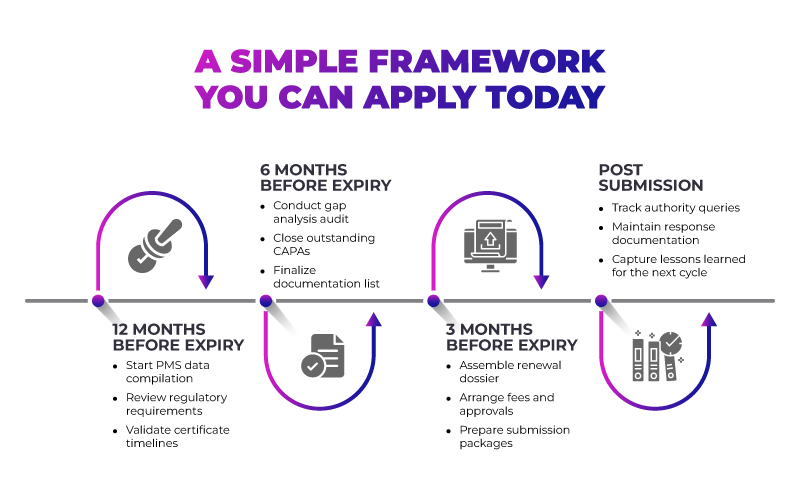
Cette approche par étapes transforme le renouvellement en un processus prévisible plutôt qu'en une crise récurrente.
Le renouvellement est une question de continuité, pas seulement de conformité
Le renouvellement de l'enregistrement des dispositifs médicaux vise avant tout à garantir un accès ininterrompu au marché. Géré de manière stratégique, il renforce les systèmes qualité, améliore la rigueur en matière de PMS et consolide la confiance réglementaire.
Les professionnels des affaires réglementaires accomplissent déjà un travail exigeant au quotidien. Le défi consiste à structurer ce travail, à le rendre visible et à en assurer la continuité.
C'est ici qu'interviennent des plateformes comme freya fusion. En unifiant les enregistrements, les documents, le PMS et la collaboration, elle aide les équipes RA à passer d'une gestion réactive des renouvellements à une gestion proactive du cycle de vie réglementaire.
Prêt à simplifier le renouvellement de vos dispositifs médicaux ?
Si les renouvellements vous semblent encore fragmentés, manuels ou sources de stress, il est peut-être temps de repenser la structure de vos activités réglementaires.
Découvrez comment freya fusion, grâce à ses fonctionnalités basées sur l'IA, aide les équipes RA de dispositifs médicaux à centraliser le suivi des enregistrements, le contrôle des documents et la visibilité du cycle de vie, le tout conçu pour les professionnels de la réglementation et non pour les équipes informatiques.
Réservez une démonstration dès aujourd'hui et faites le premier pas vers un renouvellement en toute confiance, une conformité continue et une transition plus fluide sur le marché.









