4 min de lecture
Avec la mise en œuvre par la Food and Drug Administration des US (USFDA) de la règle finale concernant les réglementations du système de gestion de la qualité (QMSR) en 2024, les fabricants de dispositifs médicaux doivent adopter les amendements pour commercialiser et distribuer leurs dispositifs sur le marché des USA.
Cette règle met à jour les règlements sur les systèmes qualité (QSR) de la USFDA en s'alignant sur la norme ISO 13485:2016, qui est la norme internationale pour les systèmes de management de la qualité des dispositifs médicaux. Les fabricants de dispositifs médicaux disposent d'une période de transition de deux ans pour se mettre en conformité, ce qui oblige les organisations à s'adapter aux nouvelles exigences afin d'éviter tout non-respect lors des inspections.
Qu'est-ce que le QMSR ?
Le QMSR de la FDA est une approche simplifiée des exigences relatives au système de management de la qualité, constituant une mise à jour de l'ancienne structure du QSR. Cet alignement est crucial car il simplifie la conformité mondiale pour les fabricants, en particulier ceux qui opèrent à l'échelle internationale. Cette harmonisation permettra aux entreprises de respecter les exigences réglementaires à la fois aux US et sur d'autres marchés de manière beaucoup plus unifiée.
La QMSR impose des améliorations en matière de gestion des risques, de conception des dispositifs et de surveillance après commercialisation. Ce rôle peut ajouter de la complexité, mais il permet également aux fabricants de normaliser leurs procédures qualité, ce qui accroît la sécurité des dispositifs et améliore la documentation, un aspect essentiel lors des inspections de l'USFDA.
Principaux changements apportés au QMSR
- Harmonisation avec la norme ISO 13485 : il s'agit de l'étape la plus critique qui permet aux fabricants de dispositifs médicaux d'adopter des normes reconnues à l'échelle internationale. La USFDA a reconnu que de nombreuses entreprises de dispositifs médicaux se conforment déjà à la norme ISO 13485, ce qui réduit les efforts redondants.
- La gestion des risques met l'accent sur la gestion des risques tout au long du cycle de vie du dispositif médical. Les fabricants de dispositifs médicaux doivent faire preuve d'une gestion, d'un contrôle et d'une gestion des risques efficaces.
- Conception et contrôles des dispositifs : dans le cadre de la QMSR, les contrôles de conception sont étendus pour garantir que les fabricants de dispositifs médicaux prennent pleinement en compte les besoins des utilisateurs, la sécurité du dispositif et les critères de performance, qui constituent un domaine d'intérêt lors d'une inspection de l'USFDA.
- Surveillance après commercialisation : les entreprises doivent améliorer le système de surveillance après commercialisation. Cela implique que les fabricants doivent recueillir des informations sur la sécurité et l'efficacité du dispositif, ce qui aide à détecter rapidement les problèmes et à les identifier promptement.
- Documentation et tenue des registres : il s'agit de la règle finale qui met l'accent sur la documentation. Une tenue rigoureuse et adéquate des registres est essentielle lors de l'inspection.
Étapes pour se préparer à l'inspection de la US Food and Drug Administration :
L'inspection durant jusqu'en 2026, les entreprises disposent de deux ans pour adapter leurs systèmes qualité, ce qui correspond au QMSR. Cependant, attendre la dernière minute peut s'avérer risqué.
Étapes de l'inspection de l'USFDA dans le cadre de la QMSR pour les secteurs où le SQM actuel est basé sur la QSR :
- Réaliser une analyse des écarts : c'est la première étape où le système qualité actuel s'écarte des nouvelles exigences du QMSR. Une analyse approfondie des écarts aidera à identifier les domaines qui nécessitent des mises à jour, tels que la gestion des risques, la surveillance après commercialisation et la maîtrise de la conception.
- Mettre à jour la procédure de gestion des risques : veillez à intégrer les activités de gestion des risques dans l'ensemble du cycle de vie de votre produit, de la conception à la surveillance après commercialisation.
- Revoir la maîtrise de la conception : les fabricants doivent s'assurer que le processus de conception est robuste et bien documenté. Validez que les processus de conception sont robustes, bien documentés et pleinement intégrés dans votre système de management de la qualité.
- Améliorer la surveillance après commercialisation : mettez en place des systèmes pour surveiller les performances du dispositif après sa mise sur le marché. Cela peut impliquer la mise en place de mécanismes de rétroaction des clients, la collecte de données cliniques probantes et leur suivi attentif.
- Formation et documentation : former le personnel aux nouvelles exigences, en particulier ceux qui participent à la gestion de la qualité et à la conformité réglementaire. Cela garantit que l'ensemble du processus de documentation est aligné sur les attentes de la QMSR.
- Certification par un tiers : si votre entreprise n'est pas certifiée ISO 13485, le moment est peut-être venu d'y penser. L'obtention de la certification ISO 13485 peut vous donner une longueur d'avance pour répondre aux exigences de la USFDA et renforcer votre crédibilité sur les marchés mondiaux.
Naviguer dans la période de transition de deux ans
Pour exploiter efficacement la période de transition et garantir la conformité au règlement sur le système de management de la qualité (QMSR) de l'USFDA, les fabricants doivent adopter une démarche proactive. Voici une feuille de route suggérée :
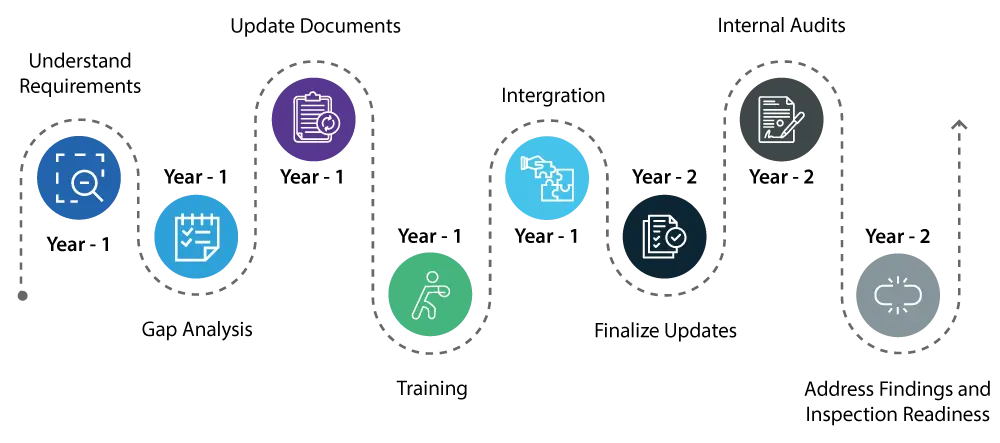
Année 1 :
- Comprendre l'exigence : commencez par bien comprendre les changements introduits par le QMSR. Cela implique un examen détaillé des nouvelles exigences et de la manière dont elles diffèrent de la réglementation existante sur les systèmes qualité (QS).
- Connaître les écarts : effectuez une analyse complète des écarts pour identifier les domaines de votre système qualité actuel qui nécessitent des mises à jour pour répondre aux nouvelles normes du QMSR.
- Mise à jour / remédiation de la documentation : entamez les mises à jour nécessaires de votre système qualité, en vous concentrant sur des domaines tels que la gestion des risques et la maîtrise de la conception, qui sont des composants essentiels du QMSR.
- Formation : commencez à former votre personnel aux nouvelles réglementations pour vous assurer que toutes les personnes concernées ont conscience des changements et comprennent leur rôle dans le maintien de la conformité.
- Intégration : commencez à intégrer les nouvelles exigences du QMSR dans vos activités quotidiennes pour rendre la transition plus fluide.
Année 2 :
- Poursuivez la mise en œuvre des modifications apportées à votre système qualité, en veillant à ce que toutes les mises à jour soient pleinement intégrées et opérationnelles.
- Réalisez des audits internes approfondis pour vérifier que les mises à jour sont efficaces et que votre système qualité est parfaitement aligné sur les exigences du QMSR.
- Traitez rapidement toutes les constatations issues des audits internes pour vous assurer que tous les aspects de votre système qualité sont conformes.
- D'ici la fin de la deuxième année, votre système qualité doit être entièrement conforme à la QMSR et vous devez être prêt pour les inspections de l'USFDA, avec l'assurance qu'aucun problème majeur ne sera soulevé.
En suivant cette feuille de route, les fabricants peuvent non seulement répondre aux exigences de l'USFDA, mais aussi établir un système qualité robuste, efficace, normalisé et reconnu à l'échelle mondiale. Cette approche proactive contribuera à garantir une transition en douceur vers les nouvelles réglementations et à maintenir les plus hauts standards de qualité et de sécurité pour les dispositifs médicaux.
Conclusion : prendre des mesures proactives
Se préparer aux inspections de la USFDA dans le cadre de la nouvelle règle QMSR ne se résume pas à éviter les sanctions : il s'agit d'améliorer la sécurité et l'efficacité des dispositifs. En s'harmonisant avec la norme ISO 13485, la USFDA place la barre plus haut, tout en ouvrant la voie à une mise en conformité mondiale plus fluide. Les fabricants qui entament une adaptation précoce doivent se concentrer sur des domaines clés tels que la gestion des risques et la surveillance après commercialisation, et s'assurer que leurs systèmes qualité sont actualisés et robustes. Cela permettra non seulement de répondre aux attentes réglementaires, mais aussi d'accroître leur compétitivité sur le marché.