Aperçu de l'enregistrement des dispositifs médicaux en Turquie
Le marché turc des dispositifs médicaux a connu une croissance importante et constante au cours de la dernière décennie. À partir de 2021, l'enregistrement des dispositifs médicaux en Turquie exige le respect du règlement (UE) 2017/745 relatif aux dispositifs médicaux (RDM) et du règlement (UE) 2017/746 relatif aux dispositifs médicaux de diagnostic in vitro (RIVD). Cela a renforcé le commerce international, incitant plusieurs entreprises mondiales à lancer leurs dispositifs médicaux dans le pays.
![]()
Autorité réglementaire : Agence turque des médicaments et des dispositifs médicaux (TITCK)![]()
Réglementation : Règlementation sur les dispositifs médicaux (MDR) 2017/745, Règlementation sur les dispositifs médicaux de diagnostic in vitro 2017/746![]()
Parcours réglementaire : Le marquage CE est obligatoire, suivi de l'enregistrement ou de la notification dans le système de suivi des produits (UTS)![]()
Représentant local en Turquie![]()
Exigence relative au SMQ : ISO 13485:2016![]()
Évaluation des données techniques : Organisme notifié pour le marquage CE![]()
Validité de la licence : Illimitée![]()
Format de soumission : Papier![]()
Traduction : Documents traduits en turc


Classification des dispositifs
La Turquie applique la même classification des dispositifs médicaux que celle indiquée dans l'EU MDR et le règlement sur les dispositifs in vitro (IVDR). Déterminer cette classification peut s'avérer complexe ; il est donc primordial de s'entourer d'un consultant réglementaire expérimenté.
Classes de dispositifs médicaux
| Classe | Risque |
|---|---|
| Classe I | Faible |
| Classe IIa | Modéré |
| Classe IIb | Modéré à élevé |
| Classe III | Élevée |
Classes de dispositifs médicaux de diagnostic in vitro
| Classe | Risque |
|---|---|
| Classe A | Faible |
| Classe B | Modéré |
| Classe C | Modéré à élevé |
| Classe D | Élevée |
Enregistrement de dispositifs médicaux
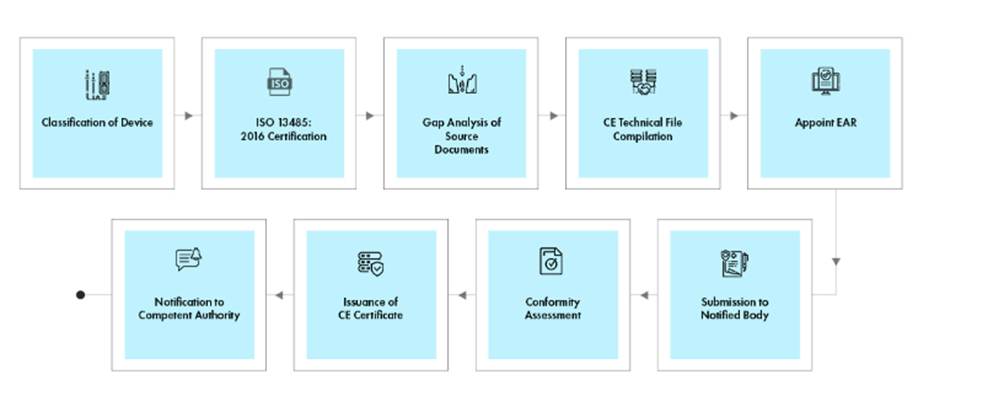
Le marquage CE est une exigence de conformité indispensable pour les fabricants qui souhaitent commercialiser leur dispositif sur le marché turc. Il est délivré à l'issue d'une évaluation de la conformité réalisée par un organisme notifié. La Turquie est désormais habilitée à désigner des organismes notifiés conformément à l'EU MDR et à l'IVDR.
Les entreprises sont tenues de s'enregistrer dans le système d'enregistrement central (MERSIS) et d'inscrire le dispositif dans le système de suivi des produits (UTS).
Flux de processus
Gestion du cycle de vie des dispositifs après approbation
Freyr accompagne les fabricants étrangers dans la gestion End-to-end du cycle de vie des dispositifs médicaux, y compris les activités post-approbation, telles que :
- Gestion des modifications après approbation : modifications apportées aux autorisations de dispositifs médicaux existantes, telles que l'ajout de nouvelles variantes, d'accessoires ou de nouvelles indications d'utilisation, entre autres
- Maintien de la certification ISO 13485:2016 et du marquage CE
- Renouvellement des licences
- Assurance de la liaison entre l'organisme notifié et le fabricant
Avec diverses autorités d'autorisation impliquées, les fabricants étrangers doivent se conformer à plusieurs ensembles de réglementations dans chaque processus individuel pour les approbations de dispositifs. L'obtention du marquage CE et le respect des réglementations spécifiques à chaque État nécessitent une connaissance réglementaire approfondie. Parfois, sans un partenaire réglementaire éprouvé, naviguer à travers toutes les exigences relatives aux dispositifs peut être difficile pour les nouveaux entrants sur le marché. Pour aider les fabricants, Freyr fournit des services réglementaires End-to-End pour accélérer les approbations des dispositifs médicaux.
L'expertise de Freyr
- Classification des dispositifs médicaux en Europe
- Assistance d'un mandataire européen (EAR)
- Enregistrement des dispositifs et notification des produits en Turquie
- Conseil en gestion des risques selon la norme ISO 14971:2019
- Conformité à la norme ISO 13485:2016
- Examen, compilation et soumission du dossier technique / dossier de conception CE
- Soutien à la transition vers l'EU MDR
- Assistance à la transition vers le RIVDM dans l'UE
- Clinical Evaluation Reports (CER) pour les dispositifs médicaux
- Rapports d'évaluation des performances pour les dispositifs médicaux de diagnostic in vitro
- Notification et enregistrement des dispositifs médicaux via le système d'enregistrement en ligne
- Rapport de stratégie réglementaire pour les dispositifs médicaux
- Assistance aux tests : biocompatibilité, sécurité électrique, résistance mécanique et performances
- Soutien à la conformité du labelling
- Assistance pour les BPF
- Soutien à la surveillance après commercialisation