Aperçu de l'approbation préalable à la mise sur le marché des dispositifs médicaux par la USFDA
Le processus d'approbation préalable à la mise sur le marché (PMA) de l'USFDA est l'une des voies d'enregistrement des dispositifs proposées par la FDA américaine, principalement conçue pour les dispositifs médicaux de classe III de la FDA. Le processus d'approbation PMA de la FDA pour les dispositifs de classe III implique des évaluations scientifiques et réglementaires rigoureuses afin d'évaluer la sécurité et l'efficacité du dispositif médical, garantissant que les normes les plus strictes sont respectées avant l'autorisation de mise sur le marché.
Planifiez un entretien avec nos experts en matière d'approbation préalable à la mise sur le marché
Qui doit soumettre une demande d'approbation préalable à la mise sur le marché (PMA) pour un dispositif médical auprès de la USFDA ?
Les fabricants de dispositifs doivent soumettre une demande d'approbation préalable à la mise sur le marché si le dispositif :
- Est novateur.
- Appartient à une classe à haut risque.
- Ne figure pas dans la base de données de classification des produits.
- N'est pas sensiblement équivalent (NSE) à des dispositifs de classe I, II ou III.
Obtenez des conseils d'experts sur votre demande d'approbation préalable à la mise sur le marché
Quelle est la différence entre les demandes 510(k), PMA et De Novo ?
Approbation avant mise sur le marché (PMA)
- Dispositif de classe III qui contribue à maintenir la vie humaine ou présente un risque potentiel et inacceptable de maladie ou de blessure.
- Le processus d'approbation PMA de la FDA exige des essais cliniques.
- Nécessite une inspection sur site avant la délivrance de l'approbation PMA.
- 180 jours calendaires
Classification De Novo
- Nouveaux dispositifs de classes I et II qui ne disposent pas d'un dispositif équivalent valide.
- Nécessite des données d'études cliniques.
- Aucun audit sur site avant l'approbation De Novo.
- 150 jours calendaires.
Enregistrement 510(k)
- Dispositifs de classe III de la FDA présentant une équivalence substantielle avec le dispositif de référence.
- Il ne nécessite pas de tests sur l'homme.
- Aucun audit sur site avant l'obtention de l'autorisation 510(k).
- 90 jours calendaires.
Quelles sont les différentes méthodes de demande d'approbation préalable à la mise sur le marché de la FDA ?
Les fabricants peuvent opter pour l'une des quatre (4) méthodes de demande de PMA suivantes, selon celle qui convient le mieux à leur dispositif :
- PMA traditionnelle
- PMA modulaire
- Protocole de développement de produit
- Dérogation pour dispositif humanitaire (HDE)
Quelles sont les exigences en matière de données pour l'approbation préalable à la mise sur le marché d'un dispositif médical ?
Conformément à la partie 814 du titre 21 du CFR (21 CFR part 814), les demandeurs doivent soumettre un formulaire de demande CDRH dument rempli, les engagements requis ainsi qu'un dossier technique PMA bien rédigé auprès de la FDA américaine. Le dossier technique doit inclure les données non cliniques et cliniques.
Données non cliniques – Elles comprennent des données sur la microbiologie, la toxicologie, l'immunologie, la biocompatibilité, la résistance, l'usure, la durée de conservation ainsi que d'autres tests en laboratoire ou sur des animaux.
Données cliniques – Elles comprennent des données sur les protocoles d'étude, la sécurité et l'efficacité, les effets indésirables et les complications, les défaillances et les remplacements de dispositifs, les informations sur les patients, les réclamations des patients, les tableaux de données de tous les sujets individuels, les résultats des analyses statistiques ainsi que toute autre information provenant des investigations cliniques.
Quel est le processus de demande de PMA ?
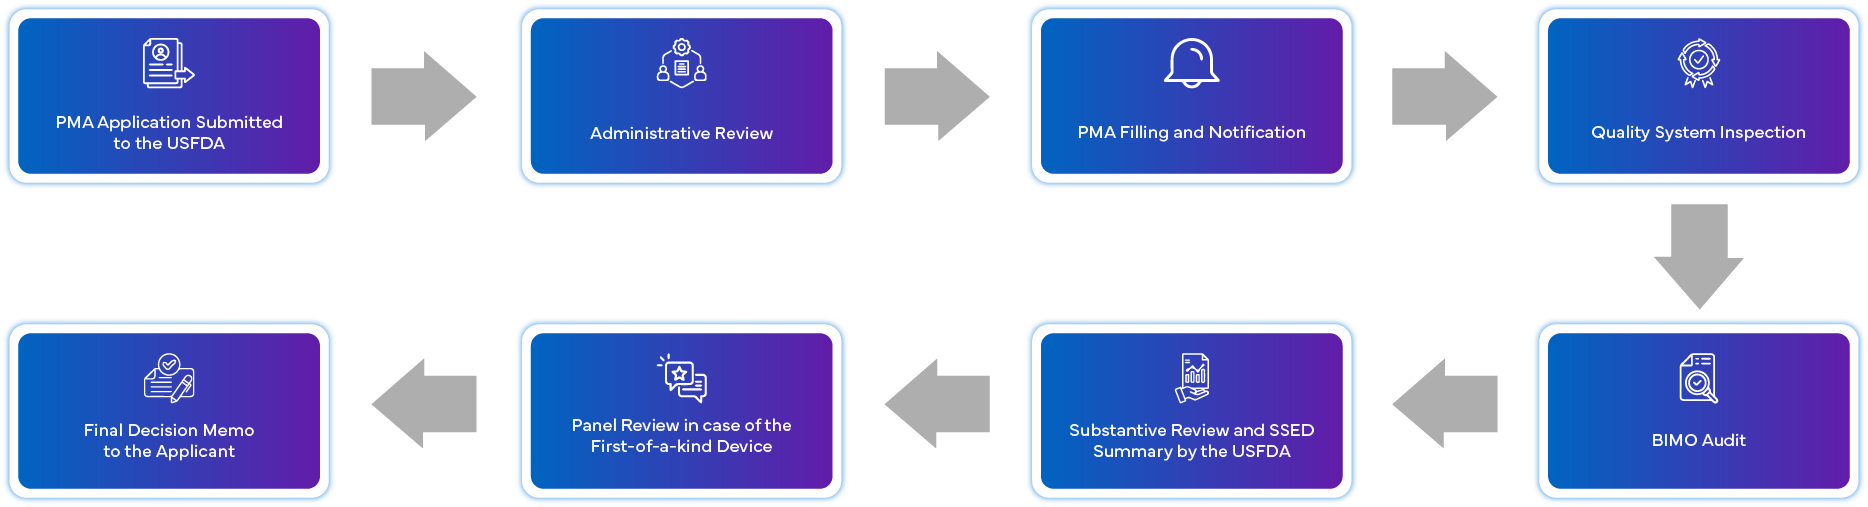
Quelles sont les exigences de conformité post-approbation pour la PMA ?
Les dispositifs approuvés dans le cadre de la procédure PMA doivent se conformer aux exigences post-commercialisation définies par la USFDA. Le dispositif doit respecter les points suivants :
- Exigences postérieures à l'approbation imposées dans l'ordonnance d'approbation PMA de la FDA.
- Gestion des changements post-approbation par la soumission en temps voulu des suppléments PMA appropriés
- Soumission des rapports post-approbation (annuels)
- Réglementations 21 CFR 803 relatives à la déclaration des incidents liés aux dispositifs médicaux (MDR)
- Études de surveillance après commercialisation telles que requises par la USFDA dans les décisions d'approbation PMA.
Quels sont les frais de la USFDA pour l'examen de la demande PMA ?
Les frais d'utilisation MDUFA pour les PMA initiaux et les suppléments sont indiqués ci-dessous :
| Type de demande | Frais pour l'exercice fiscal 2023 (du 1er octobre 2022 au 30 septembre 2023) | |
|---|---|---|
| Tarif standard | Tarif pour petite entreprise | |
| PMA, PDP, PMR, BLA | $441,547 |
|
| Supplément Panel-Track | $353,238 | $88,309 |
| Supplément 180 jours | $66,232 | $16,558 |
| Frais annuels pour le rapport périodique sur un dispositif de classe III (PMA, PDP et PMR) | $15,454 | $3,864 |
| Notification à 30 jours | $7,065 | $3,532 |
| Supplément en temps réel | $30,908 | $7,727 |
Forte de son expertise dans le traitement des dossiers PMA, Freyr peut vous aider à identifier et à compiler les informations, ainsi qu'à préparer et à examiner la demande.
Expertise et avantages en matière d'approbation préalable à la mise sur le marché des dispositifs médicaux par la USFDA
- Diligence raisonnable en matière de réglementation
- Conformité de l'inspection du système qualité
- Conformité à l'audit BIMO
- Compilation du dossier technique PMA
- Publication et création d'eCopy
- Validation et soumission d'eCopy
- Traitement de la réponse RTA et des lacunes
- Services de liaison jusqu'à l'approbation préalable à la mise sur le marché de la FDA
- Consultation concernant les lacunes
- Enregistrement de l'établissement et référencement des dispositifs
- Gestion des suppléments de PMA et des notifications à 30 jours
- Soumissions des rapports périodiques annuels
- Audits à blanc et formation à la norme 21 CFR 820
- Expérience dans le traitement de nombreuses soumissions PMA de la FDA pour des catégories de dispositifs diversifiées.
- Équipe d'experts pour la demande d'approbation préalable à la mise sur le marché de la FDA conformément aux exigences réglementaires
- Support supplémentaire pour traiter les questions relatives aux PMA.
- Soumission dans les délais des livrables
- À jour avec les nouveaux amendements de la FDA des US